Alergología - Parcial 1 - 02 - Tema 2 Receptores de IL, Mastocitos e IgE
Tema 2 — Receptores de IL, Mastocitos e IgE
(Clases 26 y 29 de enero)
CD23 — Receptor de baja afinidad para IgE
-
También llamado FcεRII (CD23).
-
Da señal inhibitoria/retroalimentación negativa: cuando hay mucha IgE, ésta ya se une también al receptor de baja afinidad (porque primero se saturan los de alta afinidad) → esto inhibe la transcripción y regula a la baja la producción de IgE.
-
Nota clínica: fármacos que bloquean IgE (ej. omalizumab) NO activan CD23 → la producción de IgE sigue alta, no hay regulación negativa real.
-
El CD23 se encuentra en forma unida a membrana y también en forma soluble. Ambas participan en la regulación de la disponibilidad de IgE y en la homeostasis de esta respuesta.
-
Omalizumab se une a la región Fc de la IgE libre e impide su unión al FcεRI. Por ello puede controlar los síntomas aunque la IgE total medida aumente: al "capturar" la IgE, también reduce su llegada al CD23 y se pierde parte de la señal inhibitoria para frenar su producción.
-
Consecuencia clínica señalada en clase: el control puede requerir tratamiento prolongado y, si el fármaco se suspende cuando la producción de IgE continúa elevada, puede reaparecer la actividad alérgica.
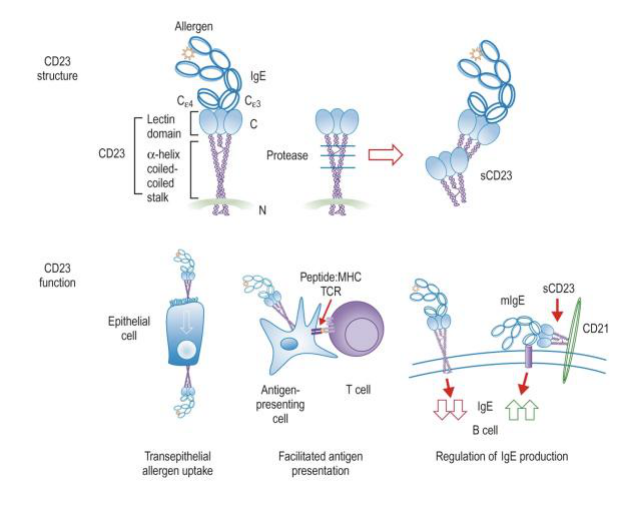
Estructura, escisión proteolítica y funciones del receptor de baja afinidad para la IgE (CD23 / Fc𝜖RII).
Mastocitos y degranulación
-
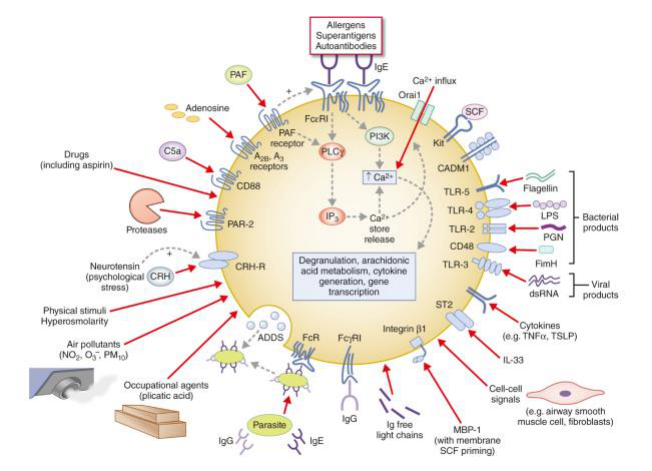
Se degranulan por: FcεRI (unión de IgE + alérgeno), TLRs (TLR2/4 = bacterias; TLR3 = ARN doble cadena viral), receptores A2A/A2B (adenosina), vibración/estímulos físicos (ej. pacientes que trabajan con aplanadoras → shock anafilactoide), soluciones hipertónicas.
-
KIT: receptor exclusivo para la supervivencia de la célula cebada (también en embriogénesis/espermatogénesis).
-
Mastocitosis: lesión "en sal y pimienta" en piel; puede ser sistémica (SNC: migraña, niebla mental; piel: prurito/urticaria con dermografismo; pulmón: broncoconstricción; CV: hipotensión; abdomen: diarrea/dolor; hueso: remodelación).
Importante: reacciones alérgicas/anafilácticas verdaderas = mediadas por IgE; las demás (por vibración, físicas, osmóticas) son "tipo alérgicas" o anafilactoides, NO mediadas por IgE.
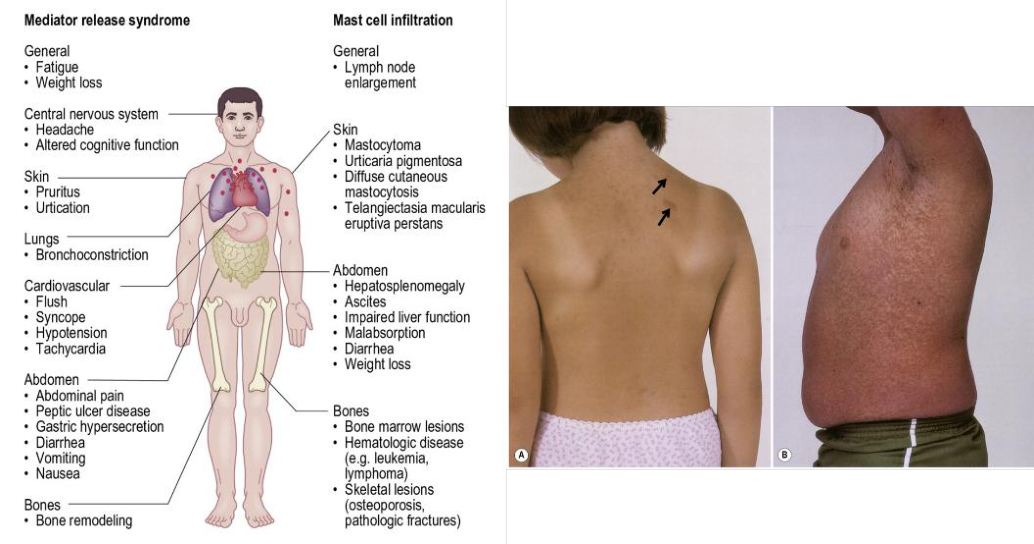
Manifestaciones clínicas sistémicas y cutáneas de la mastocitosis. Izquierda: Diferenciación entre los síntomas por liberación de mediadores (cefalea, broncoconstricción, rubor, hipotensión, dolor abdominal) y las consecuencias de la infiltración hística de mastocitos (urticaria pigmentosa, hepatosplenomegalia, lesiones óseas). Derecha: Presentaciones clínicas características con lesiones macular/papulares urticantes y pigmentadas en piel ("en sal y pimienta").
- Sensibilización y reexposición: la IgE específica queda unida al FcεRI de la célula cebada. En un contacto posterior, el alérgeno entrecruza varios complejos IgE–FcεRI y activa la célula.
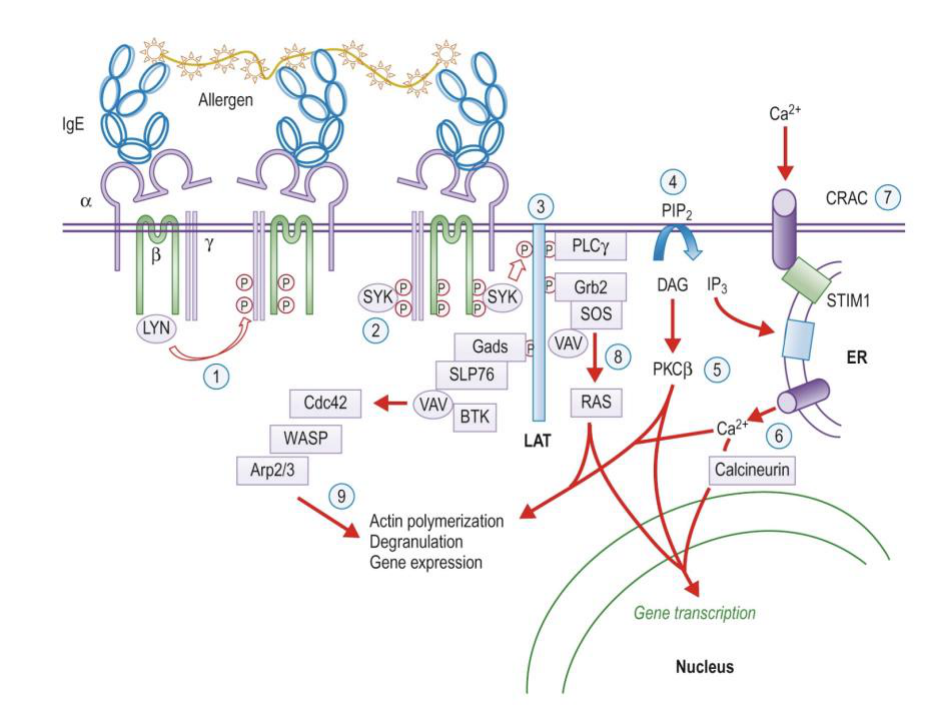
Vía de transducción de señales Intracelulares tras el entrecruzamiento del receptor Fc𝜖RI por alérgeno e IgE en el mastocito.
-
La señalización reorganiza el citoesqueleto de actina, permite el desplazamiento de los gránulos y culmina en exocitosis/degranulación. La actina también es esencial para la migración celular; defectos en estas etapas pueden producir inmunodeficiencias por alteración de la secreción o del movimiento celular.
-
Las manifestaciones dependen del sitio donde ocurre la degranulación: por ejemplo, en la nariz produce síntomas de rinitis; en bronquios puede provocar broncoconstricción y asma.
-
Entre los mediadores liberados se encuentran histamina, leucotrienos, proteasas, citocinas y quimiocinas. Producen contracción del músculo liso, secreción, edema, prurito, reclutamiento celular y, si la activación persiste, remodelación tisular.
-
En la respuesta fisiológica, estos efectos ayudan a expulsar parásitos del intestino y otras superficies; en alergia, la misma maquinaria responde contra estímulos inocuos.
Estructura y síntesis de IgE
-
La IgE fue identificada como una clase independiente de inmunoglobulina en la década de 1960. No se considera correcto afirmar que fue descubierta en 1978 ni que la "E" significa eritema.
-
4 dominios constantes; el dominio Cε3 contiene el sitio de unión al receptor (cadena α).
-
Receptor de alta afinidad (FcεRI): forma tetramérica (αβγ2) característica de mastocitos y basófilos; la forma trimérica (αγ2), sin cadena β, puede expresarse en células presentadoras de antígeno y otros tipos celulares según el contexto.
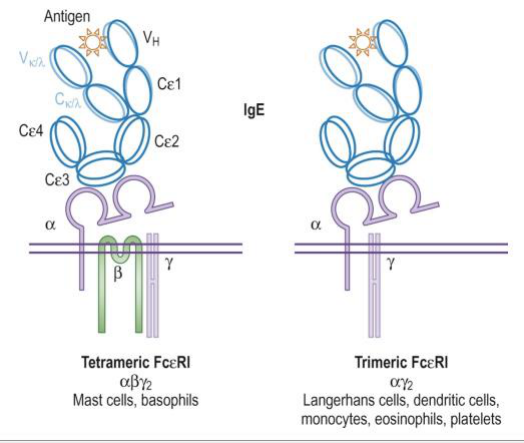
Estructura de la inmunoglobulina E (IgE) unida a los complejos de receptor de alta afinidad (Fc𝝐RI) tetramérico y trimérico.
Mecanismo del switch a IgE (rearreglo génico)
-
Reagrupación V(D)J al azar (especificidad).
-
Señal de IL-4/IL-13 → JAK → STAT6 fosforilado → viaja al núcleo.
-
En las regiones de cambio "S", AID (activation-induced cytidine deaminase) desamina citosina y la convierte en uracilo.
-
UNG (uracil-DNA glucosilasa) elimina el uracilo y genera un sitio abásico; no es la enzima que convierte citosina en uracilo.
-
APE1 corta el esqueleto de DNA en los sitios abásicos; la reparación y unión de las roturas permiten la recombinación entre regiones S y el cambio de isotipo.
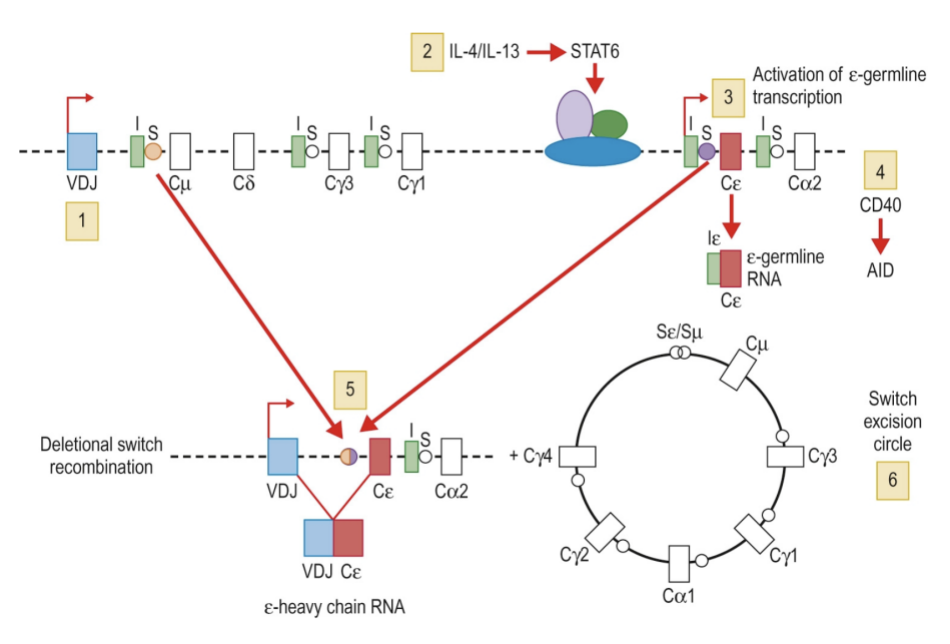
Mecanismo molecular de la recombinación por cambio de clase (Class Switch Recombination) hacia la cadena pesada 𝜖 de la IgE.
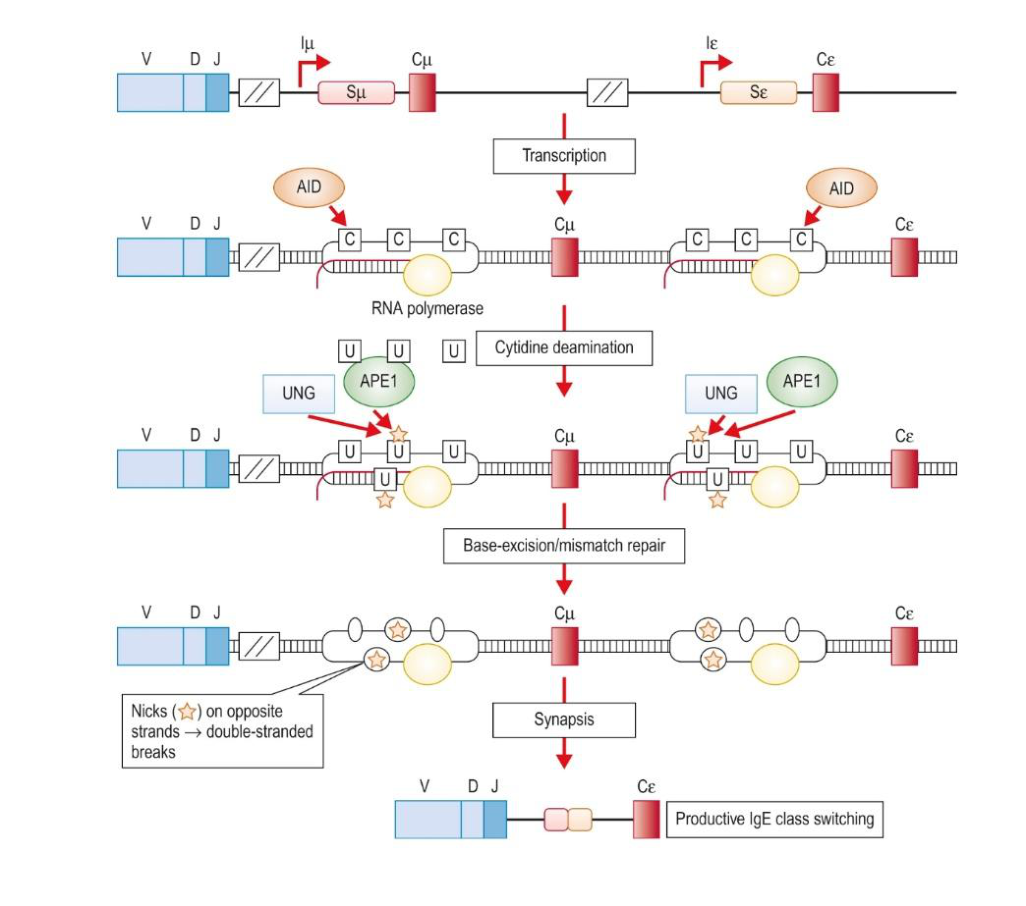
Cascada enzimática y reparación del ADN durante la recombinación por cambio de clase (CSR) hacia IgE.
Inmunodeficiencias asociadas (mencionadas en el switch de Ig)
| Condición | Defecto | Consecuencia |
|---|---|---|
| Síndrome de hiper-IgM | Defectos de AID, CD40 o CD40L/CD154, entre otros | IgM normal o elevada con IgG, IgA e IgE disminuidas; alteración del cambio de clase y susceptibilidad a infecciones oportunistas según el defecto |
| Síndromes de hiper-IgE | Causas heterogéneas, incluidas variantes en STAT3, DOCK8 y otros genes | IgE marcadamente elevada, eccema e infecciones recurrentes; no se consideran causados de forma general por una alteración de BCL6 ni se definen por "más de 2 millones" |
| Agammaglobulinemia de Bruton | Deficiencia de tirosina cinasa de Bruton (BTK) | Inmunoglobulinas muy disminuidas o ausentes y escasez de linfocitos B maduros; requiere reemplazo de inmunoglobulina |
Panorama de las inmunoglobulinas 🔑
| Inmunoglobulina | Dato clave | Función principal |
|---|---|---|
| IgG | Inmunoglobulina más abundante del suero y principal isotipo que atraviesa la placenta mediante FcRn | Neutralización, opsonización, memoria y activación del complemento según la subclase |
| IgM | Mayor peso molecular en su forma pentamérica y activador muy eficiente de la vía clásica del complemento | Primera inmunoglobulina secretada en la respuesta primaria; aglutinación |
| IgA | Principal inmunoglobulina de secreciones; suele ser dimérica en mucosas | Protección de mucosas y neutralización |
| IgE | Isotipo característico de la hipersensibilidad inmediata tipo I | Defensa contra helmintos y activación de mastocitos/basófilos mediante FcεRI |
| IgD | Se expresa junto con IgM en linfocitos B vírgenes | Receptor antigénico de membrana |
Subclases de IgG
| Subclase | Concentración aproximada y relevancia |
|---|---|
| IgG1 | Es la subclase sérica más abundante; responde principalmente a antígenos proteicos y atraviesa eficientemente la placenta. |
| IgG2 | Importante contra polisacáridos capsulares; su deficiencia puede asociarse con infecciones por bacterias encapsuladas como neumococo y meningococo. |
| IgG3 | Es la subclase de IgG que activa con mayor eficiencia el complemento; esto no contradice que, considerando todos los isotipos, IgM sea un activador muy eficiente. |
| IgG4 | Es la subclase sérica menos abundante y prácticamente no activa complemento. |
Inmunodeficiencias humorales adicionales
-
La deficiencia selectiva de IgA es la inmunodeficiencia primaria más frecuente; la inmunodeficiencia común variable es una de las inmunodeficiencias humorales sintomáticas más frecuentes.
-
La forma clásica más común del síndrome de hiper-IgM ligado al X se debe a variantes de pérdida de función en CD40L/CD154, expresado por linfocitos T activados.
-
Las alteraciones de NEMO/IKBKG pueden producir displasia ectodérmica con inmunodeficiencia: hipohidrosis o ausencia de glándulas sudoríparas, dientes cónicos y cabello escaso.
-
La inmunodeficiencia común variable (ICV) es un síndrome heterogéneo. Se han relacionado variantes en ICOS, TACI/TNFRSF13B, BAFF-R, CD19, CD81 y CD21/CR2, entre otros genes. No existe una clasificación moderna universal y estable que denomine estas alteraciones "ICV tipos 1–7"; si el profesor utiliza esa numeración, conservarla como clasificación específica de la clase, no como nomenclatura general.
Bloqueadores del receptor/vía IgE: Dupilumab (bloquea cadena α del receptor de IL-4/IL-13) y Omalizumab (anticuerpo anti-IgE, evita unión al receptor).
Principios terapéuticos en inmunodeficiencias
-
Una estrategia consiste en sustituir el componente ausente del sistema inmune; por ejemplo, administrar inmunoglobulina de reemplazo cuando existe deficiencia de anticuerpos.
-
Otra estrategia es la terapia génica, destinada a corregir el defecto causal para que el paciente pueda producir o recuperar la función faltante.
-
La gravedad es variable: las formas severas pueden ocasionar infecciones y muerte temprana si no se diagnostican; otras permiten supervivencia hasta adolescencia o edad adulta.
-
Inmunodeficiencia y autoinmunidad pueden coexistir: una regulación inmune defectuosa no solo favorece infecciones, sino también respuestas autoinmunes.
-
IL-2 es una señal importante de supervivencia y proliferación de linfocitos. Los fármacos que reducen su producción o su señalización tienen un efecto inmunosupresor amplio.