U15 Tumores Cutáneos
Unidad XV — Tumores Cutáneos
Tumores vasculares (hemangiomas cutáneos)
“Hemangioma” agrupa diversas lesiones de vasos sanguíneos de dermis/hipodermis; algunas no son neoplasias verdaderas sino malformaciones. Pueden iniciar antes del nacimiento, en las primeras semanas de vida, o aparecer después (infancia, edad adulta o avanzada).
Clasificación general:
- A. Tumores/neoformaciones (antes “hemangiomas inmaduros”): hemangioma infantil, angioma en penacho, hemangioendotelioma kaposiforme, hemangioma congénito (rápidamente involutivo, no involutivo, parcialmente involutivo), granuloma piógeno, otros.
- B. Malformaciones (antes “hemangiomas maduros”), según flujo sanguíneo:
- Alto flujo: malformaciones arteriales, fístulas arteriovenosas, malformaciones arteriovenosas, malformaciones capilares-arteriovenosas.
- Bajo flujo: malformaciones venosas, linfáticas y capilares. Pueden ser localizadas, extensas o sindrómicas.
Hemangioma infantil (HI)
Tumor vascular más frecuente en la niñez; predomina en raza blanca. Origen probablemente no placentario (aunque se sugirió inicialmente): las células endoteliales del HI son de origen fetal, no materno; expresan CD133 y mediadores de vasculogénesis de novo, inducibles por hipoxia y estrógenos. Los mastocitos podrían iniciar la fibroplasia (liberan heparina, que induce proliferación endotelial); la involución espontánea se relaciona con inhibidores de la angiogénesis o autoinvolución apoptósica.
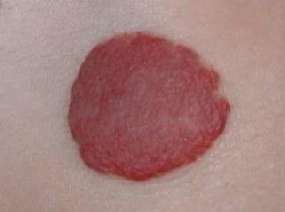
Fig. 219. Hemangioma en fresa (infantil). (70)
Cuadro clínico: fase proliferativa y luego de involución; aparecen poco después del nacimiento (88%), rara vez congénitos; predominan en cabeza. 30–50% presentes al nacer como lesión precursora (máculas hipocrómicas, eritematosas, telangiectásicas, áreas equimóticas —a veces confundidas con manchas en vino de Oporto—); el resto se hace evidente en el primer mes.
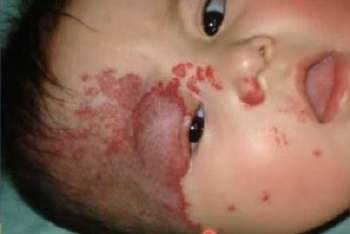
Fig. 220. Hemangioma infantil. (70)
- HI superficiales: lesiones elevadas, rojo brillante, elásticas.
- HI profundos: color de piel o azulosos, más compresibles, vasos telangiectásicos, vasos nutricios/venas de drenaje.
- Mixtos: componente superficial y profundo. Algunos alcanzan gran tamaño y obstruyen boca, vías respiratorias u ojos.
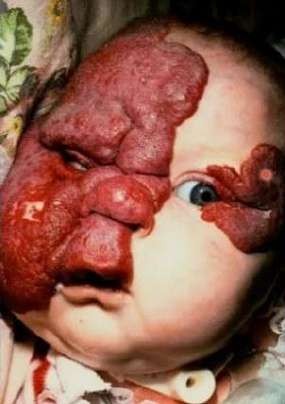
Fig. 221. Hemangioma de gran tamaño. (71)
Hemangiomas congénitos (completamente proliferados al nacer): RICH (involución rápida), NICH (no involutivos), PICH (involución parcial).
Dejan de crecer a los 6–12 meses; se tornan rojo oscuro y disminuyen espontáneamente (sobre todo si se ulceran); mayoría desaparece antes de los 3 años, casi todos antes de 5–7 años (pueden durar hasta 10); los pequeños no dejan huella, los mayores dejan atrofia, telangiectasias o cicatrices (69%).
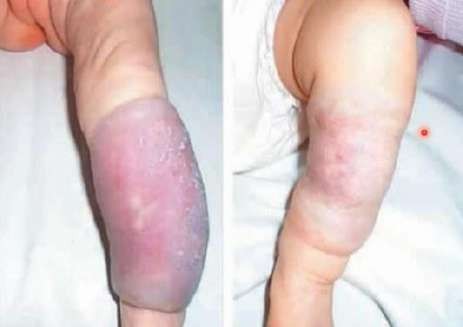
Fig. 222. Hemangioma congénito PICH. (71)
Hemangiomatosis neonatal benigna: hemangiomas pequeños y múltiples en RN; benigna, pero investigar afección visceral (hepática, con riesgo de falla cardiaca de alto flujo). Síndrome PHACES: tumor de fosa posterior, hemangioma cérvico-facial segmentario, alteraciones arteriales, coartación aórtica, alteraciones oculares y defectos del esternón.
Síndrome de Kasabach-Merritt: hemangioma gigante (hemangioendotelioma kaposiforme o angioma en penacho/angioblastoma de Nakagawa), púrpura, trombocitopenia y disminución de factores de coagulación (secuestro plaquetario, coagulopatía por consumo).
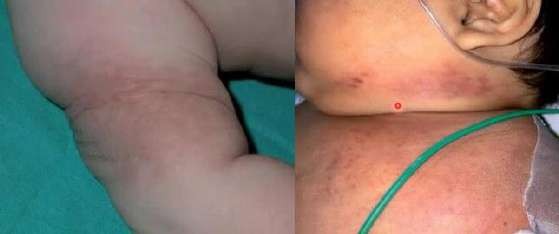
Fig. 223. A) Hemangioma en penacho; B) Hemangioendotelioma kaposiforme. (71)
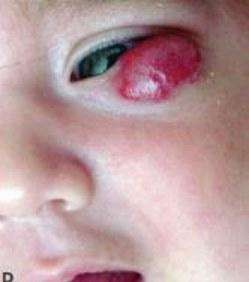
Fig. 224. Tumores vasculares (hemangiomas cutáneos) (Apuntes Derma T, pág. 70)
Fig. 225. Tumores vasculares (hemangiomas cutáneos) (Apuntes Derma T, pág. 70)
Angioqueratoma: variedad rara, hemorrágico, superficie verrugosa/queratósica; formas: circunscrito, de Mibelli, difuso corporal (de Fabry).
Granuloma piógeno: tumor vascular adquirido de origen reactivo; tejido de granulación rojo-violáceo, sésil o pedunculado, crecimiento rápido, sangra con facilidad; dedos, regiones periungueales, piel cabelluda, cara, labios, encías, lengua.
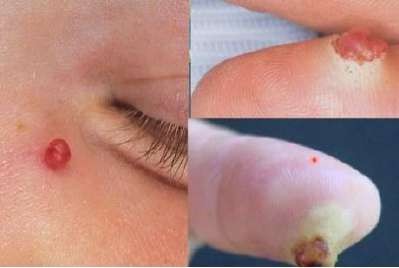
Fig. 226. Granuloma Piógeno. (71)
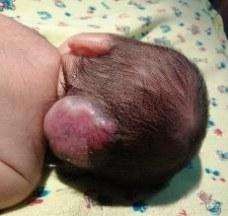
Fig. 227. Tumores vasculares (hemangiomas cutáneos) (Apuntes Derma T, pág. 70)
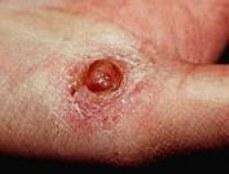
Fig. 228. Tumores vasculares (hemangiomas cutáneos) (Apuntes Derma T, pág. 70)
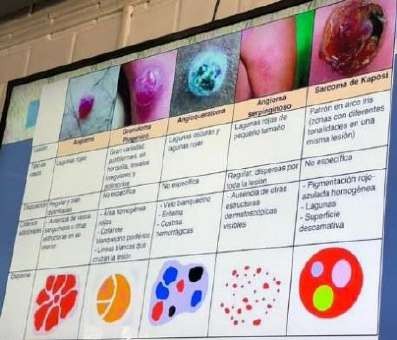
Fig. 229. Tumores vasculares (hemangiomas cutáneos) (Apuntes Derma T, pág. 70)
Malformaciones vasculares
Mancha salmón (“picotazo de cigüeña”/“beso de ángel”): congénita, en frente, párpados y nuca; rosada, sin relieve; la de párpados/frente tiende a desaparecer (se hace evidente con emociones/esfuerzo físico); la de nuca persiste de por vida.
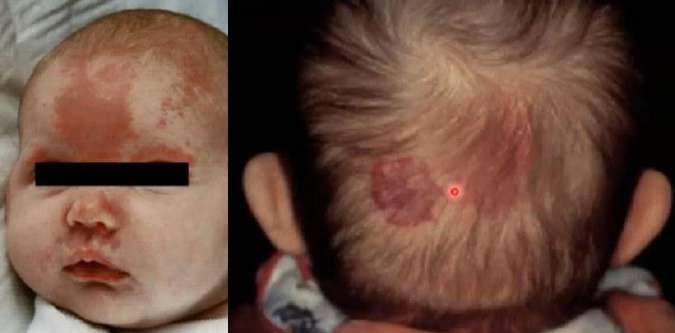
Fig. 230. Mancha salmón; en la segunda imagen corresponde a la mancha del lado derecho, la del lado izquierdo es un hemangioma capilar. (72)
Mancha en vino de Oporto (nevo flámeo): malformación capilar congénita, generalmente unilateral, territorio facial del trigémino (frente, mejilla, paladar, conjuntiva); color rojo oscuro; puede tener salientes hemorrágicas o granuloma piógeno; no crece ni desaparece.
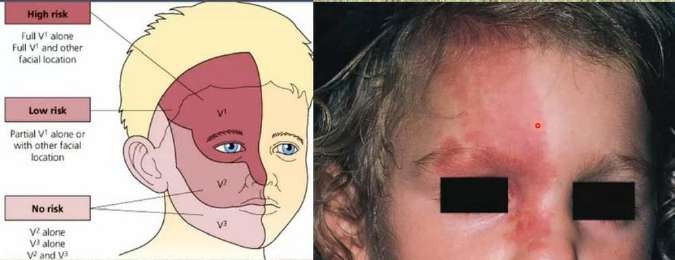
Fig. 231. Mancha en vino de Oporto. (72)
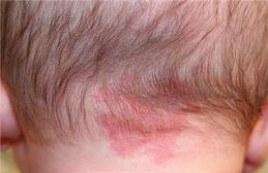
Fig. 232. Tumores vasculares (hemangiomas cutáneos) (Apuntes Derma T, pág. 70)
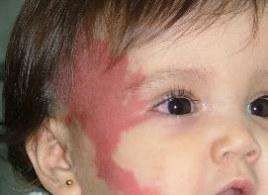
Fig. 233. Tumores vasculares (hemangiomas cutáneos) (Apuntes Derma T, pág. 70)
- Síndrome de Sturge-Weber (angiomatosis encefalotrigeminal): mancha en vino de Oporto + glaucoma, hemangiomatosis meníngea ipsilateral, crisis convulsivas, calcificaciones intracraneales, retraso mental.
- Síndrome de Klippel-Trenaunay: mancha capilar extensa (tronco y extremidades) + hipertrofia ósea + malformaciones linfáticas/venosas (varicosidades).
- Facomatosis pigmentovascular: relación con mancha mongólica y nevo de Ota.
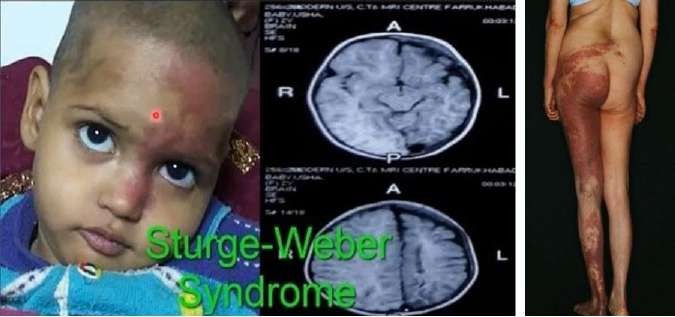
Fig. 234. A) Síndrome de Sturge-Weber y B) Síndrome de Klippel-Trenaunay (72)
Lago venoso: malformación vascular nodular, color violáceo, blanda/renitente; labio o pabellón auricular; más en varones ancianos; dilatación de vénula; tratamiento quirúrgico.
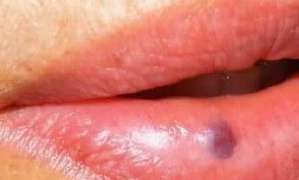
Fig. 235. Lago venoso. (72)
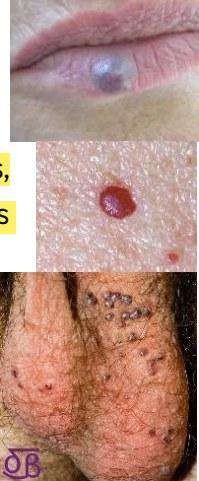
Fig. 236. Tumores vasculares (hemangiomas cutáneos) (Apuntes Derma T, pág. 70)
Tratamiento de tumores/malformaciones vasculares
En el HI: antes conducta expectante (tendencia a involución). Hemorragia: presión/vendaje, hemostáticos (Gelfoam, Oxicel); ulceración: apósitos hidrocoloides/hidrogel; infección agregada: clioquinol o antibióticos tópicos/sistémicos. Sustancias esclerosantes: solo en malformaciones de bajo flujo.
Propranolol (betabloqueador): tratamiento de 1ª línea para HI, 1–3 mg/kg en 2 dosis diarias; eficaz (90%), bien tolerado; mejoría en semanas, resolución en 2 años. Requiere ecocardiografía previa; vigilar presión arterial y frecuencia cardiaca; efectos colaterales: broncoespasmo, hipoglucemia (alimentar cada 4 h), hipotensión, bradicardia, somnolencia; alteraciones del sueño/pesadillas a largo plazo (reportado por padres a 10 años).
Casos menores: imiquimod 5% (2 veces/semana), corticosteroides intralesionales (restringidos a HI oculares antes del propranolol) o criocirugía. No se recomienda cirugía, escleroterapia, embolización, instilación de magnesio ni radioterapia en HI.
Angioqueratomas: quirúrgico (o sirolimus tópico). Síndrome de Kasabach-Merritt: prednisona 1–2 mg/kg y/o vincristina, transfusiones. Mancha salmón: no requiere tratamiento. Nevo flámeo con hipertrofia labial: quirúrgico o cosméticos/tatuajes/láser. Malformaciones venosas/linfáticas: escleroterapia (alcohol, bleomicina, polidocanol).
Fibromas
Neoplasias benignas del tejido fibroso; lesiones blandas o duras; predominan en extremidades y tronco. Frecuentes; ambos sexos, predominan en mujeres jóvenes/adultas; persisten de por vida. Fibromas blandos más frecuentes en personas obesas o con acantosis nigricans; dermatofibromas en mujeres de 20–30 años.
Etiopatogenia: proliferación reaccional benigna de tejido fibroso, origen desconocido; factores de crecimiento epidérmico y fibroblástico; inductores: traumatismos, picaduras, enfermedades virales; receptores de andrógenos y estrógenos implicados; crecen en embarazo; en personas mayores relación con diabetes tipo 2, resistencia a la insulina y síndrome metabólico.
Clasificación
I. Fibromas blandos: a) verrugas filiformes (acrocordones); b) fibroma o molusco péndulo. II. Fibromas duros: a) dermatofibroma/histiocitoma; b) fibroqueratoma digital adquirido; c) angiofibromas (pápula fibrosa, pápulas perladas del pene, angiofibromas faciales, fibroma periungueal).
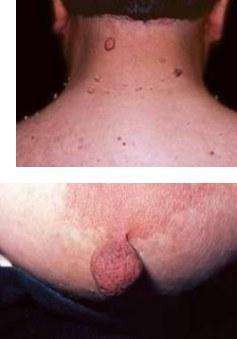
Fig. 237. Fibromas (Apuntes Derma T, pág. 71)
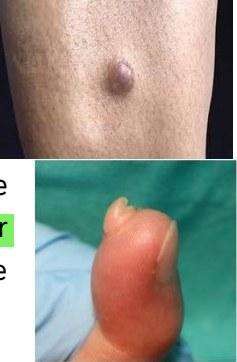
Fig. 238. Fibromas (Apuntes Derma T, pág. 71)
Cuadro clínico
Acrocordones: lesiones pediculadas, color piel o hiperpigmentadas, en cuello, axilas, ingles, pliegues inframamarios y párpados. Molusco/fibroma péndulo: grandes (hasta 5 cm o más), tronco y pliegues; puede inflamarse/necrosarse tras traumatismo/torsión.
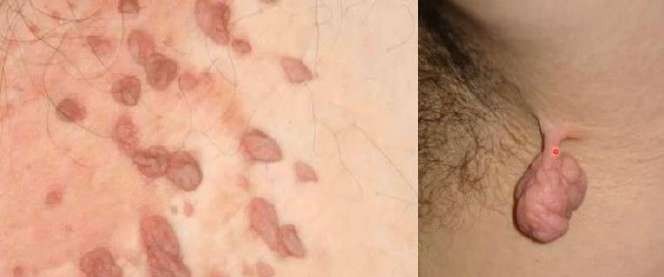
Fig. 239. A) Acrocordones y B) Molusco o fibroma péndulo. (74)
Fibroma en pastilla (dermatofibroma/histiocitoma): único o múltiple; predomina en extremidades inferiores y tórax; poco elevado, pequeño, color amarillo-café o rojizo, firme; signo del hoyuelo al comprimir. Único y asintomático; si múltiples/eruptivos, sospechar inmunodepresión.
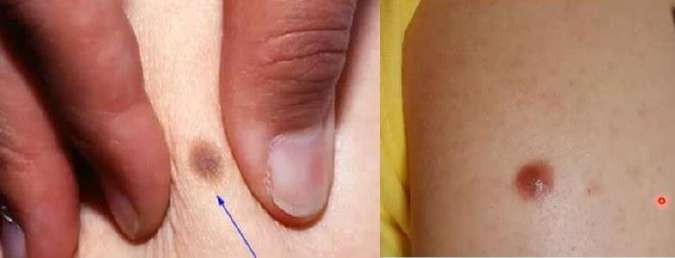
Fig. 240. Fibroma en pastilla o dermatofibroma o histiocitoma. (74)
Fibroqueratoma digital adquirido: neoplasia cónica, acral (dedos). Otras variantes: dermatofibroma múltiple, familiar, atípica polipoide, atrófica, gigante.
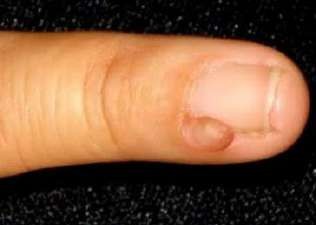
Fig. 241. Fibroqueratoma digital adquirido. (74)
Angiofibroma cutáneo: grupo de lesiones. Pápula fibrosa: solitaria, color piel, dorso nasal. Pápulas perladas del pene: pequeñas, múltiples, en corona del glande. Fibroma periungueal y angiofibromas faciales: en esclerosis tuberosa.
Tratamiento
De naturaleza estética; si relación con acantosis nigricans/obesidad, investigar resistencia a la insulina. Extirpación quirúrgica amplia y completa (riesgo de recidiva/queloide); tijeras de punta fina para lesiones pequeñas (sin anestésico). También electrodesecación, criocirugía, ácido tricloroacético o láser CO2.
Quistes epiteliales
Tumores benignos semiesféricos, firmes, 1–5 cm, en cabeza, cara, cuello y tórax. Según origen: infundibulares (epidérmicos) o triquilémicos (pilares); tratamiento quirúrgico.
Epidemiología: infundibulares/epidermoides 80–90% (ambos sexos); triquilémicos 10–20% (predominan en mujeres).
Etiopatogenia
Originados del folículo piloso: obstrucción por hiperqueratosis en el infundíbulo (epidérmicos) o el istmo (pilares). Infundibulares: pared con estrato granuloso, queratina laminar (pueden originarse por implantación traumática en palmas/plantas/nalgas). Triquilémicos: sin estrato granuloso, queratina compacta. Quistes de milium: congénitos o relacionados con epidermólisis ampollar, porfiria cutánea tarda, quemaduras, corticosteroides o láseres.
Cuadro clínico
Infundibulares/epidermoides: predominan en tórax, cara y cuello; superficiales, asintomáticos, bien limitados, semiesféricos, 1–5 cm, renitentes, color piel/rosado-blanquecino; se desplazan sobre planos profundos; a veces orificio queratinizado (poro central); si se inflaman/abren, liberan material espeso y fétido.
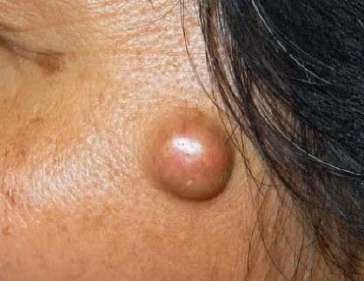
Fig. 242. Quistes epiteliales (imagen sin pie en el original) (75)
Quistes de milium: pequeños (1–2 mm), subepidérmicos; niños en cara, adultos en mejillas/párpados. En paladar de RN: nódulos de Bohn; en encías: perlas de Epstein.
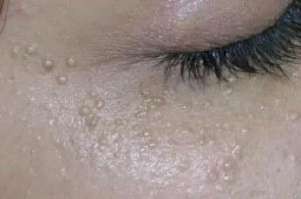
Fig. 243. Quistes de milium. (76)
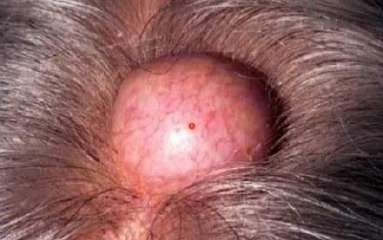
Fig. 244. Quistes triquilémicos. (76)
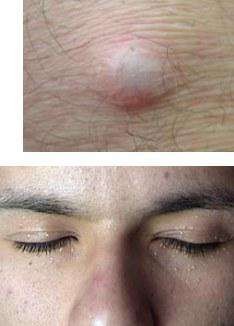
Fig. 245. Quistes epiteliales (Apuntes Derma T, pág. 71)
Triquilémicos: predominan en piel cabelluda (hasta 90%), cabeza y cuello; únicos o múltiples (familiares); 1–5 cm, firmes, sin poro central. Evolución crónica, lenta; puede haber inflamación/fístulas; resorción excepcional; transformación maligna prácticamente nula. Variante proliferante: tumor triquilemal proliferante/tricoclamidocarcinoma (agresivo local, sin metástasis).
Quiste mucoso (mucocele): tumor de glándulas salivales, varones jóvenes; cúpula de 3 mm–2 cm, translúcida, contenido azulado, fluctuante, asintomática; por rotura traumática de conductos salivales.
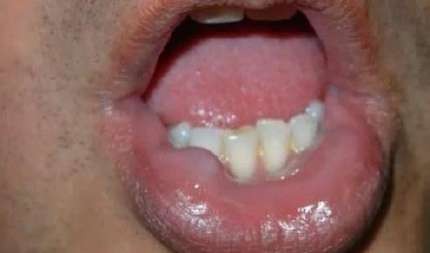
Fig. 246. Quistes mucosos. (76)
Seudoquiste mixoide: sin pared verdadera; benigno, liso, brillante, translúcido (a veces hemorrágico/negro); entre articulación interfalángica distal y base de la uña.
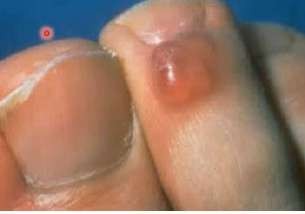
Fig. 247. Seudoquiste mixoide. (76)
Tratamiento
Extirpación quirúrgica con cápsula completa; drenaje y antiinflamatorios en algunos casos; glucocorticoides intralesionales en quistes pequeños; quistes de milium: eliminación con aguja; mucocele: criocirugía o electrocoagulación.
Otros tumores benignos
Queratosis seborreica (verruga senil/seborreica): tumor benigno epidérmico más frecuente en adultos/ancianos; cara y tórax; neoformaciones queratósicas pigmentadas, algo verrugosas, bien limitadas, con escama grasosa fácil de desprender. Afecta ~85 millones de personas en América; predomina >40 años.
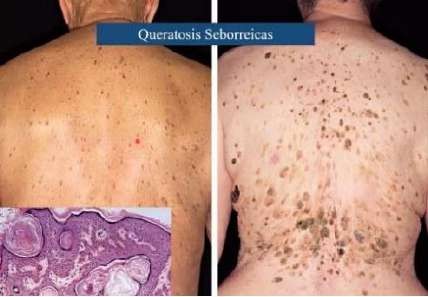
Fig. 248. Queratosis seborreica. (76)
- Etiopatogenia desconocida; relación con exposición solar, infecciones virales, factores genéticos; proliferación de células basaloides epidérmicas; sin alteraciones en genes supresores; naturaleza clonal/mosaicismo posible.
- Cuadro clínico: 1–2 mm a 2–4 cm; superficie rugosa/aterciopelada/verrugosa; color café amarillento u oscuro; orificios foliculares tipo comedones o quistes de milia (71 y 66%); escamas grasosas fáciles de desprender. Variantes: reticuladas (planas, pigmentadas), nodulares (semiesféricas, lisas), estucoqueratosis (digitiformes, amarillentas, en piernas), papilomatosas (pediculadas, cuello/párpados), melanoacantoma (ancianos, cabeza/tronco/cuello), dermatosis papulosa nigra (fototipo IV, pequeñas y oscuras en cara).
- Signo de Leser-Trélat: aparición súbita de muchas verrugas seborreicas pruriginosas + neoplasias internas (adenocarcinoma gástrico/pulmonar/colon).
- Epitelioma intraepidérmico de Borst-Jadassohn: verruga seborreica clonal.
- Tratamiento: innecesario, pero eliminación frecuente por motivos estéticos (legrado y electrodesecación); biopsia por rasurado si hay duda diagnóstica.
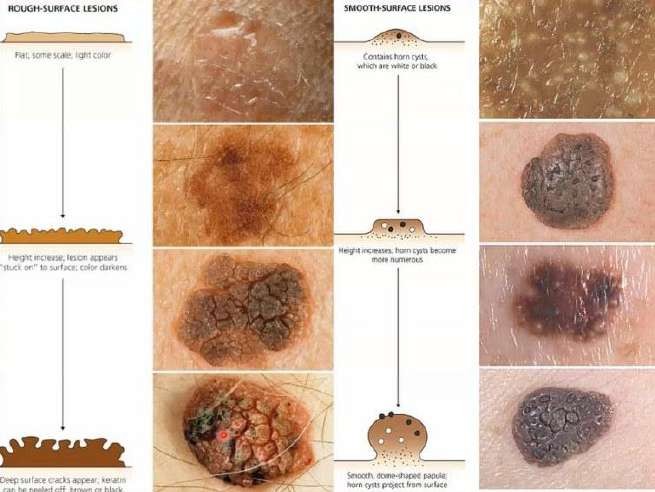
Fig. 249. Variedad de queratosis seborreica. (77)
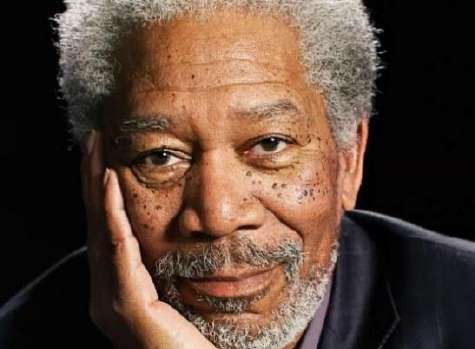
Fig. 250. Queratosis seborreica. (77)
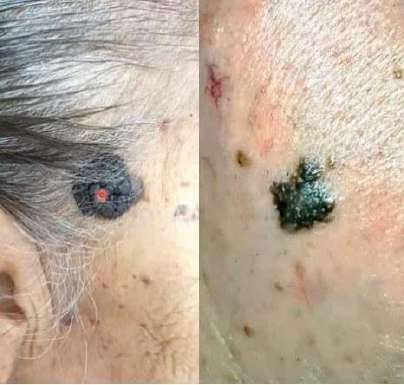
Fig. 251. Queratosis seborreica. (77)
Tricoepitelioma (epitelioma adenoide quístico/tumor de Brooke): genodermatosis autosómica dominante del complejo pilosebáceo; niñez; neoplasias perladas centrofaciales. Forma múltiple: neoformaciones de 2–8 mm, redondeadas, firmes, blanquecinas/translúcidas/rosa pálido, centrales en la cara (facies leonina en casos extensos); evolucionan por brotes, persisten de por vida. Forma solitaria: lesión gigante nodular (5–8 mm) con telangiectasias en cara/tronco/región perianal. Variedad desmoplásica: mujeres jóvenes, cara, aspecto papular o placa anular <2 cm, crecimiento rápido. Tratamiento: innecesario; forma solitaria removible quirúrgicamente; estético: legrado, electrodesecación, dermoabrasión, criocirugía, láser CO2.
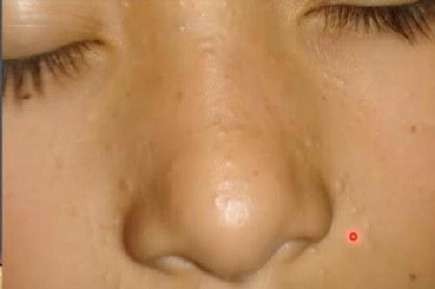
Fig. 252. Tricoepitelioma. (78)
Poroma ecrino: proliferación benigna del acrosiringio (conducto excretor ecrino intraepidérmico); neoformación única, blanda, rosada, asintomática; plantas (60%), piernas, menos frecuente palmas/cara/cuello/tórax/periungueal. Múltiples: poromatosis ecrina → puede originar porocarcinoma (18%; extremidades inferiores, 60–70 años, >2 cm, exofítico, sangrante, recurrente, metastásico). Tratamiento: extirpación quirúrgica (márgenes amplios en porocarcinoma).
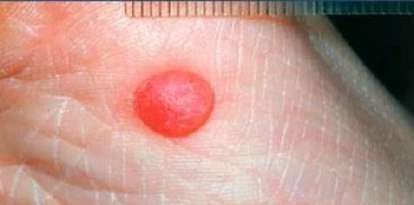
Fig. 253. Poroma Ecrino. (78)
Siringomas (siringomas eruptivos, hidradenoma eruptivo de Jacquet y Darier): tumores benignos pequeños de conductos ecrinos; párpados, tronco/cuello/extremidades (eruptivo) o generalizados; predominan en mujeres jóvenes; relación con síndrome de Down (20%). Forma palpebral clásica (párpados y mejillas altas, 1–3 mm); forma circunscrita (mejillas, vulva, pene, dedos, piel cabelluda); forma eruptiva (jóvenes, cuello/tronco/abdomen/extremidades proximales); forma generalizada (tórax/región lumbar). Asintomáticos. Tratamiento: ninguno realmente eficaz (problema estético).
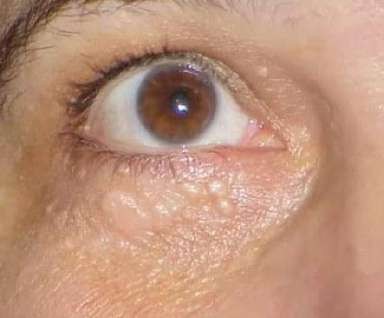
Fig. 254. Siringoma clásico. (79)
Queratoacantoma (úlcera crateriforme de la cara/molusco sebáceo): neoformación queratinocítica benigna del folículo piloso, crecimiento rápido, aspecto histológico maligno (símil carcinoma espinocelular); tiende a involución espontánea, pero por confusión histopatológica el mejor tratamiento es la extirpación. Dos veces más frecuente que el carcinoma espinocelular; piel blanca, 5º–7º decenios (80%); varones 3:1.
- Cuatro etapas: proliferativa (inadvertida) → maduración (3–4 semanas; domo firme con cráter central de queratina) → involución (6–8 semanas) → cicatrización (2–3 meses, cicatriz deprimida). Recidivas excepcionales; persistencia sugiere carcinoma espinocelular; >2–3 cm se considera gigante.
- Tratamiento: rara vez desaparece solo (involución más rápida tras biopsia); si persiste, tratar como carcinoma epidermoide; imiquimod 5% (5 veces/semana × 3 meses); infiltración prequirúrgica de metotrexato permite cirugía menos agresiva.
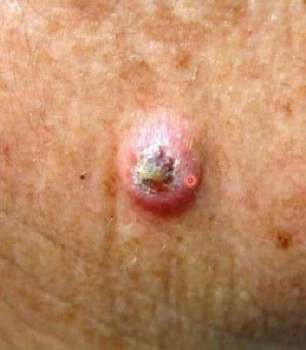
Fig. 255. Queratoacantoma. (79)
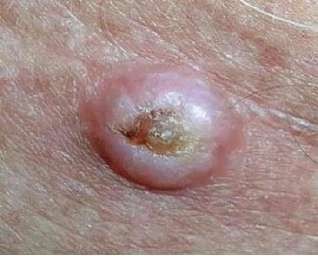
Fig. 256. Queratoacantoma. (80)
- Pilomatrixoma: del folículo piloso, varias estructuras pilares, puede calcificarse; niños, en cara o extremidades inferiores; puede endurecerse con el tiempo.
- Lipoma: proliferación del tejido celular subcutáneo, múltiples y grandes; rara vez liposarcoma.
- Queloides: cicatrices que dejan marca, frecuentes tras piercing.
- Papula fibrosa de la nariz: pápula dura, tratamiento con electrodesecación.
- Siringocistadenoma papilífero: tumor no frecuente de glándulas sudoríparas.
- Hiperplasia sebácea: poros foliculares grandes, más en piel clara; pápulas amarillentas con hoyuelo central.
- Hidrocistoma: de glándulas sudoríparas en párpados, transparente, con líquido, recidivante; tratamiento con electrodesecación o quirúrgico.
- Tumores anexiales: hallazgos histopatológicos raros.
- Quiste dermoide: por atrapamiento de tejido epitelial en líneas de fusión embrionaria.
Fig. 257. Otros tumores benignos (Apuntes Derma T, pág. 71)
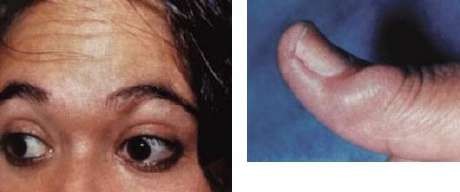
Fig. 258. Otros tumores benignos (Apuntes Derma T, pág. 71)
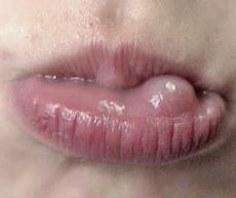
Fig. 259. Otros tumores benignos (Apuntes Derma T, pág. 71)
Fig. 260. Otros tumores benignos (Apuntes Derma T, pág. 71)
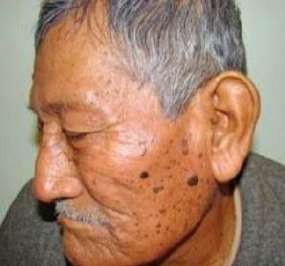
Fig. 261. Otros tumores benignos (Apuntes Derma T, pág. 71)
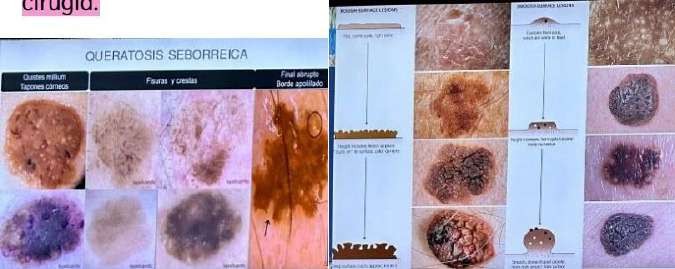
Fig. 262. Otros tumores benignos (Apuntes Derma T, pág. 71)
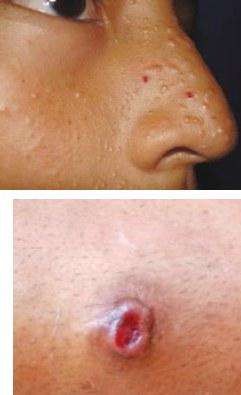
Fig. 263. Otros tumores benignos (Apuntes Derma T, pág. 71)
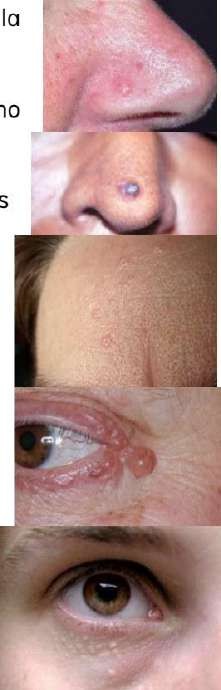
Fig. 264. Otros tumores benignos (Apuntes Derma T, pág. 72)
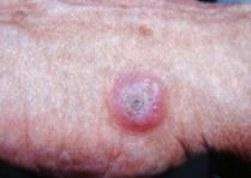
Fig. 265. Otros tumores benignos (Apuntes Derma T, pág. 72)
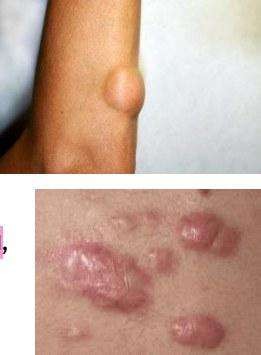
Fig. 266. Otros tumores benignos (Apuntes Derma T, pág. 72)
Nevos (lunares)
El término “nevo” se usa en dos sentidos: a) amplio, para hamartomas cutáneos (nevo epidérmico verrugoso, nevo sebáceo); b) específico, para tumores por proliferación benigna de melanocitos (nevos pigmentados/melanocíticos).
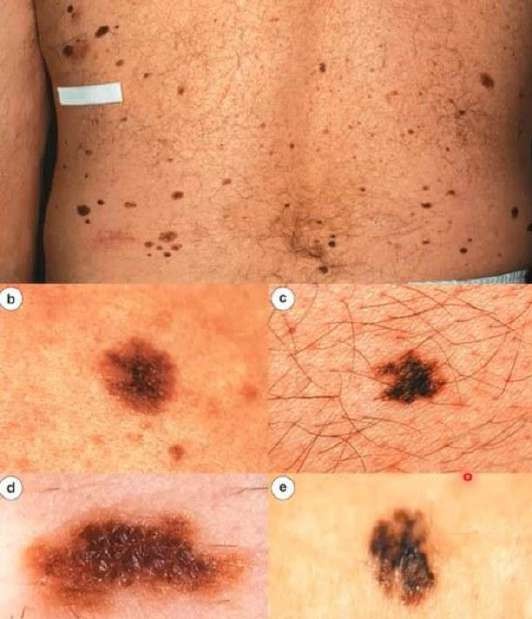
Fig. 267. Nevo displásico. (84)
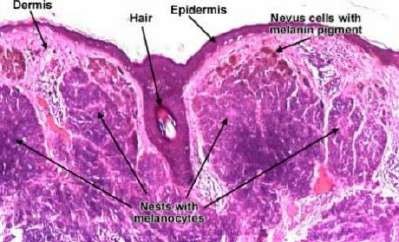
Fig. 268. Células nevicas; proliferaciones clonales de melanocitos. (89)
Nevos melanocíticos
Neoformaciones benignas, únicas o múltiples, de melanocitos que perdieron sus prolongaciones dendríticas y forman nidos en la unión dermoepidérmica, dermis o ambas; pigmentados, crecimiento variable; congénitos o adquiridos en las primeras 2 décadas.
Epidemiología: neoplasia cutánea más frecuente; todas las razas, ambos sexos, influencia genética; 1.2% de los RN; incrementa gradualmente hasta la adolescencia; poco frecuente después de los 70.
Nevos congénitos
Se clasifican por tamaño (según Acevedo): pequeños (≤1.9 cm), grandes (2–19.9 cm), gigantes (>20 cm).
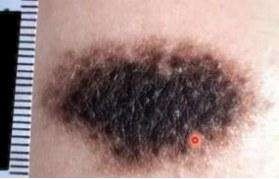
Fig. 269. Nevo congénito. (90)
- pequeños <1.5; 2) medianos M1: 1.5–10, M2: >10–20; 3) grandes L1: >20–30, L2: >30–40; 4) gigantes G1: >40–60, G2: >60.
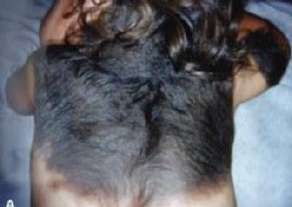
Fig. 270. Nevos (lunares) (Apuntes Derma T, pág. 72)
Los gigantes (más de 20 cm) pueden malignizar (5–15%), entre el nacimiento y los 60 años (50% antes de los 3 años); raros (1% de los nevos melanocíticos); incidencia 1/20,000 RN; ambos sexos. Se forman durante la vida fetal (hamartomas de la cresta neural por mutación en gen RAS antes del día 40 de gestación).
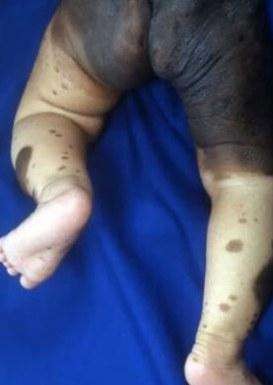
Fig. 271. Nevo congénito gigante. (90)
Más frecuentes en tronco, piernas y nalgas (siguen dermatomas): nevos “en calzón”, “vestido”, “estola”, “bañador”, “calcetín”. Color café a negro, algo infiltrado, superficie lisa/verrugosa/queratósica, consistencia de “cuero” o “concha de tortuga”, casi siempre con pelos terminales largos/gruesos (remolinos en línea media); nevos satélites (91–96%). Evolución progresiva: se oscurecen, superficie rugosa/“nodular”, pelos más ostensibles.
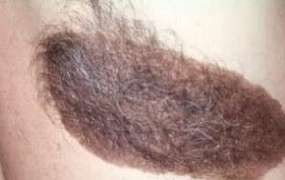
Fig. 272. Nevos (lunares) (imagen sin pie en el original) (90)
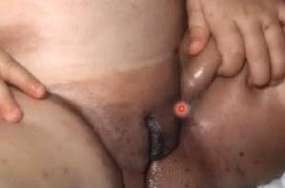
Fig. 273. Nevo congénito. (90)
Nevos adquiridos
Aparecen después de 6–12 meses de edad; aumentan en número/tamaño durante infancia, adolescencia y embarazo; 55% de adultos tienen 10–45 nevos >2 mm (predominio en raza blanca); 10–20% tienen más de 50.
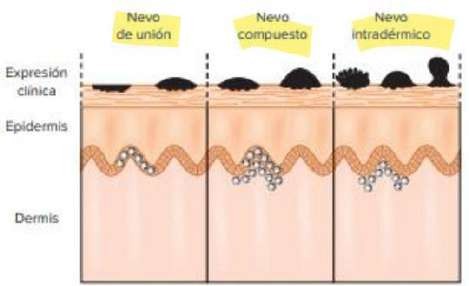
Fig. 274. Nevos (lunares) (Apuntes Derma T, pág. 72)
Clasificación histopatológica: nevos de unión, compuestos e intradérmicos.
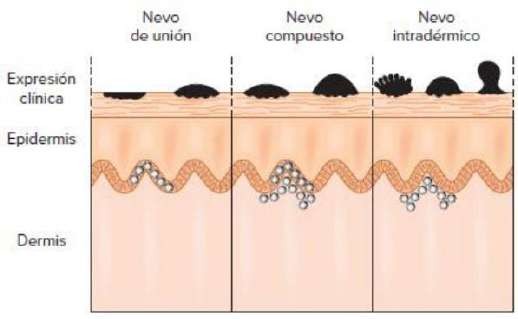
Fig. 275. Nevos de unión, compuestos e intradérmicos. (91)
- Nevos de unión: cualquier parte del cuerpo, predominio en genitales, palmas y plantas (55%), extremidades inferiores (20%), tronco (15%); a veces matriz ungueal. Mancha café/negra bien delimitada, 1–6 mm (rara vez hasta 3 cm), superficie lisa, pigmentación uniforme; en uñas: melanoniquia estriada. Los de palmas/plantas predominan en piel oscura, riesgo de malignización aumentado por fricción/traumatismo. Dermatoscopia: patrón paralelo del surco (pigmentación en surcos = benigno; en crestas = sospecha de melanoma).
- Nevos compuestos o mixtos: cabeza y cuello (47%), palmas, plantas, dorso de manos; mancha ligeramente elevada → neoformación sésil (6 mm hasta 2–4 cm), rojiza/café/negra; superficie lisa/verrugosa/queratósica, sin pelos.
- Nevo intradérmico: predomina en adultos (raro en niñez); cabeza/cara/cuello (81%); elevado, cupuliforme, liso/polipoide/verrugoso/piloso, sésil o pediculado; color piel, castaño, negro o azul; 1 mm–1 cm; regresión en 5º–6º decenios.
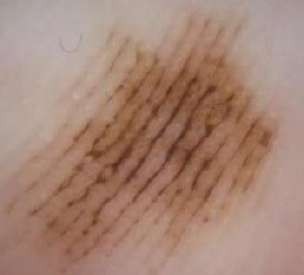
Fig. 276. Nevo acral. (91)
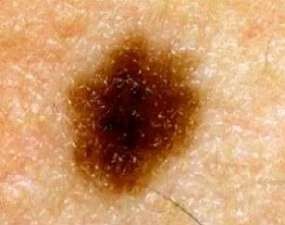
Fig. 277. Nevo de unión. (91)
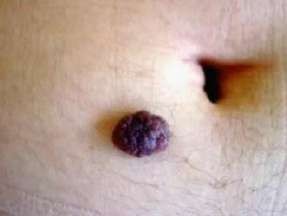
Fig. 278. Nevo compuesto. (91)
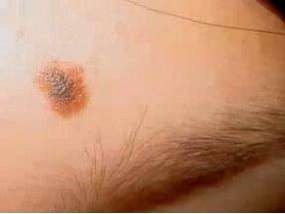
Fig. 279. Nevo mixto. (91)
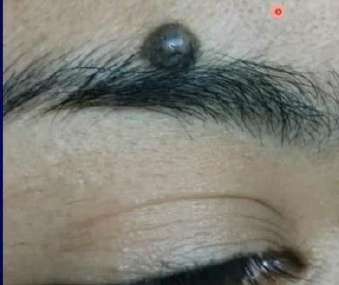
Fig. 280. Nevo intradérmico. (92)
Fig. 281. Nevos (lunares) (Apuntes Derma T, pág. 72)
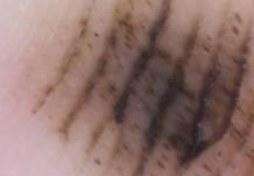
Fig. 282. Nevos (lunares) (Apuntes Derma T, pág. 72)
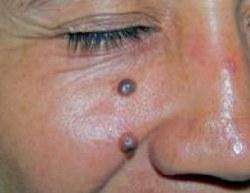
Fig. 283. Nevos (lunares) (Apuntes Derma T, pág. 72)
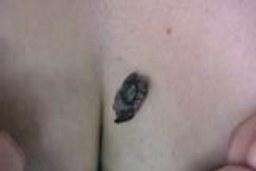
Fig. 284. Nevos (lunares) (Apuntes Derma T, pág. 73)
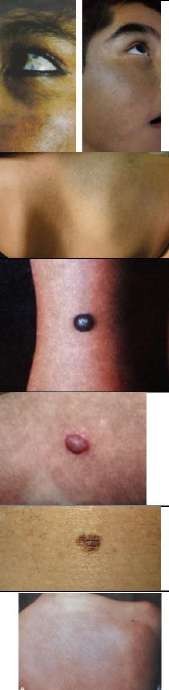
Fig. 285. Nevos (lunares) (Apuntes Derma T, pág. 73)
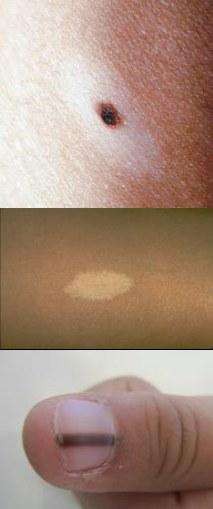
Fig. 286. Nevos (lunares) (Apuntes Derma T, pág. 73)
Otros nevos
Nevo de Sutton (leucodermia acquisitum centrifugum, nevo con halo, vitíligo perinévico): nevo melanocítico con despigmentación periférica, tiende a involución espontánea (posible mecanismo inmunitario); no predilección por sexo; puede ser familiar; predomina en niños/adolescentes 6–15 años. Se han encontrado autoanticuerpos antimelanocito en Sutton, vitíligo y melanoma. Más frecuente en tronco/espalda; halo se instala en días/semanas: área circular de hipomelanosis (0.5–5 cm) alrededor de un nevo café/rosado; 50% múltiple (hasta 90 lesiones reportadas). Los nevos se aplanan; puede haber involución completa o repigmentación.
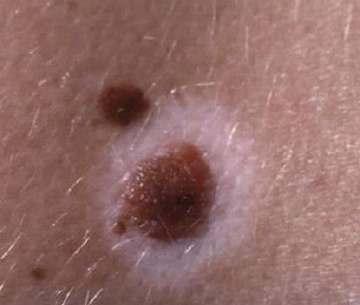
Fig. 287. Nevo de Sutton. (92)
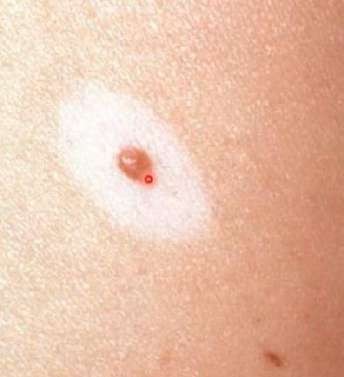
Fig. 288. Nevo de Sutton. (92)
Nevo azul (Jadassohn-Tièche, melanocitoma dérmico): hamartoma benigno de melanocitos dérmicos, congénito o adquirido; extremidades y región sacrococcígea; mancha/neoformación azul-grisácea, generalmente única. Más frecuente en el 3er decenio; mujeres 2:1. Color por fenómeno de Tyndall (efecto óptico de la luz sobre melanocitos dérmicos, cerulodermia). Nevo azul común/dendrítico: adquirido, dorso de manos/pies (50%), antebrazos, región sacrococcígea; azul grisáceo, firme, profundo; rara vez >1 cm; generalmente único.
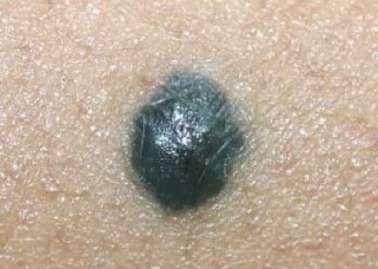
Fig. 289. Nevo Azul. (93)
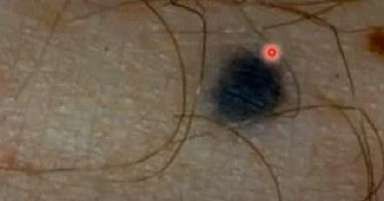
Fig. 290. Nevo Azul. (93)
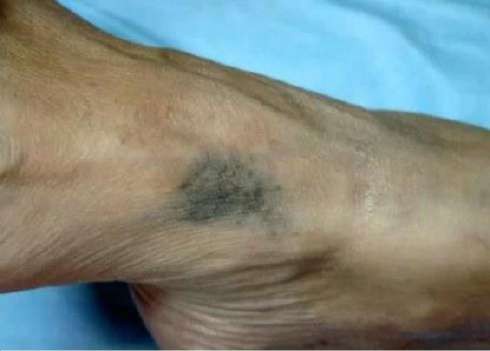
Fig. 291. Nevo Azul. (93)
Melanosis de Becker (nevo/hamartoma de Becker): hamartoma epidérmico adquirido, mayor actividad/cantidad de melanosomas; estimulación androgénica (hipertricosis, receptores segmentarios de andrógenos); predomina en varones, 2º decenio; herencia paradominante en formas familiares. Cara, hombros, tórax anterior; mancha pigmentada café claro con vello fino (aspecto de “archipiélago”); puede ser múltiple/bilateral; a veces sin hipertricosis.
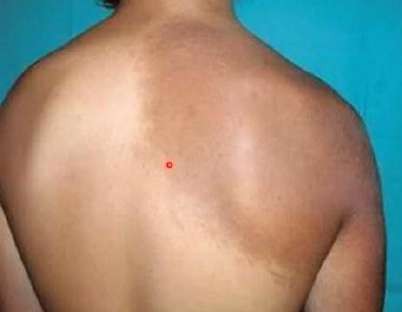
Fig. 292. Nevos (lunares) (imagen sin pie en el original) (93)
Nevo displásico o atípico (nevo de Clark, “lunares BK”): indicador de riesgo de melanoma; características clínicas/biológicas intermedias entre lesión benigna y melanoma. Predomina en raza blanca, fototipos I y II; adquirido, evidente en la pubertad. Múltiple, ~0.6 cm, asimétrico, café claro/oscuro, sin pelos, pigmentación irregular, bordes difusos; imagen en “huevo frito” o “diana”; predomina en tronco (también piel cabelluda, mamas, pubis, nalgas). Fase de unión: uniforme, plano; fase de nevo compuesto: elevado.
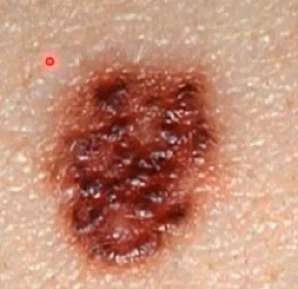
Fig. 293. Nevo Displásico. (94)
Nevo de Spitz (melanoma benigno juvenil, seudomelanoma): neoplasia melanocítica benigna frecuente en niños; adquirida, única, extremidades o cara. Neoformación semiesférica eritematosa, rosada o café, de células epitelioides/fusiformes. En adultos predomina en mujeres (piernas 45%). Semiesférica/ovalada, varios milímetros (1 mm–3 cm), bien circunscrita, eritematosa/eritematoviolácea, telangiectasias, superficie lisa sin pelo; a veces halo hipopigmentado.
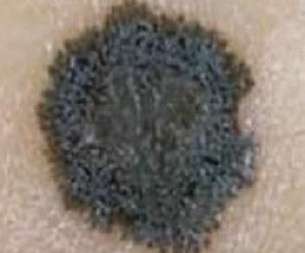
Fig. 294. Nevo de Spitz. (94)
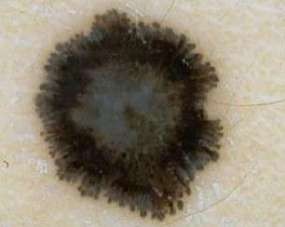
Fig. 295. Nevo de Spitz. (94)
Nevo de Ota (nevo fuscocerúleo oftalmomaxilar, melanosis oculodérmica): pigmentación melanocítica congénita, se acentúa tras la pubertad; mancha melánica café/azul oscuro en territorio de las 2 primeras ramas del trigémino (piel, esclerótica, conjuntiva); unilateral (95%), a veces bilateral (5%).
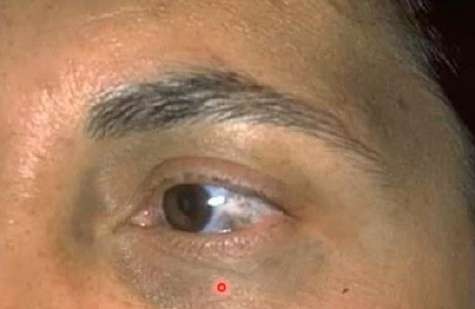
Fig. 296. Nevo de Ota. (95)
- Clasificación: Tipo I orbitopalpebral y cigomático; Tipo II orbitaria/cigomática/nasal; Tipo III 1ª y 2ª ramas del trigémino; Tipo IV bilateral.
- Congénito (50%) o tras la pubertad; puede afectar mucosa oral o membrana timpánica.
Nevo de Ito: en región supraclavicular y deltoidea (nevus fuscoceruleus acromiodeltoideo); sigue el nervio supraclavicular y rama cutánea lateral del braquial; puede acompañar al de Ota (excepcional coexistencia); raro vínculo con nevo azul maligno y melanoma.
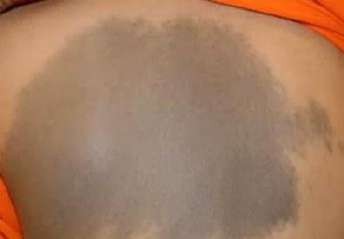
Fig. 297. Nevo de Ito. (95)
Precáncer de piel
Lesiones con naturaleza progresiva que pueden transformarse en cáncer cutáneo; factores predisponentes: genéticos, tipo de piel, exposición solar (UV).
A) Queratosis actínica (queratosis solar)
Proliferación de queratinocitos atípicos; expresión más temprana del espectro del carcinoma espinocelular (CEC); progresión variable, pero pacientes con QA múltiples tienen ~10% de riesgo de desarrollarlo.
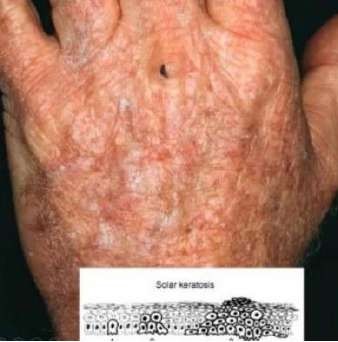
Fig. 298. Queratosis Actínica. (80)
Más frecuente en piel blanca con exposición crónica; defectos genéticos de reparación del DNA (xeroderma pigmentoso, síndromes de Bloom y Rothmund-Thomson); mayor riesgo con >6 quemaduras solares (65–74 años el grupo más afectado); más en hombres.
Etiopatogenia: acción persistente y acumulativa de la luz solar; UV inmunosupresora, mutaciones en DNA celular y gen p53; predomina en fenotipos claros con pecas.
Cuadro clínico: lesiones únicas/múltiples en zonas expuestas (cara, piel cabelluda, orejas, cuello, “V” del escote, antebrazos, dorso de manos; piernas en mujeres); piel adyacente con daño solar (gruesa, amarillenta, hipo/hiperpigmentada, telangiectásica, reseca). Mayoría asintomáticas (algunas con ardor/dolor).
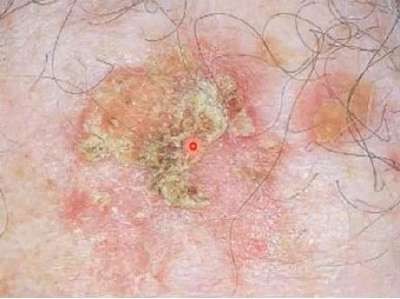
Fig. 299. Queratosis Actínica. (80)
Variantes clínicas: 1. Clásicas: máculas/placas eritematoescamosas, milímetros a 2 cm. 2. Hipertróficas: escama gruesa, adherente, queratósica. 3. Atróficas: máculas eritematosas sin escama. 4. Con cuerno cutáneo: elevación de al menos ¼ del diámetro de la lesión (espícula/cono). 5. Pigmentadas: máculas/placas hiperpigmentadas con escamas hasta 1.5 cm (similares a lentigos solares, se distinguen por palpación).
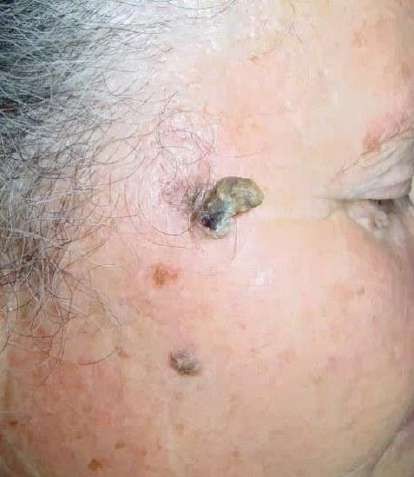
Fig. 300. Cuerno Cutáneo. (81)
| Grado | Característica |
|---|---|
| QA I | Lesión eritematoescamosa más palpable que visible |
| QA II | Lesión visible y palpable, eritematosa o café, con abundante escama |
| QA III | Lesión indurada o nodular de aspecto queratósico (hipertrófica) |
Fig. 301. Precáncer de piel (Apuntes Derma T, pág. 73)
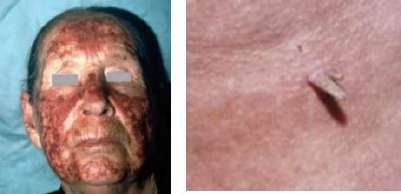
Fig. 302. Precáncer de piel (Apuntes Derma T, pág. 73)
Tratamiento (Rosita): 5-fluorouracilo (irritación/eritema, pero el más efectivo), imiquimod, crioterapia. (Acevedo agrega: crema de ciclofluorascilo e imiquimod para lesiones con cuerno cutáneo.)
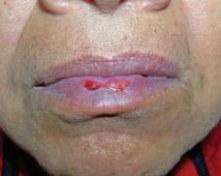
Fig. 303. Precáncer de piel (Apuntes Derma T, pág. 73)
Queilitis actínica
Labio inferior; placas resecas con descamación y fisuras, pueden ulcerarse. No confundir con la queilitis del prurigo actínico (que cede con talidomida).
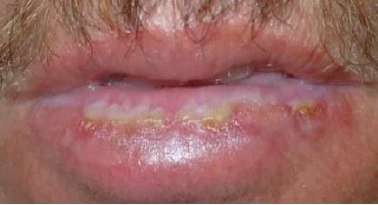
Fig. 304. Queilitis actínica. (81)
Queratosis arsenicales
Neoformaciones queratósicas palmoplantares o de regiones cubiertas (1 mm–1 cm), amarillentas; puede haber hipopigmentación lenticular y alopecia con pelo fino/reseco/quebradizo. Cualquier sexo, predominan en adultos/ancianos; por exposición crónica a arsénico (ambiental, terapéutico, ocupacional); se manifiesta 3–18 años después del inicio de la intoxicación, persiste años. Compuestos inorgánicos trivalentes más tóxicos; afectan enzimas del metabolismo celular, causan mutaciones cromosómicas.
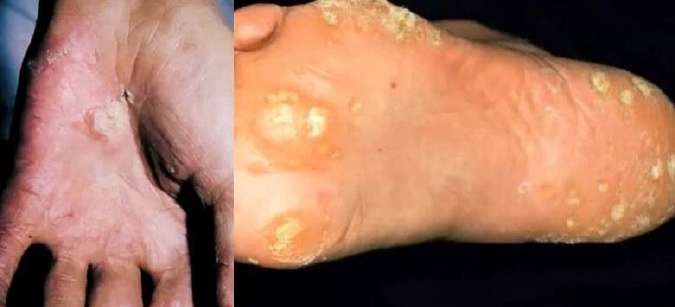
Fig. 305. Queratosis arsenicales. (81)
Úlceras y cicatrices crónicas
Pueden originar carcinomas: quemaduras térmicas (úlcera de Marjolin) o infecciones (tuberculosis, lepra, osteomielitis, micosis profundas). Úlcera de Marjolin: aguda (1er año) o crónica (latencia hasta 30 años); úlcera plana de bordes elevados o aspecto de tejido de granulación.
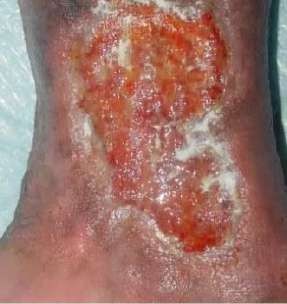
Fig. 306. Úlceras y cicatrices crónicas. (81)
Fig. 307. Precáncer de piel (Apuntes Derma T, pág. 74)
Radiodermitis crónica
Por radiación ionizante (rayos X, Grenz, anillos de oro contaminados), radioterapia en dosis altas, o exposición ocupacional repetida. Años después: atrofia, telangiectasias, hiper/hipopigmentación moteada, placas hiperqueratósicas, úlceras/cicatrices; alopecia en piel cabelluda; en 10–55% carcinoma epidermoide con metástasis (raro epitelioma basocelular) muchos años después. Diferenciar de la radiodermitis aguda (transitoria, muy inflamatoria).
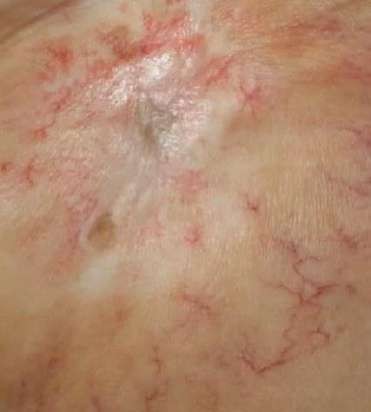
Fig. 308. Radiodermitis crónica. (82)
Eritroplasia de Queyrat
Contraparte mucosa (genital) de la enfermedad de Bowen, más frecuente en el glande. Placa eritematosa, poco saliente, bien delimitada, superficie aterciopelada/lustrosa; crecimiento lento, puede tener erosiones/costras. Individuos no circuncidados, >40 años. Histológicamente es un carcinoma in situ; diferencia de Bowen: evolución más frecuente a carcinoma invasor, sin asociación con carcinomas internos.
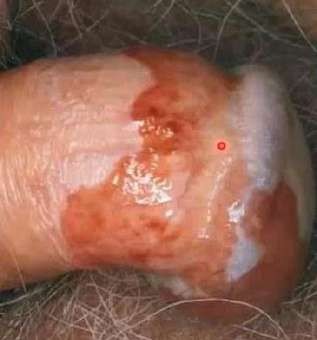
Fig. 309. Eritroplasia de Queyrat. (82)
Enfermedad de Bowen
Considerada actualmente carcinoma epidermoide de tipo superficial. Lesiones eritematosas circulares/ovaladas, ligeramente salientes, bien limitadas, varios centímetros, con escamas/costras que al desprenderse muestran superficie húmeda/granular. Mayores de 50 años; únicas o múltiples; predomina en tronco (también cara y extremidades). En lesiones múltiples, considerar arsenicismo; coincidencia con queratosis arsenicales/actínicas, carcinomas espinocelulares y basocelulares múltiples/superficiales; asociación con cáncer visceral (hasta 25% en una serie). También tratable con imiquimod.
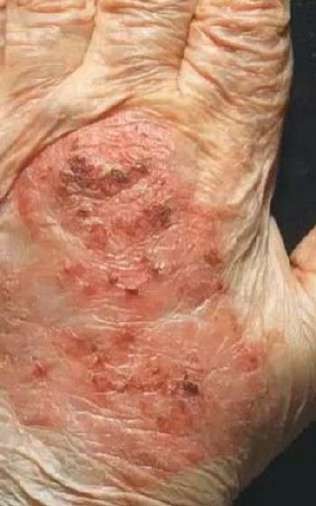
Fig. 310. Enfermedad de Bowen. (82)
Leucoplasias
Causa desconocida; antecedentes de traumatismos, tabaquismo crónico, mala higiene bucal, sífilis (histórica); lesión fija, no resuelve espontáneamente; diagnóstico clínico de exclusión (dx diferencial con candidosis y liquen plano). Predomina en varones >40 años. Placa blanquecina (a veces queratósica), bien limitada, mucosa oral o genital; no se desprende al raspado; puede ulcerarse. Tipos: homogéneo, no homogéneo (eritroleucoplasia), verrugoso proliferativo (mayor transformación maligna en estos dos últimos). Leucoplasia simple (leucoqueratosis): engrosamiento por fricción/traumatismo repetido (parecido al nevo esponjoso).
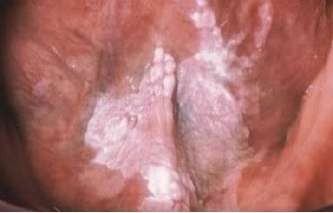
Fig. 311. Leucoplasia. (83)
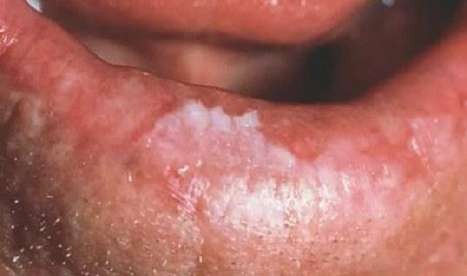
Fig. 312. Leucoplasia. (83)
Nevo sebáceo de Jadassohn
Hamartoma benigno del aparato pilosebáceo, desde la niñez (de nacimiento); piel cabelluda y cara; placa alopécica amarillenta, superficie rugosa/vegetante. Tres etapas: hiperplasia epidérmica → puberal (desarrollo de glándulas sebáceas) → tardía (tumores benignos o malignos, especialmente siringocistadenoma papilífero y tricoblastomas).
Raro; 0.3% de nacidos vivos; 75% congénito (resto en primeros años o tras pubertad). Relacionado con mutaciones en el gen PTCH; nevus organoide (todos los componentes de la piel); aumenta de tamaño con la pubertad; factor de riesgo para carcinoma basocelular (algunos son en realidad tricoblastomas).
Predomina en cabeza (60%) y cuello; piel cabelluda, cara (33%), frente, región preauricular/retroauricular, nariz, mejillas o tronco; sigue líneas de Blaschko. 1ª etapa: neoformación lineal/ovoide alopécica, amarillenta, superficie lisa pero áspera al tacto. 2ª etapa (adolescencia): polilobulada, rugosa/vegetante; comedones, quistes o tumores anexiales; 0.5–15 cm; 90% con otros tumores benignos (siringocistadenoma papilífero 20%, tricoblastoma 5%; niños: verrugas vulgares 2–4%). 3ª etapa (>27 años): neoplasias malignas (lesiones exofíticas o ulceración); 0.8–6.7% con carcinoma basocelular (raro epidermoide, carcinoma de anexos, carcinoma sebáceo, cistadenoma apocrino, poroma ecrino); posible coristoma ocular asociado.
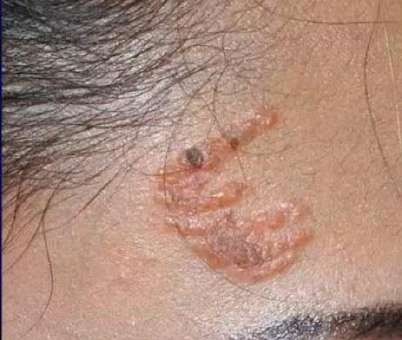
Fig. 313. Nevo sebáceo. (83)
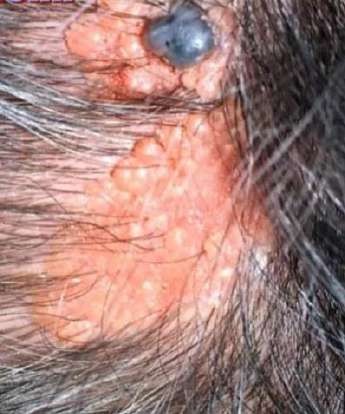
Fig. 314. Nevo sebáceo. (84)
Carcinoma basocelular
También llamado basalioma o epitelioma basocelular. Neoplasia epitelial de baja malignidad, células basaloides y estroma fibroso, localización preferentemente centrofacial; lesiones polimorfas bien limitadas, borde acordonado, a menudo pigmentadas, crecimiento lento. Casi nunca metastatiza.
Epidemiología: en México, el cáncer cutáneo es el 2º más frecuente (13%) tras el cérvico-uterino. El carcinoma basocelular es la neoplasia maligna más frecuente de la piel (60–73%); 10% de las biopsias cutáneas. Más frecuente en piel blanca, ojos claros, exposición solar excesiva, albinos; posible predominio en mujeres (3:1, no del todo demostrado); 79% en >50 años.
Etiopatología
Se deriva de células madre epidérmicas del infundíbulo piloso; expresión de queratinas K4, K8/K18, K19. Factores: predisposición genética, carcinógenos, ambientales; el más importante es el número de quemaduras solares y exposición prolongada (también rayos X, arsenicismo crónico, úlceras crónicas). Se sugería que 85% del daño UV ocurre antes de los 18 años (hoy controvertido).
Enfermedades genéticas asociadas: xeroderma pigmentoso, síndrome de nevos basocelulares (mutaciones en gen PTCH); mecanismos relacionados con el receptor de apoptosis CD95 (Fas/Apo-1) impiden la eliminación tumoral por linfocitos T citotóxicos.
Clasificación histopatológica
A. Tumoral o “nodular” (seudoquística). B. Pigmentado. C. Infiltrante. D. Micronodular. E. Fibroepitelial. F. Morfeiforme o esclerodermiforme. G. Superficial o pagetoide. H. Basoescamoso.
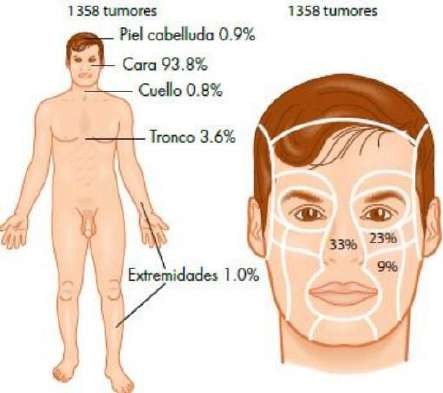
Fig. 315. Distribución carcinoma basocelular. (85)
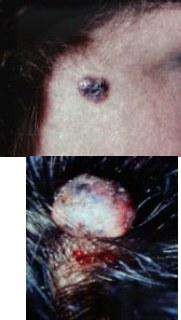
Fig. 316. Carcinoma basocelular (Apuntes Derma T, pág. 74)
Cuadro clínico
Predomina en zonas expuestas con folículos pilosebáceos, sobre todo cara (94%; región centrofacial 82%: dorso nasal, mejillas, párpados, región nasogeniana e infraorbitaria, frente, nasolabial). En tronco 5% (formas múltiples/superficiales); extremidades 1%; excepcional en palmas, plantas o mucosa oral (esta última, solo metastásico).
Lesiones muy polimorfas, bien limitadas, borde filiforme/acordonado/perlado; únicas (o varias en epiteliomatosis múltiple); crecimiento lento (~5 mm/año). Variedades globales: tumorales/“nodulares” (pueden ulcerarse o pigmentarse, 6–25%), superficiales (pueden ser múltiples), infiltrantes, esclerodermiformes.
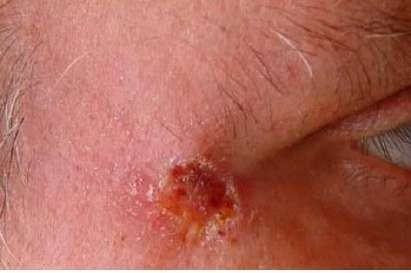
Fig. 317. Carcinoma basocelular. (85)
- Forma tumoral: lesión saliente lobulada, semiesférica, eritematosa/violácea, telangiectasias; puede ulcerarse/pigmentarse; aspecto vegetante posible.
- Forma seudoquística: neoformación redondeada translúcida, superficie rosada/amarillenta, telangiectasias.
- Forma terebrante (úlcera de Jacobi/ulcus rodens): úlcera de forma caprichosa, bien delimitada e infiltrada, hemorrágica, crecimiento rápido; afecta planos profundos, cartílago y hueso en casos avanzados.
- Forma tumoral ulcerada: aspecto nodular, úlcera central, bordes elevados/brillantes con telangiectasias.
- Variedades pigmentadas: muy frecuentes en México (6–16%, piel morena); se confunden con melanoma (pigmento confinado a la lesión, borde perlado).
- Forma pagetoide/superficial: lesión aplanada, eritematosa, seca, descamativa (psoriasiforme); puede pigmentarse y ser múltiple; parecida a enfermedad de Paget, psoriasis, lupus discoide.
- Forma fibroepitelial (tumor de Pinkus): parte baja de la espalda, aspecto de acrocordón rosado.
- Basocelular infiltrante: placa aplanada, puede ulcerarse.
- Forma morfeiforme/esclerodermiforme: cara, semeja morfea; abundantes telangiectasias; placas mal definidas sin borde característico ni pigmentación, color blanco marfil; invade a mayor profundidad y extensión.
- Micronodular y basoescamoso: sin presentación clínica característica; semejan formas nódulo-ulcerativas o infiltrantes.
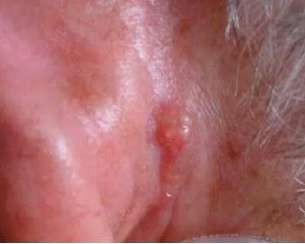
Fig. 318. Forma seudoquística. (86)
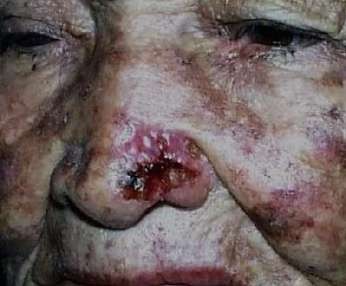
Fig. 319. Forma tumoral ulcerada. (86)
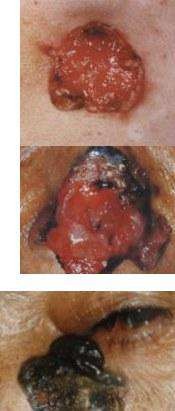
Fig. 320. Forma superficial. (86)
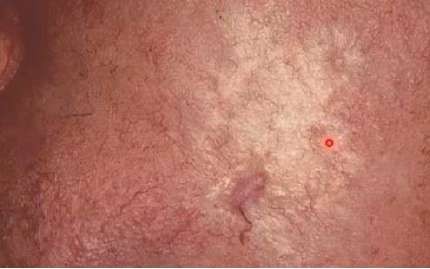
Fig. 321. Forma morfeiforme. (86)
Fig. 322. Carcinoma basocelular (Apuntes Derma T, pág. 74)
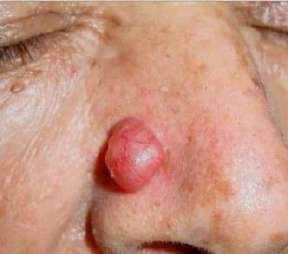
Fig. 323. Carcinoma basocelular (Apuntes Derma T, pág. 74)
Evolución crónica, asintomática (dolor raro, en casos avanzados/metastásicos); crecimiento lento; agresividad general baja (mayor en <35 años); metástasis excepcionales (0.002–0.5%). Complicaciones: hemorragia e infección agregada.
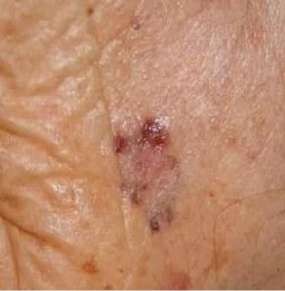
Fig. 324. Carcinoma basocelular clásico. (86)
Diagnóstico
Histopatología: células semejantes a las basales (“células de basalioma”), citoplasma escaso, núcleo grande, en empalizada, formando cordones (imágenes en “pétalos”); tinción violeta con H&E; escasas mitosis, sin anaplasia. Estroma alrededor de grupos celulares (retracción, fibroblastos jóvenes, amiloide, cuerpos coloides); capilares dilatados. Ulcerado: gran infiltrado inflamatorio. Morfeiforme: cordones profundamente infiltrados. Pigmentado: gran cantidad de melanina.
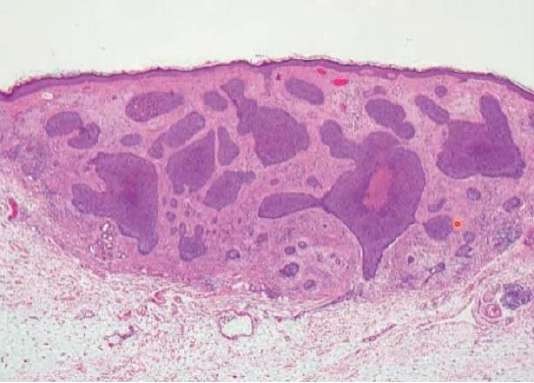
Fig. 325. Histopatología. (87)
Sólido: muy nodular con retracción del estroma (micronodular si nódulos <15 μm). Morfeiforme: muy infiltrante, denso estroma fibroso. Fibroepitelial: predomina estroma fibroso (mezcla de queratosis seborreica y basocelular superficial, ausencia de CD34). Superficial multicéntrico: cúmulos neoplásicos en diferentes sitios de la epidermis, infiltran solo dermis papilar superficial, atrofia epidérmica, leve infiltrado crónico.
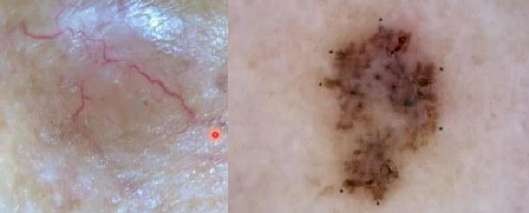
Fig. 326. Carcinoma basocelular (imagen sin pie en el original) (87)
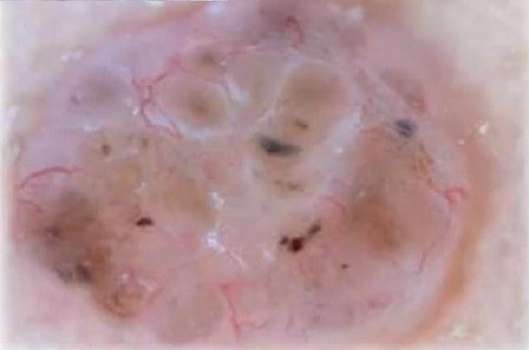
Fig. 327. Dermatoscopía. (87)
Dermatoscopia: precisa márgenes prequirúrgicos, detecta lesiones milimétricas y subtipos (pigmentado, nodular, superficial, fibroepitelioma de Pinkus, infundibuloquístico); facilita dx diferencial; monitorización no invasiva con imiquimod tópico.
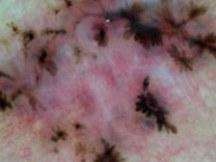
Fig. 328. Carcinoma basocelular (Apuntes Derma T, pág. 74)
Diagnóstico diferencial: melanoma (variedades pigmentadas).
Carcinoma epidermoide (espinocelular)
Neoplasia cutánea maligna derivada de células suprabasales de la epidermis o sus anexos; lesiones in situ, superficiales, infiltrantes, vegetantes, verrugosas o ulceradas; predominan en cabeza y extremidades; pueden crecer rápido y metastatizar a ganglios regionales y otros órganos.
Epidemiología: 2ª neoplasia cutánea más frecuente (13–33% mundial, 17–23% en México); 1 caso por cada 1,000 pacientes dermatológicos. Predomina en piel blanca, rubios, ojos claros, exposición prolongada, fototipos I y II (también en raza negra). Más frecuente en varones (2:1); predomina >50–60 años; en niños/adolescentes vínculo con xeroderma pigmentoso.
Etiopatogenia
De células suprabasales o sus anexos. Carcinogénesis en 3 etapas: inicio (material genético, gen MC1R), promoción (ambiente, lesión premaligna), avance (transformación maligna). Metástasis por infiltración local, fascias/músculos, perineuro, espacio perivascular, ganglios linfáticos y vía hematógena.
Factores extrínsecos: daño actínico acumulativo (exposición solar prolongada); UV mutan el gen supresor p53, disminuyen células de Langerhans.
Factores intrínsecos: pigmentación cutánea, enfermedades linfoproliferativas, xeroderma pigmentoso, albinismo, epidermodisplasia verruciforme, envejecimiento, expresión de queratinas (K1/K10, K4, K8/K18, involucrina), inmunosupresión farmacológica, trasplante de órganos.
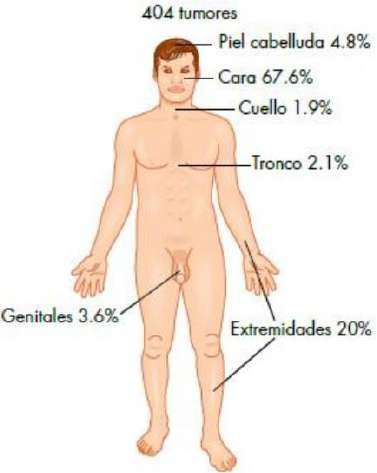
Fig. 329. Distribución carcinoma espinocelular. (88)
VPH: en 43–65% de CEC en receptores de trasplante hay DNA de VPH (tipos 5 y 8 — epidermodisplasia verruciforme; en genitales tipos 16 y 18). Precursores: enfermedad de Bowen y queratosis actínicas (transformación maligna más alta en inmunosuprimidos).
Cuadro clínico
Predomina en partes expuestas: cara (50–86.7%; labio inferior, mejillas, pabellones auriculares), extremidades (20–37%, sobre todo superiores 12%, dorso de manos, piernas), tronco (9%), piel cabelluda (5%); mucosas genital, oral, anal. Casi siempre sobre queratosis actínica o piel dañada por el sol, pero puede aparecer en piel sana. Evolución crónica pero más rápida que el basocelular.
- Forma superficial: intraepidérmica durante meses/años (epitelioma in situ como enfermedad de Bowen o eritroplasia de Queyrat en el pene); evolución lenta (antes clasificada como precáncer).
- Forma nodular (tumoral) queratósica: lesión queratinizada de base infiltrada, puede causar cuerno cutáneo o ulceración central con cráter de queratina.
- Forma ulcerosa (la más frecuente): úlcera de superficie anfractuosa, base infiltrada, fondo irregular y friable, crecimiento rápido y destructivo; es la que más metastatiza.
- Forma vegetante o verrugosa: casi siempre sobre lesiones inflamatorias crónicas; puede alcanzar gran tamaño (cicatrices de quemaduras, úlceras de pierna, micosis profundas, lupus eritematoso discoide).
- Epiteliomatosis múltiple: con epiteliomas basocelulares y enfermedad de Bowen; xeroderma pigmentoso, epidermodisplasia verruciforme, arsenicismo crónico.
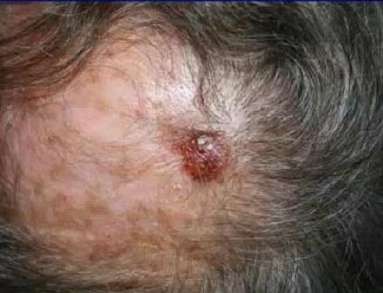
Fig. 330. Carcinoma espinocelular ulcerado. (88)
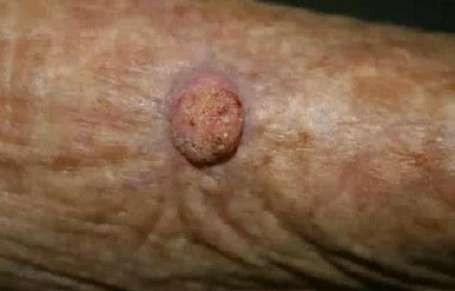
Fig. 331. Carcinoma espinocelular verrugoso. (89)
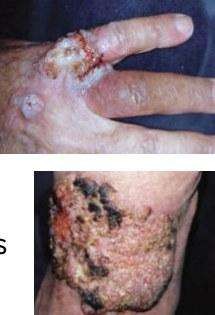
Fig. 332. Carcinoma epidermoide (espinocelular) (Apuntes Derma T, pág. 75)
CEC oral: varones, tabaquismo crónico; labio inferior, paladar, lengua; inicia como eritroplasia → aspecto nodular. Labio inferior: zona atrófica/ulcerada que inicia como queilitis actínica o leucoplasia escamosa.
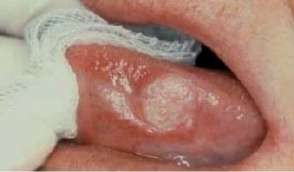
Fig. 333. Carcinoma epidermoide oral. (89)
Genitales: en varones inicia en glande como eritroplasia de Queyrat, avanzado como masa vegetante; en mujeres, labios mayores con placa eritematoerosiva o verrugosidad.
Carcinoma verrugoso: tumor exofítico de crecimiento lento, relacionado con VPH; tres tipos: 1) papilomatosis oral florida (mucosa oral, VPH-11); 2) condiloma gigante de Buschke-Löwenstein (anogenital); 3) epitelioma cuniculatum (plantas de pies, VPH-6, 11, 16, 18).
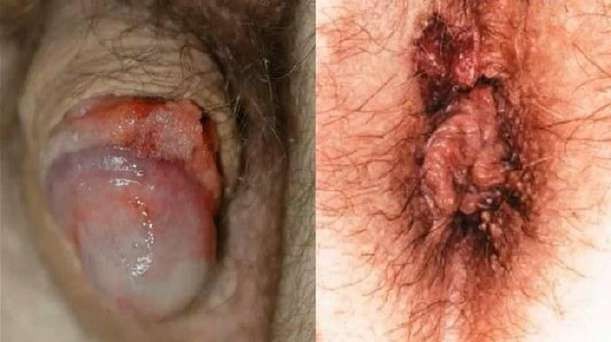
Fig. 334. Carcinoma epidermoide verrugoso en genitales. (89)
Metástasis: 1–3% de los casos; 80% por vía linfática regional (más común en CEC de labio y oreja); también en inmunosuprimidos, trasplantados, leucemia linfocítica crónica. Factores de riesgo adicionales: tumores recurrentes, invasión perineural, tumores en úlceras crónicas (úlcera de Marjolin). Clasificación internacional por sistema TNM.
Melanoma
Neoplasia maligna originada en melanocitos epidérmicos, dérmicos o del epitelio de mucosas. Afecta piel (90%), ojos (9%) y mucosas (1%); neoformación pigmentada, plana o exofítica, curable en etapa inicial, pero de rápido avance y metástasis linfáticas/hematógenas sin tratamiento (mortalidad alta).
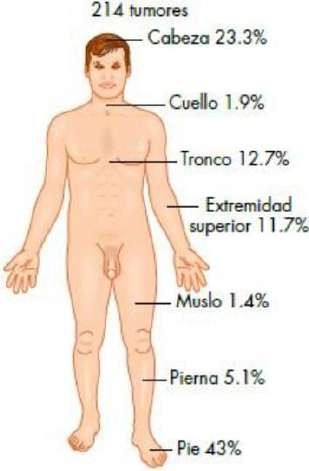
Fig. 335. Distribución melanoma. (95)
Epidemiología: en México, 3er lugar entre cánceres de piel (14.1%). Todas las razas (más en caucásicos que en raza negra, orientales o indios de India); ambos sexos (ligeramente más en mujeres); 20–60 años (promedio 52), predominio 30–40 y 60–70 años; 25% antes de los 40 años; excepcional en niños.
Etiopatogenia
Factores genéticos y ambientales; puede originarse en melanocitos epidérmicos, dérmicos, mucosos, o a partir de un nevo displásico, congénito gigante o de unión, o de un lentigo maligno. Predisposición genética: melanoma familiar 8–12%; antígeno común relacionado con HLA-A1; loci de susceptibilidad en cromosomas 1, 2, 3, 6, 9p (9p21) y 10q26.
Mayor riesgo relacionado con episodios agudos de quemadura solar (más que la radiación acumulativa) y con exposición antes de los 5 años. También vinculado a PUVA y camas de bronceado. Otros factores de riesgo: antecedente de cáncer de piel no melanoma, síndrome de nevo displásico familiar o xeroderma pigmentoso, piel blanca (fototipos I y II), ojos azules/verdes, pelo rubio/rojo.
Las células de melanoma producen ICAM-1 soluble, que inhibe la citotoxicidad mediada por células, permitiendo escape inmunitario tumoral.
Clasificación clínica
Lentigo maligno, melanoma lentigo maligno, melanoma de extensión superficial, melanoma “nodular”, melanoma acral lentiginoso, melanoma amelánico, melanoma de mucosas y del SNC/vísceras.
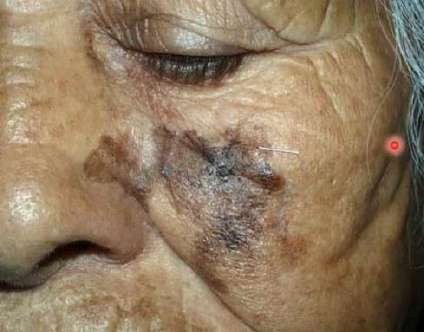
Fig. 336. Melanoma léntigo maligno. (96)
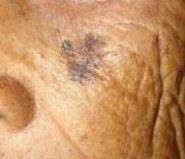
Fig. 337. Melanoma (Apuntes Derma T, pág. 75)
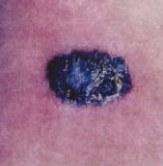
Fig. 338. Melanoma (Apuntes Derma T, pág. 75)
Cuadro clínico general
Afecta piel (90%), ojos (9%), mucosas (1%). Predomina en espalda, piernas y regiones subungueales. En México: extremidades inferiores (~50%, sobre todo pie 43%), cabeza (23%), tronco (13%), extremidades superiores (12%), cuello (2%).
Tumoración pigmentada, color café oscuro a negro, con salida de pigmento hacia piel vecina, bordes irregulares; el melanoma amelánico es eritematoso sin pigmento aparente (2–8%). Tamaño variable; superficie inicialmente lisa, luego ulcerada con costras melicérico-sanguíneas; puede haber dolor/prurito y lesiones satélite. Evolución rápida y progresiva; gran tendencia a metástasis linfáticas y hematógenas (pulmón e hígado principalmente).
Variantes clínicas
Lentigo maligno / melanosis precancerosa de Dubreuilh / peca melanótica de Hutchinson: puede evolucionar a melanoma lentigo maligno; 10% de los melanomas; el menos agresivo, se extiende 10–20 años, aparece tras el 6º decenio; zonas fotoexpuestas (cara/mejillas, cuello). Lesión plana café oscuro, crecimiento lento (hasta 7 cm promedio), elevaciones oscuras con hiperqueratosis/ulceración. Confinado a epidermis = in situ; invasión dérmica = melanoma lentigo maligno.
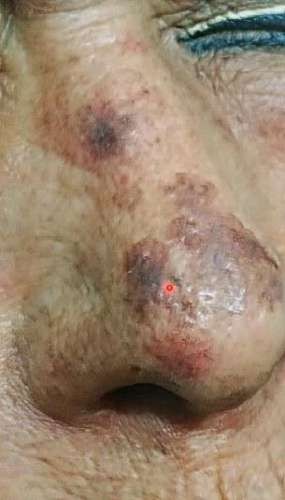
Fig. 339. Melanoma léntigo maligno. (96)
Melanoma de extensión superficial: 40–50% de los melanomas; 4º–5º decenios; más en espalda (varones) y piernas (mujeres); ~2.5 cm, plana o poco infiltrada, arciforme, bordes/pigmentación irregulares, café rojizo/azul grisáceo/negro; a veces múltiple.
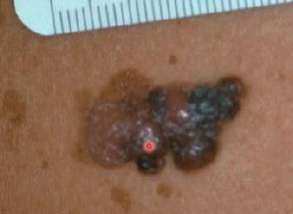
Fig. 340. Melanoma de Extensión Superficial. (97)
Fig. 341. Melanoma (Apuntes Derma T, pág. 75)
Fig. 342. Melanoma (Apuntes Derma T, pág. 75)
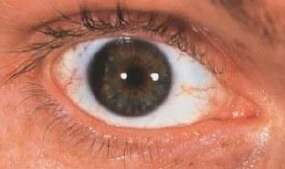
Fig. 343. Melanoma (Apuntes Derma T, pág. 75)
Melanoma “nodular”: forma más agresiva; 10–20% de los melanomas; 5º–6º decenios; predomina en tronco de varones; placa/tumoración semiesférica >6 mm, café a azul oscuro/negro, lisa/ulcerada/vegetante, bordes irregulares, en piel normal frecuentemente.
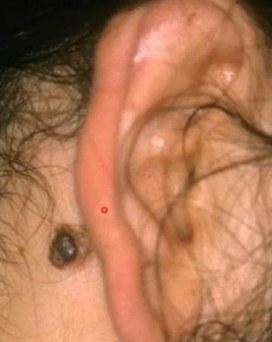
Fig. 344. Melanoma nodular retroauricular. (97)
Melanoma acral lentiginoso (MAL): más frecuente en raza negra (60%), asiáticos (29%) y mestizos; forma más frecuente en México. Palmas, plantas, falanges distales; periungueal/subungueal (“panadizo melanótico”, sobre todo dedo gordo y pulgar); con paroniquia y distrofia ungueal; manchas pigmentadas irregulares de crecimiento radial o banda pigmentada ancha (melanoniquia estriada) con pigmentación del pliegue ungueal (signo de Hutchinson); formas exofíticas en etapas avanzadas.
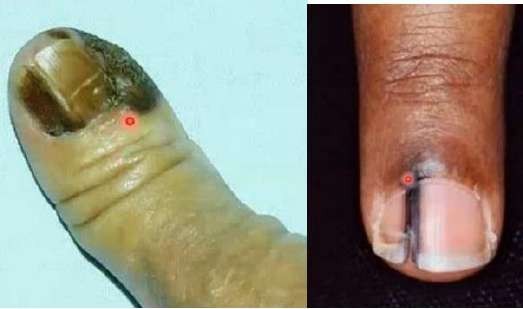
Fig. 345. A) Melanoma Acral Lentiginoso y B) Signo de Hutchinson. (97)
Fig. 346. Melanoma (Apuntes Derma T, pág. 75)
Melanoma amelánico: casi siempre tumoral, rosado; 1–5% con primario oculto, solo metástasis visibles (60% ganglionares).
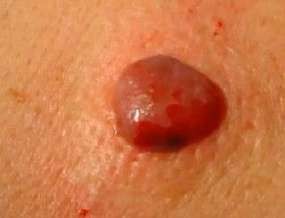
Fig. 347. Melanoma Amelánico. (97)
Melanoma de mucosas: aspecto clínico/histopatológico similar al cutáneo; en boca predomina en paladar y mucosa gingival (lesión pigmentada); también conjuntival, intranasal, genital, anorrectal.
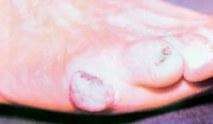
Fig. 348. Melanoma de Mucosas. (97)
Diagnóstico
Dermatoscopia: en casos avanzados, patrón multicomponente (≥3 estructuras distintas); retículo pigmentado atípico (líneas hiperpigmentadas gruesas, orificios de malla variables); agregados de glóbulos marrón. Precisión diagnóstica 50–>90% con: áreas gris-azul, patrón vascular y red de pigmento atípicos, pigmentación difusa con puntos/glóbulos irregulares, interrupción periférica repentina, patrón de regresión (pigmentación “en pimienta”) y extensión radial del pigmento (los dos últimos, más específicos).
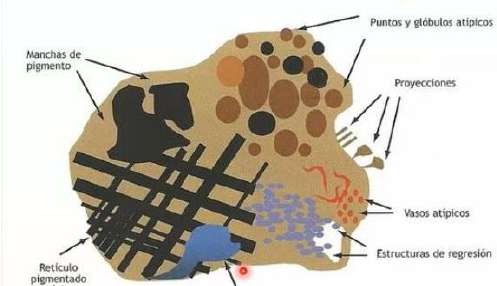
Fig. 349. Hallazgos dermatoscópicos. (97)
Dermatoscopia digital: útil en síndrome del nevo clínicamente atípico (mayor riesgo de melanoma). En MAL: patrón paralelo de la cresta (muy específico de MAL in situ); patrón de pigmentación difusa irregular (específico de MAL invasor).
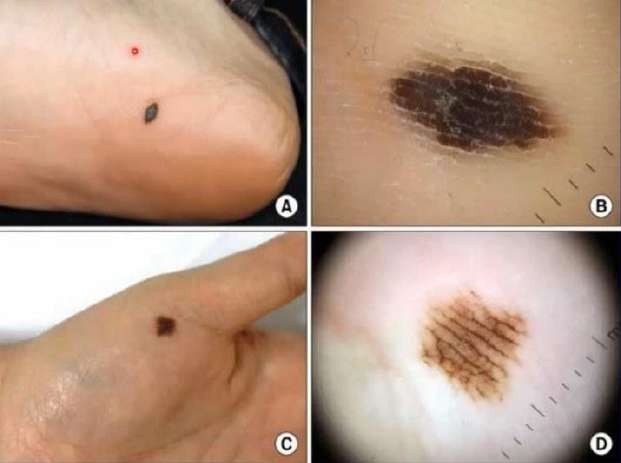
Fig. 350. A y B) Melanoma acral; C y D) Nevo acral. (98)
Histopatología: cambios en la unión dermoepidérmica, melanocitos con mitosis anormales, melanina y melanófagos abundantes; infiltrado inflamatorio dérmico variable; lesiones grandes, poco circunscritas, asimétricas; nidos de melanocitos de tamaño variable, confluentes. Datos a especificar: tipo histológico, ulceración, atipia celular e índice mitótico, necrosis, invasión vascular/neural, índice de Breslow.
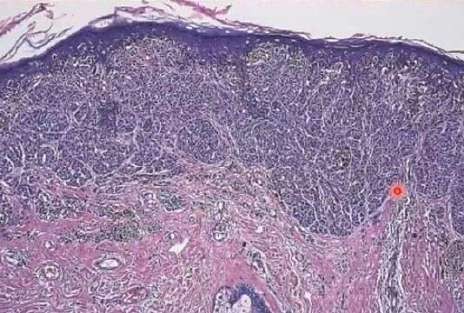
Fig. 351. Cambios histopatológicos. (98)
Nivel de Clark (histórico, con dudas actuales sobre utilidad pronóstica): I intraepidérmico, II dermis papilar, III dermis papilar completa, IV dermis reticular, V tejido celular subcutáneo.
Índice de Breslow (factor pronóstico más importante): grosor medido con micrómetro desde capa granulosa hasta la parte más profunda del tumor.
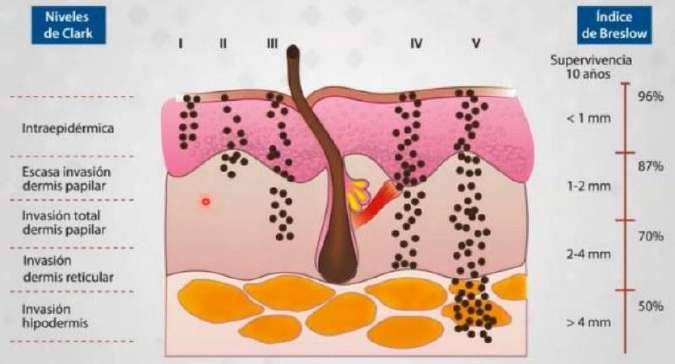
Fig. 352. Clasificación de Clark e Índice de Breslow. (98)
| Grosor de Breslow | Supervivencia a 5 años |
|---|---|
| <0.76 mm | 96% |
| 0.77–1.49 mm | 87% |
| 1.5–2.49 mm | 75% |
| 2.50–3.99 mm | 66% |
| >4 mm | 47% |
Método ABCDE
Asimetría, Bordes irregulares, cambios de Color, Diámetro >6 mm, Elevación/evolución. Mejor apreciado con microscopía de superficie, epiluminiscencia o dermatoscopia; existen programas de digitalización comparativa. Valor predictivo ~80% para metástasis (Rosita).
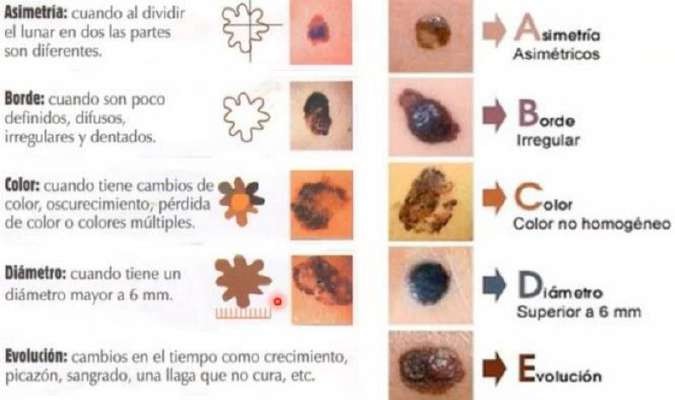
Fig. 353. Método ADCDE. (99)
Tratamiento
Quirúrgico: única posibilidad de curación; realizar en 1–2 semanas tras confirmación por biopsia. Biopsia del ganglio centinela: muy importante en el pronóstico en estadios I y II.
Cirugía micrográfica de Mohs: conserva tejido sano en áreas estéticas, detecta enfermedad subclínica; dificultad para identificar melanocitos en congelación (se recomienda inmunohistoquímica).
Etapas avanzadas (III): sin tratamiento eficaz; a veces radical (vaciamiento ganglionar, amputación). Metástasis a ganglios: cirugía + interferón. Metástasis a órganos distantes: dacarbazina o interleucina-2 (respuestas temporales en 10–15%; 40% de respondedores a IL-2 sobreviven >5 años). Terapias dirigidas/inmunoterapia: ipilimumab (anti-CTLA-4), inhibidores de BRAF (vemurafenib, dabrafenib), trametinib (inhibidor de MEK), imatinib (inhibidor de tirosina-cinasa/KIT).
Tratamientos paliativos controvertidos (nunca en etapas tempranas): legrado, electrodesecación, criocirugía, peeling químico, 5-fluorouracilo o ácido azelaico 15–20%.
Diagnóstico diferencial del melanoma: queratosis seborreica, carcinoma basocelular, nevo con angioma cereza.
Fig. 354. Melanoma (Apuntes Derma T, pág. 75)
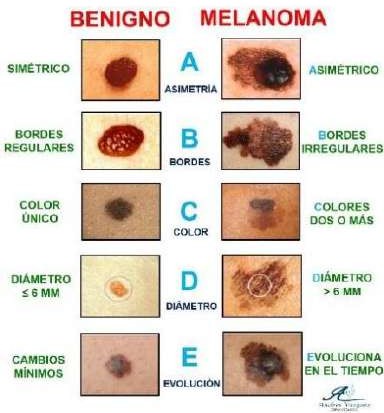
Fig. 355. Melanoma (Apuntes Derma T, pág. 75)
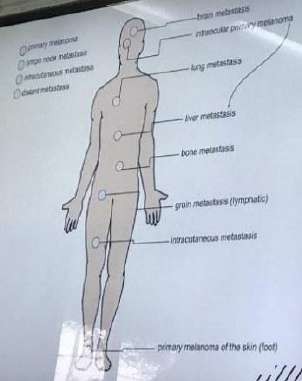
Fig. 356. Melanoma (Apuntes Derma T, pág. 75)
Tabla-resumen: Tumores cutáneos malignos y precáncer
| Entidad | Topografía | Datos clave |
|---|---|---|
| Queratosis actínica | Zonas expuestas (cara, cuello, dorso de manos) | Precursora del CEC; 10% de riesgo de progresión si son múltiples |
| Carcinoma basocelular | Región centrofacial (82%) | Neoplasia maligna cutánea más frecuente (60–73%); casi nunca metastatiza; borde perlado/acordonado |
| Carcinoma epidermoide | Cara, labio inferior, extremidades | 2ª neoplasia maligna cutánea más frecuente; forma ulcerosa es la más frecuente y la que más metastatiza |
| Melanoma | Extremidades inferiores en México (pie); espalda/cabeza en otros países | Origina metástasis linfáticas y hematógenas tempranas; pronóstico por índice de Breslow; ABCDE |
Notas Relacionadas
Temas sugeridos para conectar en el vault:
- Oncología - Estadificación TNM — melanoma y carcinomas cutáneos
- Anatomía patológica - Tumores cutáneos — clasificación histopatológica
- Dermatoscopía — evaluación de lesiones pigmentadas
- Fotoprotección — prevención primaria del cáncer de piel