Nefro Parcial II
Nefrología Parcial II
Las dosis y los esquemas se estudian junto con su indicación, función renal, estado de volumen y monitorización. Los ejemplos de cálculo no sustituyen un protocolo terapéutico individual.
Índice de estudio
- #Hipocalemia y fisiología del potasio
- #Hipercalemia
- #Trastornos del magnesio
- #Fisiología ácido-base
- #Acidosis metabólica: diagnóstico y clasificación
- #Acidosis metabólica con AG aumentado
- #Acidosis metabólica con AG normal (hiperclorémica)
- #Tratamiento de acidosis metabólica y bicarbonato
- #Casos clínicos
- #Alcalosis metabólica
- #Síndromes glomerulares: conceptos y presentación
- #Evaluación de enfermedad glomerular
- #Síndrome nefrótico
- #Síndrome nefrítico y enfermedades concretas
- #Casos clínicos glomerulares
- #Progresión glomerular crónica y soporte renal
- #Farmacología de las glomerulopatías
- #Trastornos tubulointersticiales
Hipocalemia y fisiología del potasio
- Hipocalemia/hipopotasemia: potasio sérico menor de 3,5 mEq/L. La concentración sérica es una fracción pequeña del potasio corporal total; una concentración baja puede deberse a déficit corporal, desplazamiento intracelular o, raramente, captación in vitro.
- Ordenar el razonamiento en cinco mecanismos: baja ingesta, redistribución hacia el interior celular, pérdidas extrarrenales, pérdidas renales y seudohipocalemia. En la práctica, los cambios transcelulares y las pérdidas digestivas o renales explican la mayoría.
- La excreción urinaria de K puede expresarse como concentración en muestra aislada (mEq/L) o como cantidad excretada en 24 h (mEq/día); no son medidas intercambiables.
- La hipomagnesemia mantiene la pérdida renal de K y puede volverla refractaria a la reposición. Las alteraciones del ECG, la debilidad respiratoria, la parálisis, el íleo o un K muy bajo exigen valoración urgente.
Concepto y distribución corporal
La hipocalemia o hipopotasemia se define como K sérico menor de 3,5 mEq/L. Para el K, 1 mEq equivale a 1 mmol; es importante distinguir la concentración sérica de la cantidad corporal total.
El potasio es el principal catión intracelular: la concentración dentro de las células se aproxima a 150 mEq/L; cerca de 98 % del potasio corporal se encuentra en el espacio intracelular y alrededor de 2 % en el extracelular. Por ello, el valor plasmático no es una medida directa de las reservas corporales. Puede descender por una redistribución sin que se haya perdido la misma cantidad del organismo, o mantenerse bajo pese a reponerlo si continúa una pérdida.
El equilibrio depende de la ingesta y la excreción. El riñón es la vía principal de excreción; las heces y el sudor contribuyen en menor proporción. Como distribución aproximada, la eliminación renal representa 80 % y las pérdidas extrarrenales 15–18 %, con variación según el contexto fisiológico. Una ingesta escasa aislada rara vez basta para producir hipocalemia, pero contribuye cuando coexisten pérdidas o enfermedad.
Referencia de aporte: 1–2 mEq/kg/día, ajustada a la ingesta, las pérdidas y la función renal.
Bomba Na+/K+-ATPasa e intercambio transcelular
La Na+/K+-ATPasa es una bomba dependiente de ATP: por cada ciclo expulsa 3 Na+ e introduce 2 K+ en la célula. Insulina y catecolaminas con actividad β2-adrenérgica estimulan la captación celular de K; el K plasmático también regula el intercambio. La aldosterona es central en la regulación renal del K y puede influir en el transporte celular, aunque su efecto clínicamente dominante aquí es favorecer la secreción renal de K.
La alcalemia/alcalosis desplaza K hacia el interior celular: se relaciona con el movimiento de H+ hacia el exterior celular y la entrada de K para mantener la electroneutralidad. No debe entenderse como un intercambio fijo, uno a uno, aplicable a todos los trastornos ácido-base. La acidosis suele favorecer el movimiento relativo de K hacia el espacio extracelular, pero una acidosis puede coexistir con hipocalemia si hay pérdidas renales o digestivas importantes (p. ej., diarrea, acidosis tubular renal o cetoacidosis diabética con diuresis osmótica).
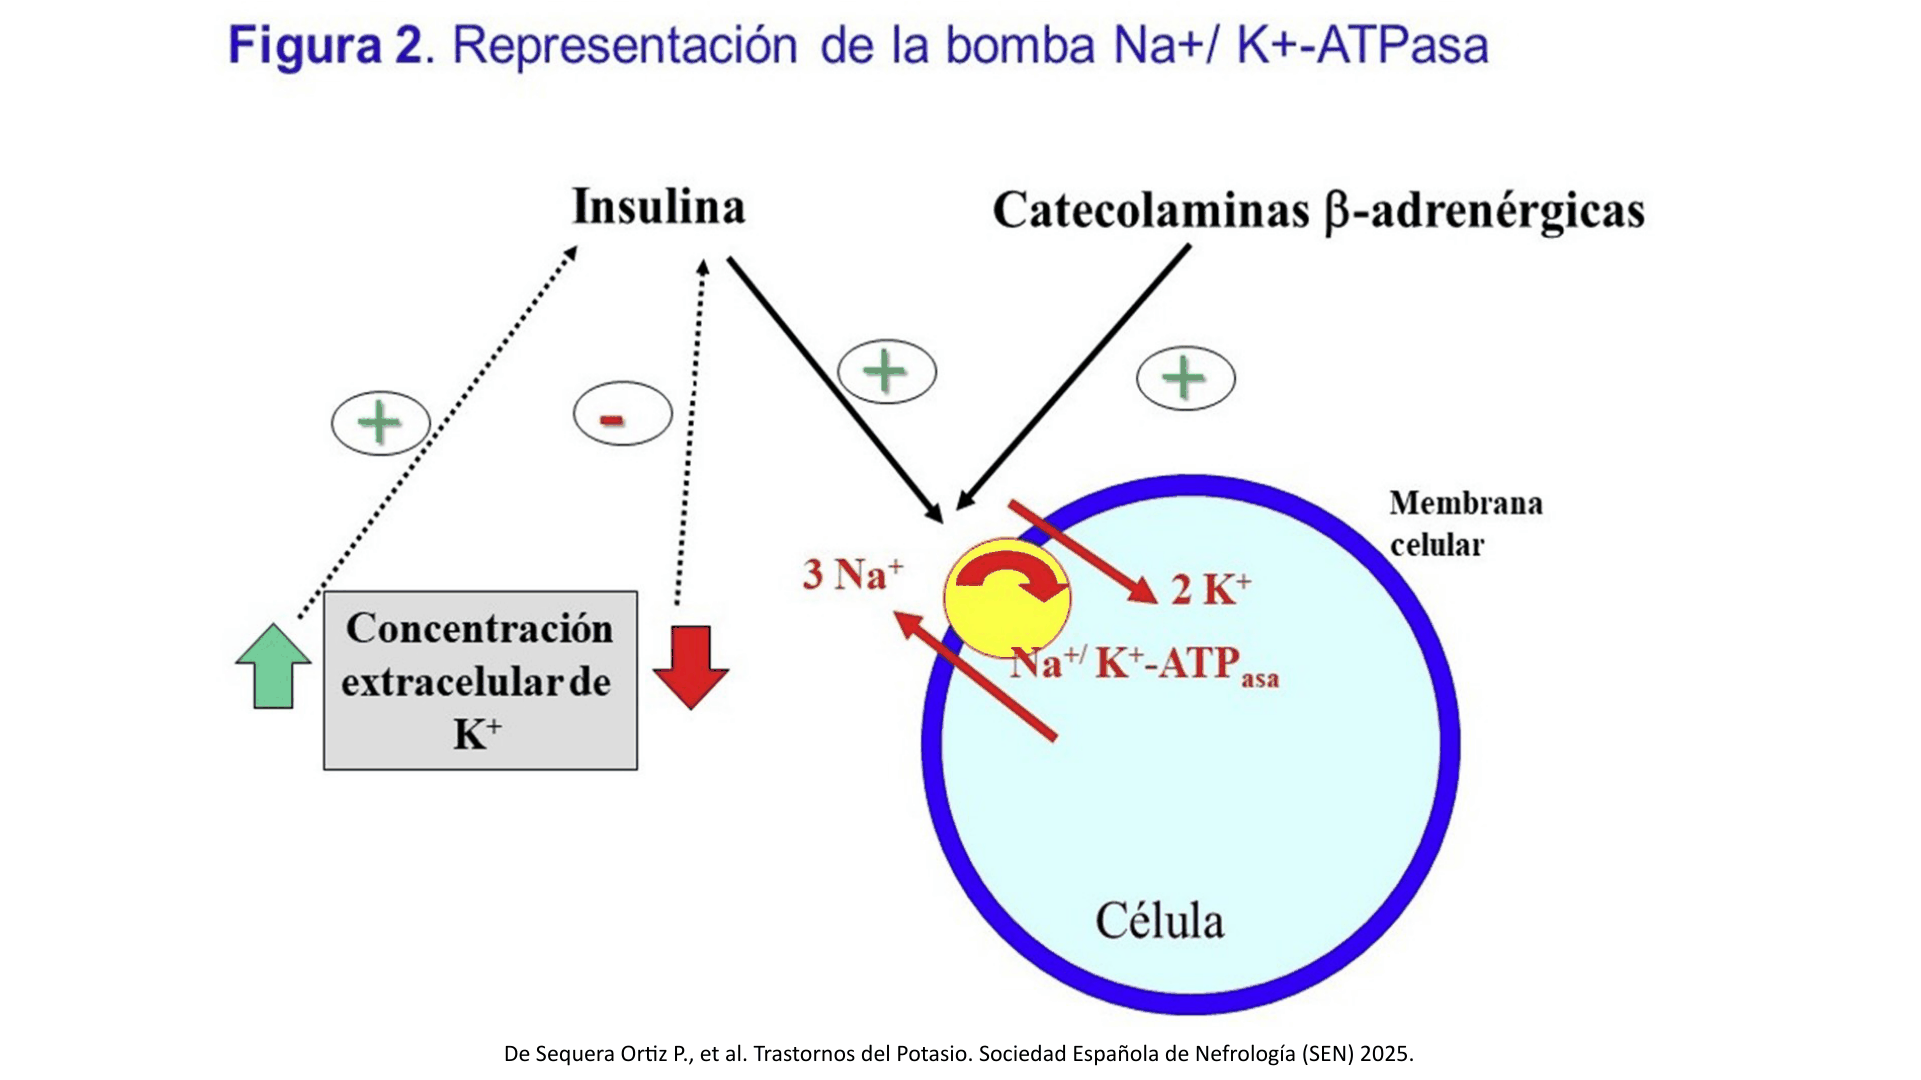
Descripción de la figura: La figura 2 representa la bomba Na+/K+-ATPasa en la membrana celular: muestra la salida de tres Na+ y la entrada de dos K+. Insulina y catecolaminas β-adrenérgicas aparecen como estímulos de la bomba y, por tanto, de la captación celular de K.
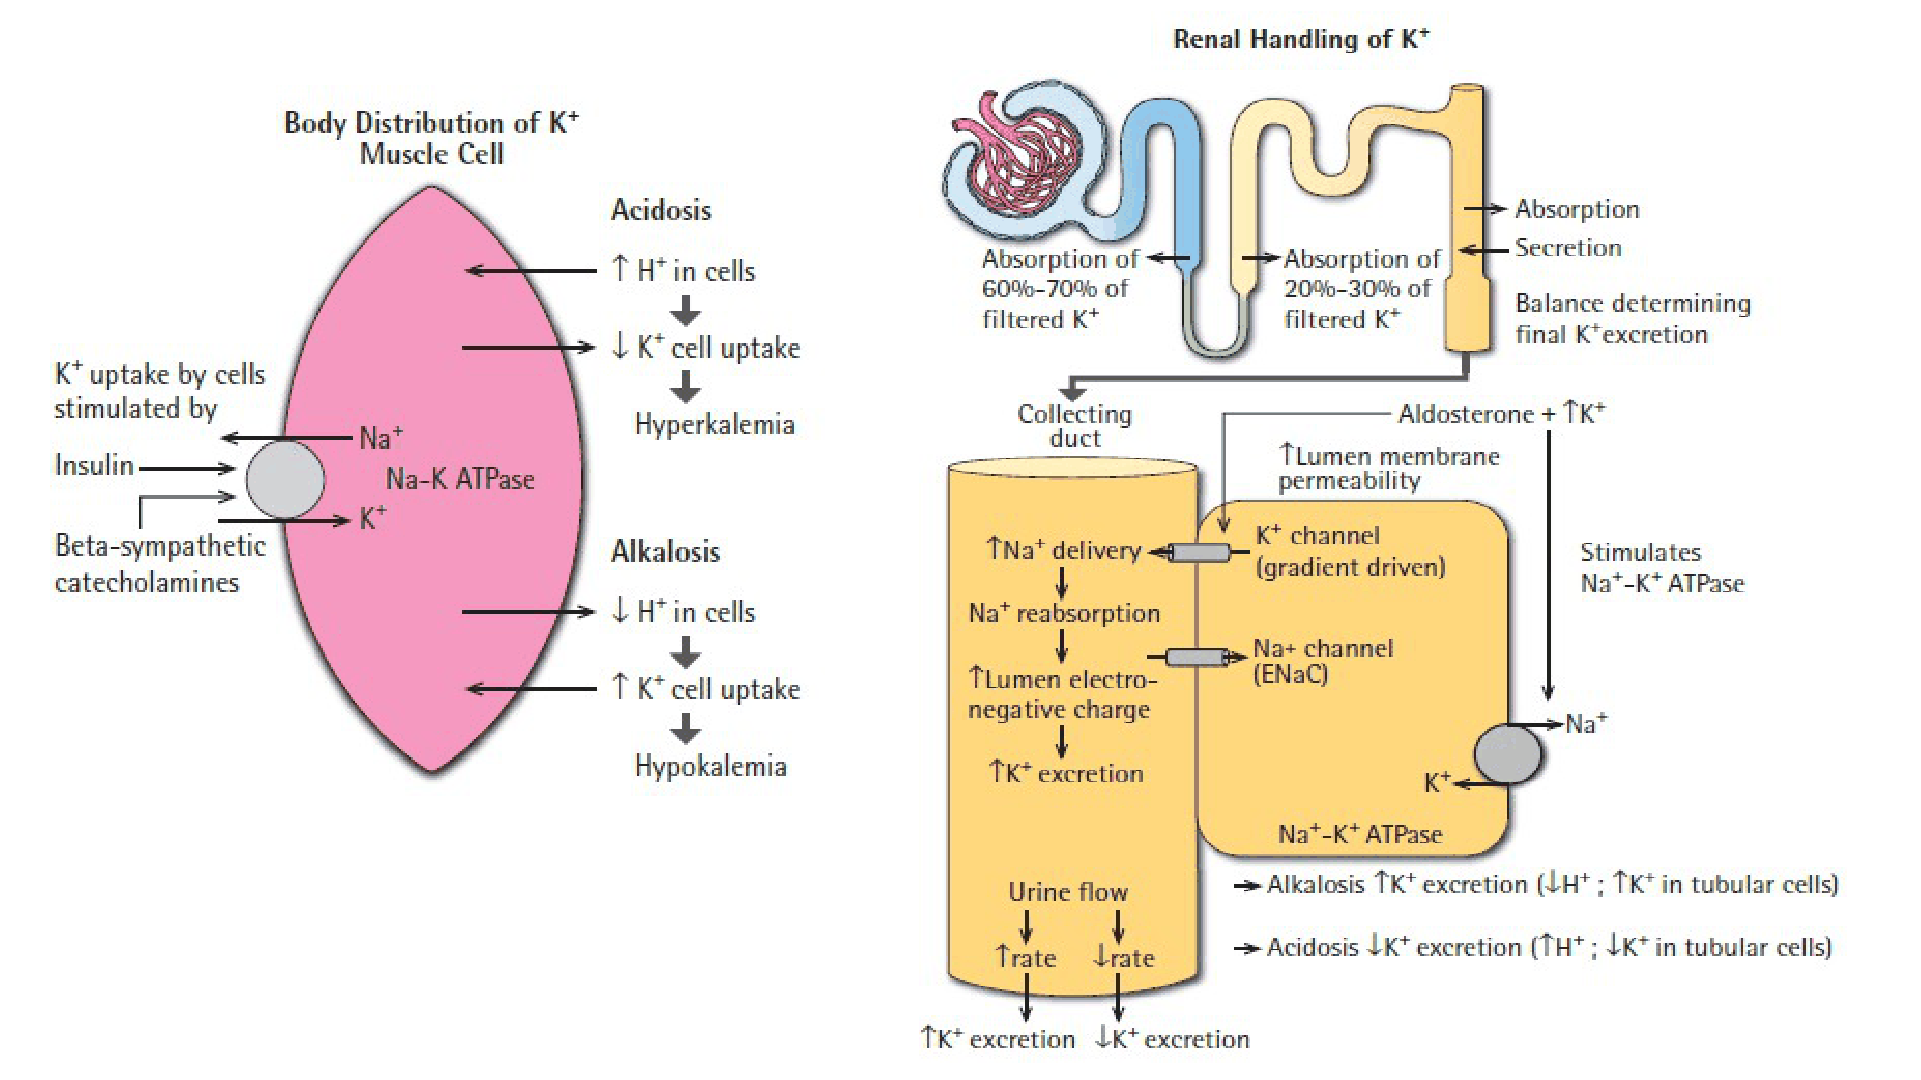
Descripción de la figura: El esquema de distribución y manejo renal de K contrasta el desplazamiento transcelular —insulina y catecolaminas β favorecen captación; alcalosis aumenta captación y acidosis la reduce— con la reabsorción tubular y la secreción distal. En el túbulo colector, la aldosterona, la entrega distal de Na+ y el flujo tubular condicionan la excreción final de K.
Manejo renal del potasio
El K filtrado se reabsorbe en gran parte antes de la nefrona distal: aproximadamente 60–70 % en el túbulo proximal y 20–30 % en el asa ascendente gruesa. El túbulo distal y el colector determinan el balance final mediante reabsorción o secreción.
En las células principales del túbulo colector cortical, la reabsorción de Na+ por ENaC hace más negativo el lumen y favorece la secreción de K+ por canales de K. La Na+/K+-ATPasa basolateral mantiene el gradiente; la aldosterona aumenta la maquinaria de reabsorción de Na+ y secreción de K+. También aumentan la secreción de K la mayor entrega distal de Na+ y el flujo tubular elevado. Así, diuréticos, hiperaldosteronismo, diuresis osmótica o poliuria pueden aumentar las pérdidas urinarias. La alcalosis favorece la secreción renal de K en el esquema de la lámina; la acidosis tiende a reducirla, aunque la causa subyacente puede producir una pérdida neta.
Mecanismos y causas
| Mecanismo | Qué ocurre | Causas |
|---|---|---|
| Ingesta insuficiente | Entra menos K del necesario; suele actuar junto con otros factores. | Dieta con bajo contenido en K; desnutrición, anorexia nerviosa y geofagia se mencionan en una lámina. |
| Desplazamiento al interior celular | Baja el K extracelular sin que necesariamente haya un déficit corporal equivalente. | Insulina/glucosa, alcalosis metabólica, estimulación β2, parálisis periódica hipocalémica, tirotoxicosis, hipotermia, intoxicaciones y proliferación celular. |
| Pérdida extrarrenal | Se pierde K por tubo digestivo o piel; el riñón debe reducir la excreción si la respuesta es apropiada. | Diarrea, laxantes, fístulas, estomas, adenoma velloso secretor, vómitos/aspiración nasogástrica, enemas de fosfato, sudoración intensa y quemaduras extensas. |
| Pérdida renal | La excreción urinaria de K es inapropiadamente alta para el estado de hipocalemia. | Diuréticos, mineralocorticoides, hipomagnesemia, tubulopatías, acidosis tubular, diuresis osmótica/poliuria y fármacos nefrotóxicos o aniones no reabsorbibles. |
| Seudohipocalemia | Las células captan K de la muestra después de extraída; el resultado puede no reflejar el K in vivo. | Leucocitosis extrema, incluida leucemia o reacción leucemoide; se menciona recaptación por leucocitos. |
Redistribución intracelular y captación celular
Los principales factores de redistribución intracelular del potasio hacia el interior son:
- Insulina y administración o aumento de glucosa que estimule secreción de insulina. La insulina activa la Na+/K+-ATPasa, por lo que puede bajar transitoriamente el K sérico.
- Agonistas β2-adrenérgicos: salbutamol/albuterol, formoterol, terbutalina e isoproterenol. Las catecolaminas y fármacos adrenérgicos, como adrenalina, noradrenalina, dopamina y dobutamina, tienen efectos dependientes del receptor predominante. Los calcioantagonistas, incluido amlodipino, se revisan por separado en la tabla de fármacos.
- Alcalosis metabólica, por redistribución transcelular y, además, por aumento de la pérdida renal de K en ciertos contextos.
- Tirotoxicosis y parálisis periódica hipocalémica: aumento de captación celular de K y de actividad de la Na+/K+-ATPasa. La parálisis periódica puede ser familiar/genética, por alteraciones de canales iónicos musculares (Ca2+, Na+ o K+ según el subtipo), o asociarse a tirotoxicosis. Entre los desencadenantes se incluyen comidas ricas en carbohidratos, alcohol y ejercicio intenso.
- Hipotermia, inicio de hematopoyesis/proliferación celular, crisis de leucemia mieloide aguda y tratamiento de anemia megaloblástica con vitamina B12/hidroxocobalamina; el incremento de captación por nuevas células puede disminuir el K plasmático.
- Intoxicaciones: bario, cesio, tolueno y cloroquina. Deben diferenciarse los efectos de redistribución y las pérdidas renales de K según el agente.
- Anticuerpos antidigoxina: la reversión de la toxicidad digitálica puede acompañarse de descenso del K sérico.
- Glucosa y realimentación/hiperalimentación: el aumento de insulina desplaza K hacia las células. Evitar glucosa como vehículo rutinario de reposición de K, sin considerarla una contraindicación absoluta cuando existe otra indicación clínica.
La seudohipocalemia debe considerarse ante leucocitosis muy marcada, incluida leucemia linfocítica crónica o reacción leucemoide, especialmente si la muestra tarda en procesarse y el resultado no concuerda con la clínica. Una cifra de leucocitos >30 000/µL por sí sola no define el artefacto ni una reacción leucemoide. Confirmar con una nueva muestra procesada con prontitud antes de reponer una cifra artefactual.
Pérdidas digestivas y cutáneas
- Diarrea: pérdida de K y bicarbonato, particularmente en pérdidas intestinales; suele asociarse con acidosis metabólica sin brecha aniónica cuando predomina la pérdida de bicarbonato. El patrón depende del segmento intestinal y del mecanismo de la diarrea. Una diarrea intensa también causa depleción de volumen, activa el sistema renina-angiotensina-aldosterona (SRAA) y puede añadir pérdida renal de K.
- Laxantes de uso crónico o abuso: aumentan las pérdidas intestinales, incluidas las del intestino distal y el colon.
- Enemas de fosfato, fístulas, estomas y drenajes digestivos; se cita además el adenoma velloso colónico como causa de diarrea secretora.
- Vómitos y aspiración nasogástrica: se pierde contenido gástrico con H+ y K. La pérdida de HCl favorece alcalosis metabólica; la contracción de volumen activa SRAA, aumenta aldosterona y perpetúa la secreción renal de K. Por esta razón, una pérdida digestiva iniciadora puede coexistir con K urinario elevado: no basta una medición urinaria aislada para descartar vómitos/aspiración si ya hay hiperaldosteronismo secundario.
- Piel: sudoración profusa y quemaduras extensas.
El vómito puede iniciar la depleción de K y Cl/H+, reducir el volumen efectivo y provocar alcalosis. La activación del SRAA/aldosterona aumenta después la pérdida renal de K. Por eso puede cambiar el patrón urinario con el tiempo: interpretar K urinario junto con volumen, ácido-base, cloro urinario, fármacos e historia clínica.
Pérdidas renales, hormonas y fármacos
Los diuréticos de asa, tiazídicos e inhibidores de la anhidrasa carbónica aumentan las pérdidas renales de K por mayor entrega distal de Na+, flujo tubular y/o contracción de volumen con activación de aldosterona. Los ahorradores de K son la excepción a esta tendencia. La hipomagnesemia favorece la secreción renal de K y dificulta corregirlo hasta reponer también Mg.
El hiperaldosteronismo primario (p. ej., adenoma productor de aldosterona, síndrome de Conn) provoca reabsorción de Na+ y secreción de K+ y H+ en el colector, con hipertensión, hipocalemia y alcalosis metabólica. La prueba de supresión con salino evalúa aldosterona elevada que no se suprime tras una infusión salina de 2 L; su realización requiere valorar las contraindicaciones a la carga de volumen. El hiperaldosteronismo secundario responde a reducción de volumen efectivo (p. ej., vómitos/diarrea), insuficiencia cardiaca o enfermedad renovascular. La hipertensión renovascular por estenosis de arteria renal/aterosclerosis y displasia fibromuscular también puede activar el SRAA. La insuficiencia cardiaca activa SRAA, pero no suele presentarse con hipertensión; la clasificación tensional no debe tomarse como regla excluyente.
La actividad mineralocorticoide también puede aparecer con fludrocortisona, dosis altas de hidrocortisona, glucocorticoides con efecto mineralocorticoide, exceso de cortisol (síndrome de Cushing endógeno o iatrogénico), regaliz, carbenoxolona y otros estados de exceso mineralocorticoide aparente. El síndrome de Liddle produce hipertensión e hipocalemia por activación de ENaC, pero no por exceso de aldosterona; reproduce el fenotipo de exceso mineralocorticoide con renina y aldosterona bajas.
Fármacos y tóxicos asociados
La asociación con hipocalemia depende del fármaco, la dosis, la exposición, la función renal y las combinaciones utilizadas. Distinguir efectos habituales de los descritos en intoxicaciones o casos infrecuentes.
| Grupo o mecanismo | Fármacos o agentes | Consideraciones |
|---|---|---|
| Desplazamiento intracelular, estimulación β2 | Albuterol/salbutamol, terbutalina (tocolítico), isoproterenol, ritodrina y otros tocolíticos; formoterol. | Puede ser transitorio; controlar K en exposiciones relevantes, sin generalizar una magnitud de descenso. |
| Descongestionantes/simpaticomiméticos | Pseudoefedrina, fenilpropanolamina y uso excesivo de oximetazolina/Afrin. | Valorar exposición y posibles efectos simpaticomiméticos sistémicos. |
| Xantinas y catecolaminas | Teofilina, cafeína; adrenalina, noradrenalina, dopamina y dobutamina. | Mecanismo principal atribuido: desplazamiento celular, aunque los fármacos difieren en receptores y contexto. |
| Antagonistas del calcio | Nifedipino, nitrendipino, amlodipino; intoxicación por verapamilo. | Asociación dependiente del contexto; no atribuirles el mecanismo β2 directo. |
| Insulina/anestésicos | Insulina, tiopental sódico y lidocaína. | Asociación con desplazamiento intracelular; valorar dosis y exposición. |
| Proliferación celular | Hidroxocobalamina; GM-CSF (factor estimulador de colonias de granulocitos y macrófagos; también se incluye G-CSF). | Se atribuye a captación por aumento de células/hematopoyesis. |
| Diuréticos | Acetazolamida, clortalidona, hidroclorotiazida, indapamida, metolazona, bumetanida, ácido etacrínico, furosemida y torasemida. | Aumentan las pérdidas renales de K; vigilar las combinaciones. |
| Actividad mineralocorticoide o aparente | Fludrocortisona, hidrocortisona a dosis altas, metilprednisolona, gossypol (anticonceptivo masculino), carbenoxolona, mifepristona, regaliz. | La presencia de distintos compuestos en una misma lista no implica mecanismo idéntico. |
| Antifúngicos | Anfotericina B, itraconazol y fluconazol. | Se asocian a pérdida renal/tubular; mecanismo y riesgo no son iguales entre fármacos. |
| Quimioterápicos/nefrotóxicos | Cisplatino, tenofovir y foscarnet. | Riesgo de daño tubular/pérdida renal según fármaco y exposición. |
| Antibióticos, sobre todo dosis altas | Penicilina, oxacilina, nafcilina, piperacilina, meropenem, tetraciclina, neomicina, polimixina B, colistina, bacitracina, aminoglucósidos y capreomicina. | Se citan aniones no reabsorbibles (p. ej., penicilinas) y nefrotoxicidad tubular; no es correcto afirmar que “casi todos los antibióticos” causan hipocalemia. |
| Inmunosupresores/biológicos | Metotrexato, sirolimus e infliximab. | Asociaciones infrecuentes; evaluar el contexto clínico y otros factores de pérdida de K. |
| Otros asociados a pérdida renal | Bicarbonato; intoxicaciones por cloroquina, salicilatos, paracetamol, vitamina D, tiroxina, risperidona y quetiapina; ondansetrón. | La asociación y el mecanismo varían por agente y exposición; no extrapolar los efectos de una intoxicación al uso habitual. |
| AINE | Ibuprofeno. | Se han descrito casos aislados de acidosis tubular renal con pérdida de K; no es el efecto habitual de todos los AINE. |
| Aumento de pérdida digestiva | Laxantes (incluida fenolftaleína), enemas de fosfato y antibióticos que inducen diarrea. | El efecto puede ser por diarrea/pérdida digestiva; considerar exposición y cuadro clínico. |
| Tóxicos/otros | Bario, cesio, tolueno; glucosa/realimentación; anticuerpos antidigoxina. | Pueden reducir el K sérico; el mecanismo depende del agente. |
Las intoxicaciones por risperidona y quetiapina se incluyen entre las asociaciones farmacológicas. No extrapolar ese efecto al uso terapéutico habitual ni atribuirlo a un receptor dopaminérgico específico. Tampoco todos los AINE, calcioantagonistas, glucocorticoides o antibióticos producen hipocalemia.
Valoración diagnóstica
Secuencia inicial
- Confirmar K sérico menor de 3,5 mEq/L; correlacionar con clínica y revisar si el resultado podría ser seudohipocalemia.
- Valorar de inmediato ECG, síntomas neuromusculares/respiratorios, arritmia, íleo, gravedad de la cifra y rapidez del descenso. La urgencia no depende solo del número.
- Revisar Mg, glucosa, función renal, medicamentos/tóxicos, ingesta y pérdidas digestivas/cutáneas; evaluar volumen y presión arterial.
- Obtener K urinario (muestra aislada o recolección de 24 h, anotando cuál), gasometría/equilibrio ácido-base y, cuando sea útil, cloro urinario.
- Excluir redistribución antes de inferir déficit corporal total o pérdida renal.
El esquema de la lámina resume: K sérico → K urinario → estado ácido-base → presión arterial; la evaluación de gravedad y ECG acompaña este proceso y tiene prioridad clínica.
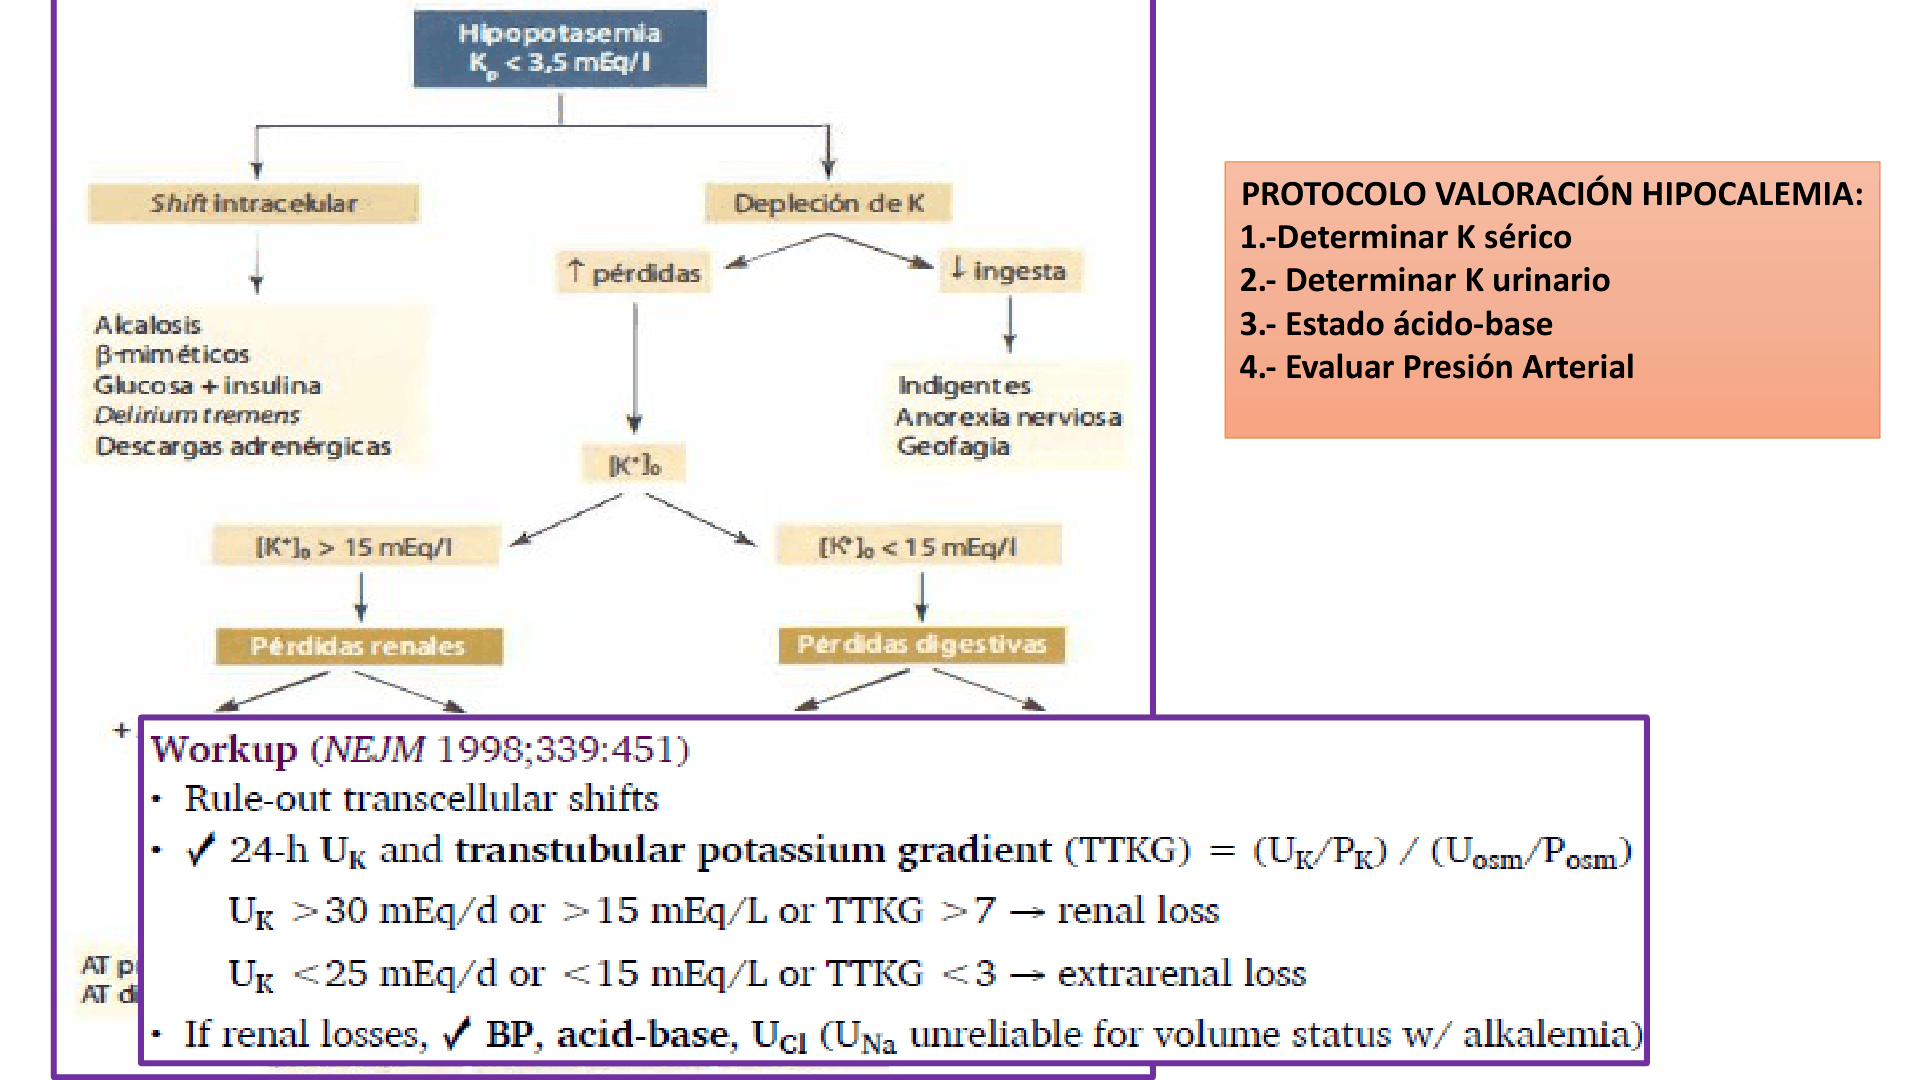
Descripción de la figura: La lámina 18 ordena la valoración desde K sérico y K urinario hacia la presión arterial y el estado ácido-base. El diagrama separa desplazamiento intracelular de depleción por baja ingesta o pérdidas; para la muestra aislada, muestra K urinario mayor de 15 mEq/L como indicio de pérdida renal y menor de 15 mEq/L como indicio de pérdida digestiva.
Pérdida urinaria: concentración frente a excreción diaria
| Medición | Umbrales orientativos | Interpretación |
|---|---|---|
| K urinario en 24 horas | >30 mEq/día: sugiere pérdida renal. <25 mEq/día: conservación apropiada, compatible con pérdidas extrarrenales. | Mide cantidad excretada por día. El intervalo 25–30 mEq/día se interpreta con la recolección y el contexto. |
| K urinario en muestra aislada | Corte orientativo: 15 mEq/L; valores mayores sugieren pérdida renal y menores, conservación. Otros criterios emplean 20 mmol/L, o <5 mEq/L para conservación intensa. | La concentración depende de la dilución urinaria y del flujo. No equivale a la cantidad excretada en 24 h. |
| TTKG | <3: conservación de K. >7: orienta a secreción renal elevada. El corte >3 tiene menor especificidad para identificar pérdida renal. | Índice complementario con limitaciones fisiológicas; no sustituye al K urinario ni a la valoración clínica. |
El patrón más útil es si el riñón está apropiadamente conservando K durante una hipocalemia. Una concentración urinaria baja apoya conservación; una concentración inapropiadamente alta sugiere pérdida renal, pero puede variar por diuresis, momento de la muestra, aporte distal de Na+, volumen y aldosterona. Una recolección de 24 horas cuantifica cantidad excretada, si la colección fue completa; una muestra aislada es más rápida, pero su concentración cambia con la hidratación y la concentración urinaria.
TTKG: fórmula y limitaciones
El gradiente transtubular de potasio (TTKG) se calcula así:
TTKG = (K urinario / K plasmático) ÷ (osmolaridad urinaria / osmolaridad plasmática)
Un TTKG <3 orienta a conservación de K y >7 a secreción renal elevada. Su interpretación depende de supuestos sobre la composición tubular y la concentración urinaria. Es poco fiable con orina muy diluida, osmolaridad urinaria que no supera la plasmática, entrega distal insuficiente de Na+, cambios importantes de flujo/ADH, diuréticos, enfermedad renal o condiciones inestables. La urea y los gradientes medulares también limitan el supuesto de equilibrio tubular. Utilizarlo como dato complementario junto con K urinario, volumen y estado ácido-base.
>30 mEq/día significa cantidad en una recolección de 24 h; >15 mEq/L significa concentración en una muestra aislada; TTKG es un índice calculado con K y osmolaridad urinarios/plasmáticos. Cambian las unidades, el significado y las limitaciones. No convertir una cifra en otra ni extrapolar un mismo corte entre laboratorios o escenarios.
Integración de ácido-base y presión arterial
| Hallazgos en paciente con hipocalemia y K urinario alto/inapropiado | Posibilidades mencionadas | Comentario para el razonamiento |
|---|---|---|
| Normotensión/hipotensión + alcalosis metabólica | Diurético (actual o encubierto), síndrome de Bartter, síndrome de Gitelman; vómitos/aspiración nasogástrica con hiperaldosteronismo secundario. | Preguntar por fármacos y pérdidas de volumen; la orina puede cambiar a pérdida renal secundaria. El cloro urinario ayuda a evaluar alcalosis sensible a cloro/contracción de volumen, interpretado en contexto. |
| Normotensión/hipotensión + acidosis metabólica | Diarrea/laxantes/adenoma velloso; acidosis tubular renal (ATR) tipo 1 o 2; cetoacidosis diabética con pérdida urinaria; carga alta de aniones/orgánicos, penicilinas y abuso de tolueno. | La diarrea suele perder bicarbonato; la ATR y la diuresis osmótica pueden acompañar pérdida renal. Una acidosis no excluye hipocalemia ni pérdida renal. |
| Hipertensión + alcalosis, K urinario alto | Exceso mineralocorticoide: hiperaldosteronismo primario, hiperaldosteronismo secundario renovascular, cortisol/Cushing, glucocorticoides exógenos, regaliz y otros estados de mineralocorticoide aparente; síndrome de Liddle. | Medir renina/aldosterona y seguir el estudio endocrino/renal apropiado. Liddle causa activación de ENaC sin exceso de aldosterona. |
| Hipertensión + hipocalemia con renina alta | Estenosis o aterosclerosis de arteria renal e hipertensión maligna. | Orienta a activación del SRAA; el exceso de cortisol se estudia por separado, habitualmente con renina y aldosterona bajas. |
| K urinario bajo | Pérdidas GI/cutáneas, ingesta reducida o redistribución celular. | Un K urinario bajo también puede verse en pérdidas digestivas recientes; si ya se activó aldosterona por volumen bajo, la excreción puede aumentar y confundir la localización inicial. |
Clasificación tensional del hiperaldosteronismo/efecto mineralocorticoide
| Contexto | Mecanismo o diagnósticos señalados |
|---|---|
| Hiperaldosteronismo primario | Secreción autónoma de aldosterona por tumor funcional/adenoma de zona glomerulosa (síndrome de Conn) o causa primaria no precisada; renina suprimida en la clasificación de la lámina. Reabsorción de Na+, retención de volumen/hipertensión y secreción renal de K+ y H+. |
| Hiperaldosteronismo secundario | Activación compensadora del SRAA por depleción de volumen (vómito, diarrea, succión nasogástrica), insuficiencia cardiaca o enfermedad renovascular. La renina suele estar alta cuando la causa es renina-dependiente. |
| Efecto mineralocorticoide no mediado por aldosterona | Exceso de cortisol endógeno o glucocorticoides exógenos, regaliz, carbenoxolona y formas congénitas citadas; pueden activar receptores/efectos mineralocorticoides. |
| Síndrome de Liddle | Hipertensión, hipocalemia y alcalosis por actividad aumentada de ENaC; no es hiperaldosteronismo, pese a que imita el fenotipo. |
Relación entre hipocalemia y estado ácido-base
La hipocalemia puede acompañarse de alcalosis metabólica —vómitos, diuréticos o exceso mineralocorticoide— o de acidosis metabólica —diarrea, ATR y cetoacidosis con pérdidas de K—. El estado ácido-base orienta a la causa, pero no determina por sí solo la concentración de K.
Manifestaciones y fisiopatología
Músculo y sistema nervioso
La hipocalemia hiperpolariza la membrana en muchos tejidos y reduce la excitabilidad neuromuscular: se requiere un estímulo mayor para alcanzar el potencial de acción. Puede producir debilidad, astenia, fatiga, calambres, parestesias y, en casos graves, parálisis flácida, incluida debilidad de músculos respiratorios e hipoventilación. La excitabilidad puede ser heterogénea/intermitente; se describe espasmos o calambres además de hiporrespuesta. La hipocalemia crónica puede causar daño muscular/rabdomiólisis, con liberación de mioglobina y riesgo de lesión renal.
Corazón y ECG
En miocitos y tejido de conducción se describen varios efectos que pueden coexistir:
- K extracelular bajo puede inhibir la Na+/K+-ATPasa; pueden aumentar las concentraciones de Na+ y Ca2+ intracelulares y posdespolarizaciones tardías, que favorecen latidos prematuros auriculares/ventriculares y taquiarritmias.
- Disminuye la conductancia de canales de K y se altera la repolarización; se prolongan la duración del potencial de acción y el período refractario relativo.
- En distintos grupos de células pueden coexistir excitabilidad aumentada/ectopia y menor excitabilidad por hiperpolarización. La expresión depende del tejido, la gravedad, la velocidad del descenso y la susceptibilidad individual; por ello no se puede predecir un patrón único.
Manifestaciones ECG: aplanamiento o inversión de onda T, onda U prominente (puede superar 1 mm), depresión del segmento ST, prolongación de intervalos QT/QU y PR, ensanchamiento del QRS y arritmias auriculares o ventriculares (extrasístoles, taquicardias supraventriculares/ventriculares y fibrilación ventricular). La hipocalemia predispone a toxicidad digitálica. Los cambios no siguen una progresión obligatoria. Corregir el K trata el sustrato arrítmico, sin retrasar el manejo urgente de una arritmia inestable.
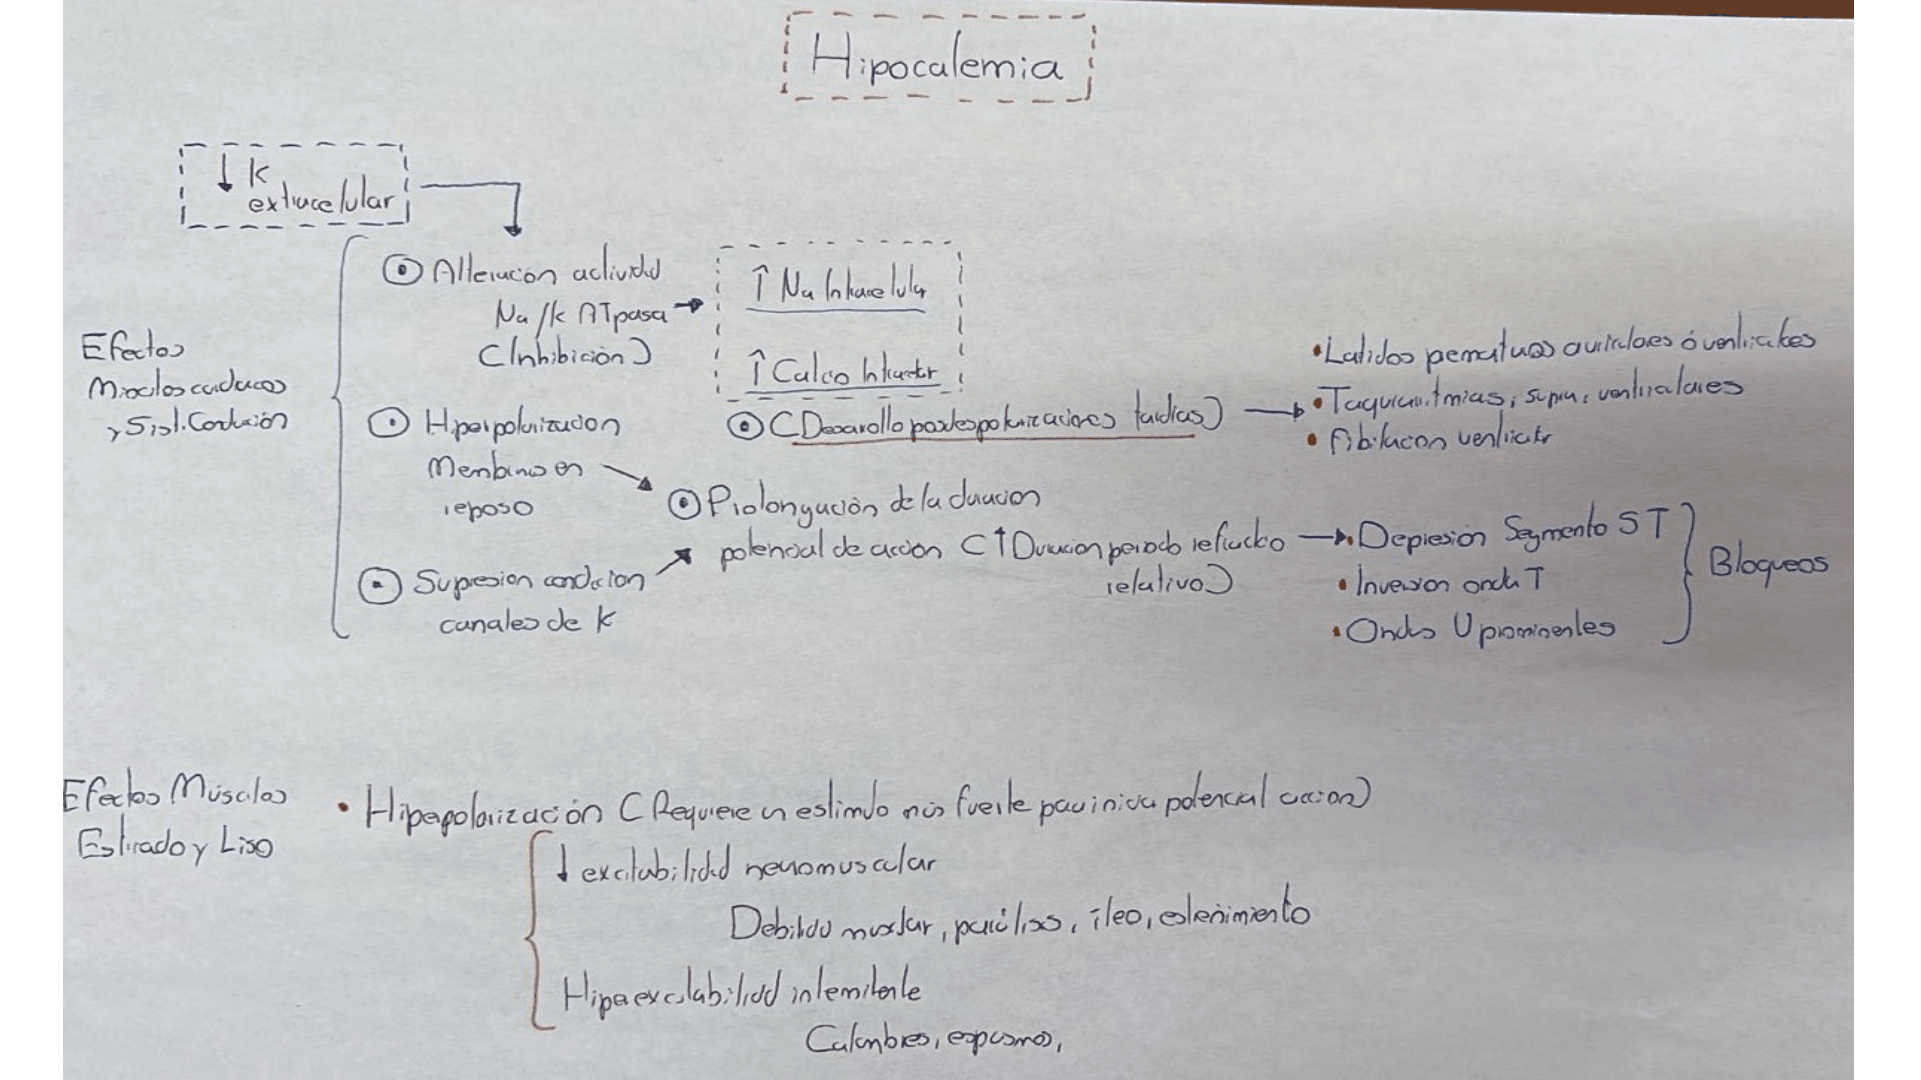
Descripción de la figura: El esquema manuscrito de la lámina 14 relaciona K extracelular bajo con inhibición de Na+/K+-ATPasa, aumento intracelular de Na+/Ca2+, posdespolarizaciones tardías y ectopia; en paralelo, hiperpolarización y menor conductancia de K prolongan el potencial de acción. Distingue la hipoexcitabilidad del músculo estriado/liso de la posible ectopia cardiaca y enumera debilidad, parálisis, íleo, estreñimiento, calambres y espasmos.
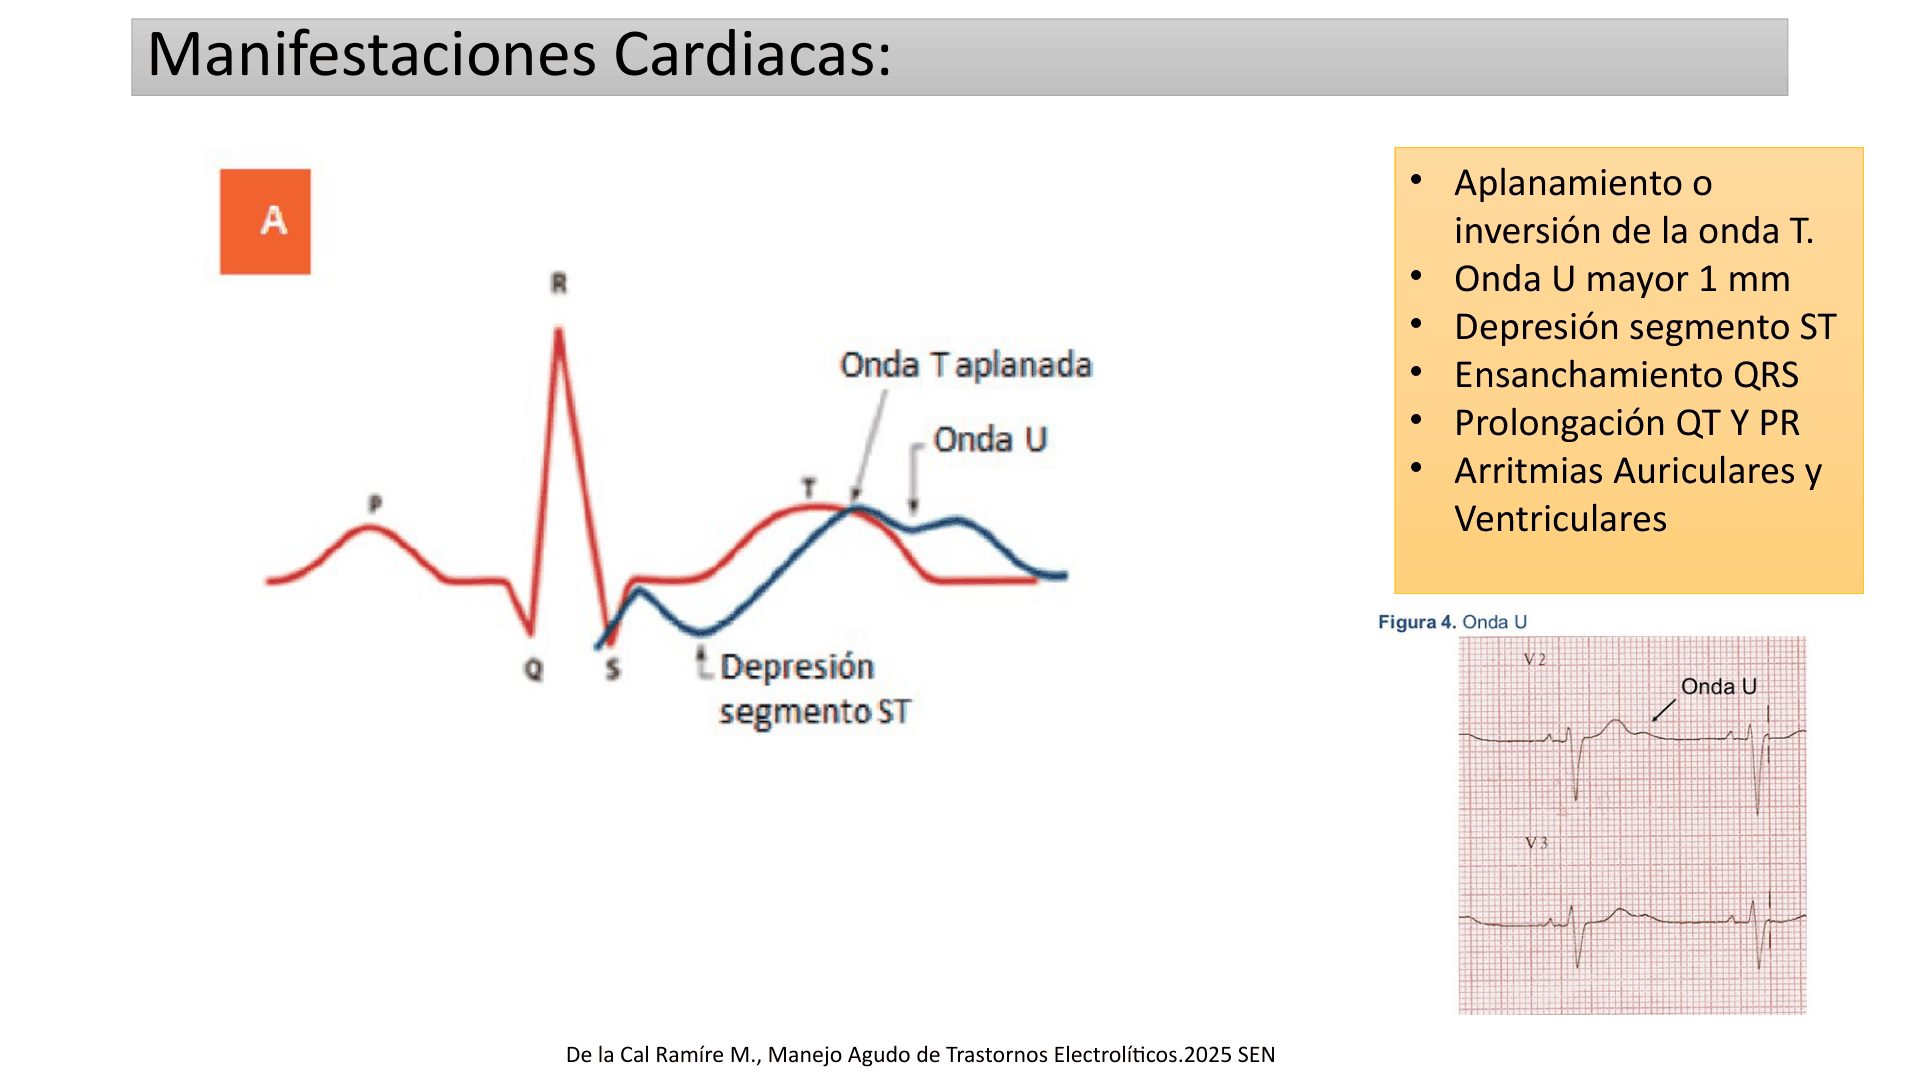
Descripción de la figura: La figura 4 compara un trazado normal con uno de hipocalemia, mostrando T aplanada, depresión ST y una onda U posterior a T; a un lado enumera U >1 mm, ensanchamiento QRS, prolongación QT/PR y arritmias auriculares y ventriculares.
Digestivo, renal y endocrino-metabólico
- Digestivo: hipomotilidad, estreñimiento, distensión e íleo paralítico; sospecharlo si hay intolerancia oral o ausencia de tránsito. La nota al pie de la Tabla 5 indica vigilar el potasio en el postoperatorio de intervenciones digestivas.
- Renal: hipocalemia persistente se asocia con descenso del filtrado glomerular (FG) y del flujo plasmático renal (FPR); la Tabla 5 recuperada también enumera nefritis intersticial. Se describen deterioro de la capacidad de concentración, poliuria/diabetes insípida nefrogénica y aumento de producción renal de prostaglandinas (PG). Hay aumento de amoniogénesis renal (↑NH3), con predisposición a encefalopatía hepática en personas susceptibles; pérdida de Cl− y quistes renales en hipopotasemia crónica.
- Endocrino/metabólico: disminución de secreción de insulina, intolerancia a hidratos de carbono y resistencia a insulina. Pueden observarse disminución de aldosterona y aumento de renina como respuestas fisiológicas, sin constituir marcadores diagnósticos aislados.
- Prediabetes: glucosa en ayuno de 100–125 mg/dL o glucosa a las 2 h de una sobrecarga oral de 140–199 mg/dL; estos intervalos no son específicos de hipocalemia.
- La hipocalemia crónica puede reducir la respuesta renal a vasopresina y ocasionar diabetes insípida nefrogénica.
Gravedad
| Categoría | K sérico |
|---|---|
| Leve | 3,0–3,4 mEq/L (la tabla la expresa como 3,0–3,5) |
| Moderada | 2,5–2,9 mEq/L |
| Grave | <2,5 mEq/L |
La definición general es K <3,5 mEq/L, y la forma grave corresponde a K <2,5 mEq/L. También son criterios de gravedad las alteraciones electrocardiográficas, arritmias, debilidad o parálisis importante, hipoventilación e íleo, aunque el K sea mayor. Con K ≤3,0 mEq/L aumenta la preocupación por alteraciones ECG, pero un ECG normal no elimina el riesgo.
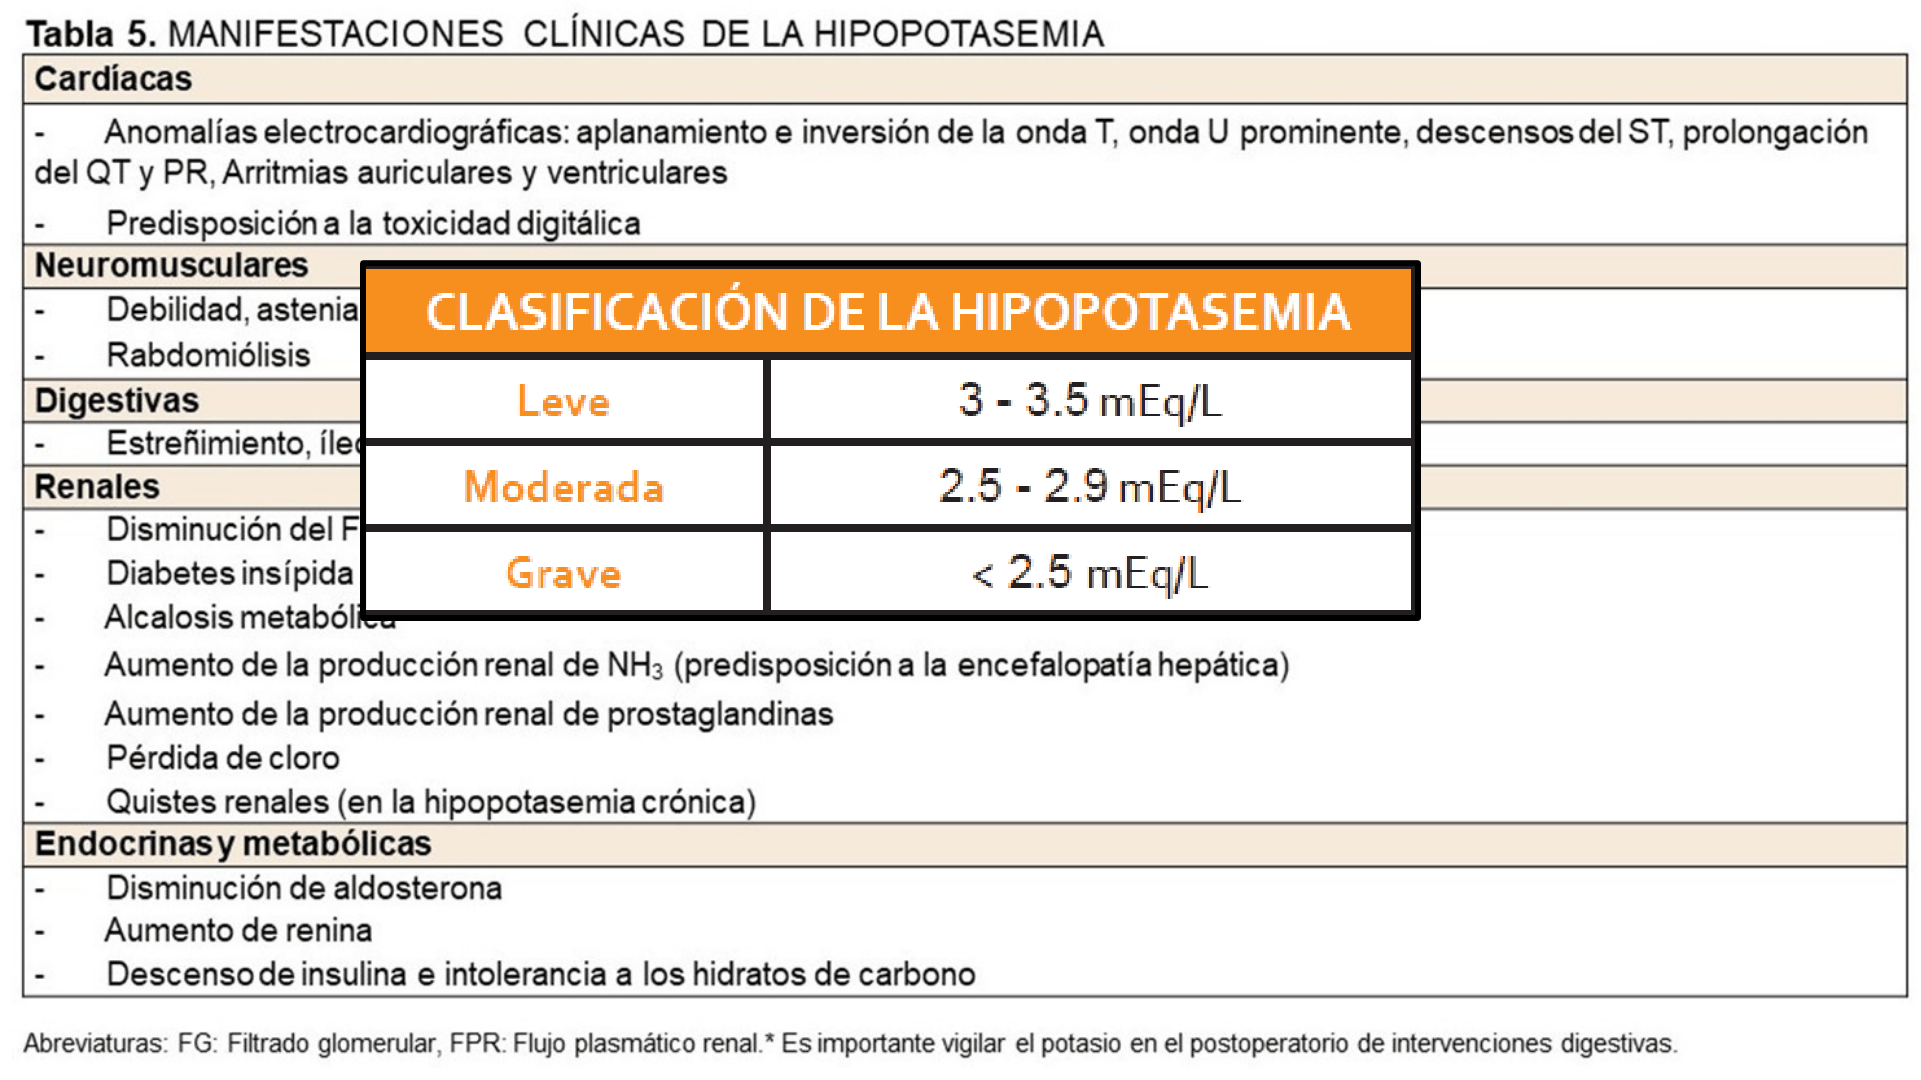
Descripción de la figura: La tabla 5 reúne manifestaciones cardiacas, neuromusculares, digestivas, renales y endocrino-metabólicas; una tabla superpuesta clasifica leve 3–3,5, moderada 2,5–2,9 y grave <2,5 mEq/L. Incluye rabdomiólisis, diabetes insípida, quistes renales, cambios en renina/aldosterona e intolerancia a hidratos de carbono.
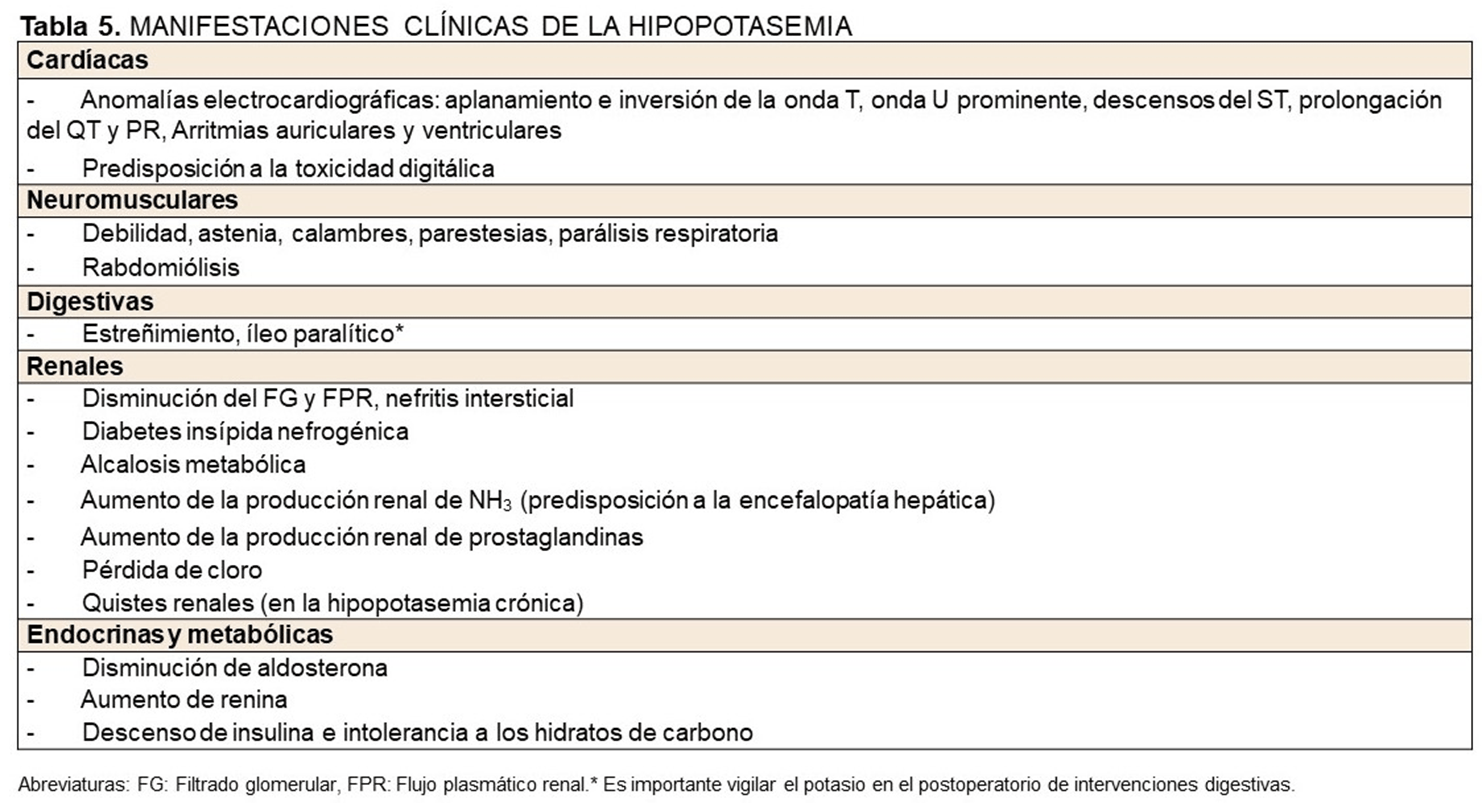
Descripción de la figura: Versión recuperada de la Tabla 5 sin la clasificación superpuesta que ocultaba parte del contenido. Permite consultar completa la tabla de manifestaciones cardiacas, neuromusculares, digestivas, renales y endocrino-metabólicas y su nota al pie sobre vigilancia del potasio en el postoperatorio de intervenciones digestivas.
Tratamiento: criterios y monitorización
El KCl IV puede causar arritmias, flebitis, extravasación y sobrecorrección. La sal, dosis, concentración, vía y velocidad dependen de ECG, síntomas, K, Mg, función renal, diuresis y estado de volumen; requiere monitorización y protocolo institucional.
Principios generales y elección de vía
- Corregir la causa si es posible; revisar diuréticos y otros fármacos, pérdidas continuas, ingesta, volumen, glucosa y función renal.
- Determinar K y Mg; corregir la hipomagnesemia al mismo tiempo o antes, porque la pérdida renal de K puede persistir.
- Reposición oral suele reservarse para pacientes estables, con tubo digestivo funcional y sin criterios de urgencia. La intolerancia digestiva, sospecha de íleo paralítico o imposibilidad de tomar por vía oral aparecen como motivos de usar vía IV.
- Criterios de gravedad y valoración para vía IV: alteraciones ECG o arritmias, K <2,5 mEq/L, parálisis, debilidad con hipoventilación u otros síntomas graves. La digoxina y la cetoacidosis añaden riesgo. Los cambios ECG pueden mejorar antes de normalizarse el K sérico; reevaluar tanto la clínica como los controles de laboratorio.
- Evitar dextrosa como vehículo rutinario del KCl: estimula insulina y favorece la entrada celular de K. Si existe otra indicación para administrar glucosa, acompañarla de vigilancia del K y la glucemia.
- Si coexiste acidosis metabólica, coordinar su tratamiento con la reposición de K: corregir el pH puede reducir el K sérico. En cetoacidosis diabética, integrar insulina, volumen y K según protocolo.
- Objetivos de K: normalizar a ≥3,5 mEq/L; en alto riesgo cardiaco puede buscarse 4 mEq/L. Alcanzar 3 mEq/L es una meta intermedia de corrección urgente, no la normalización final.
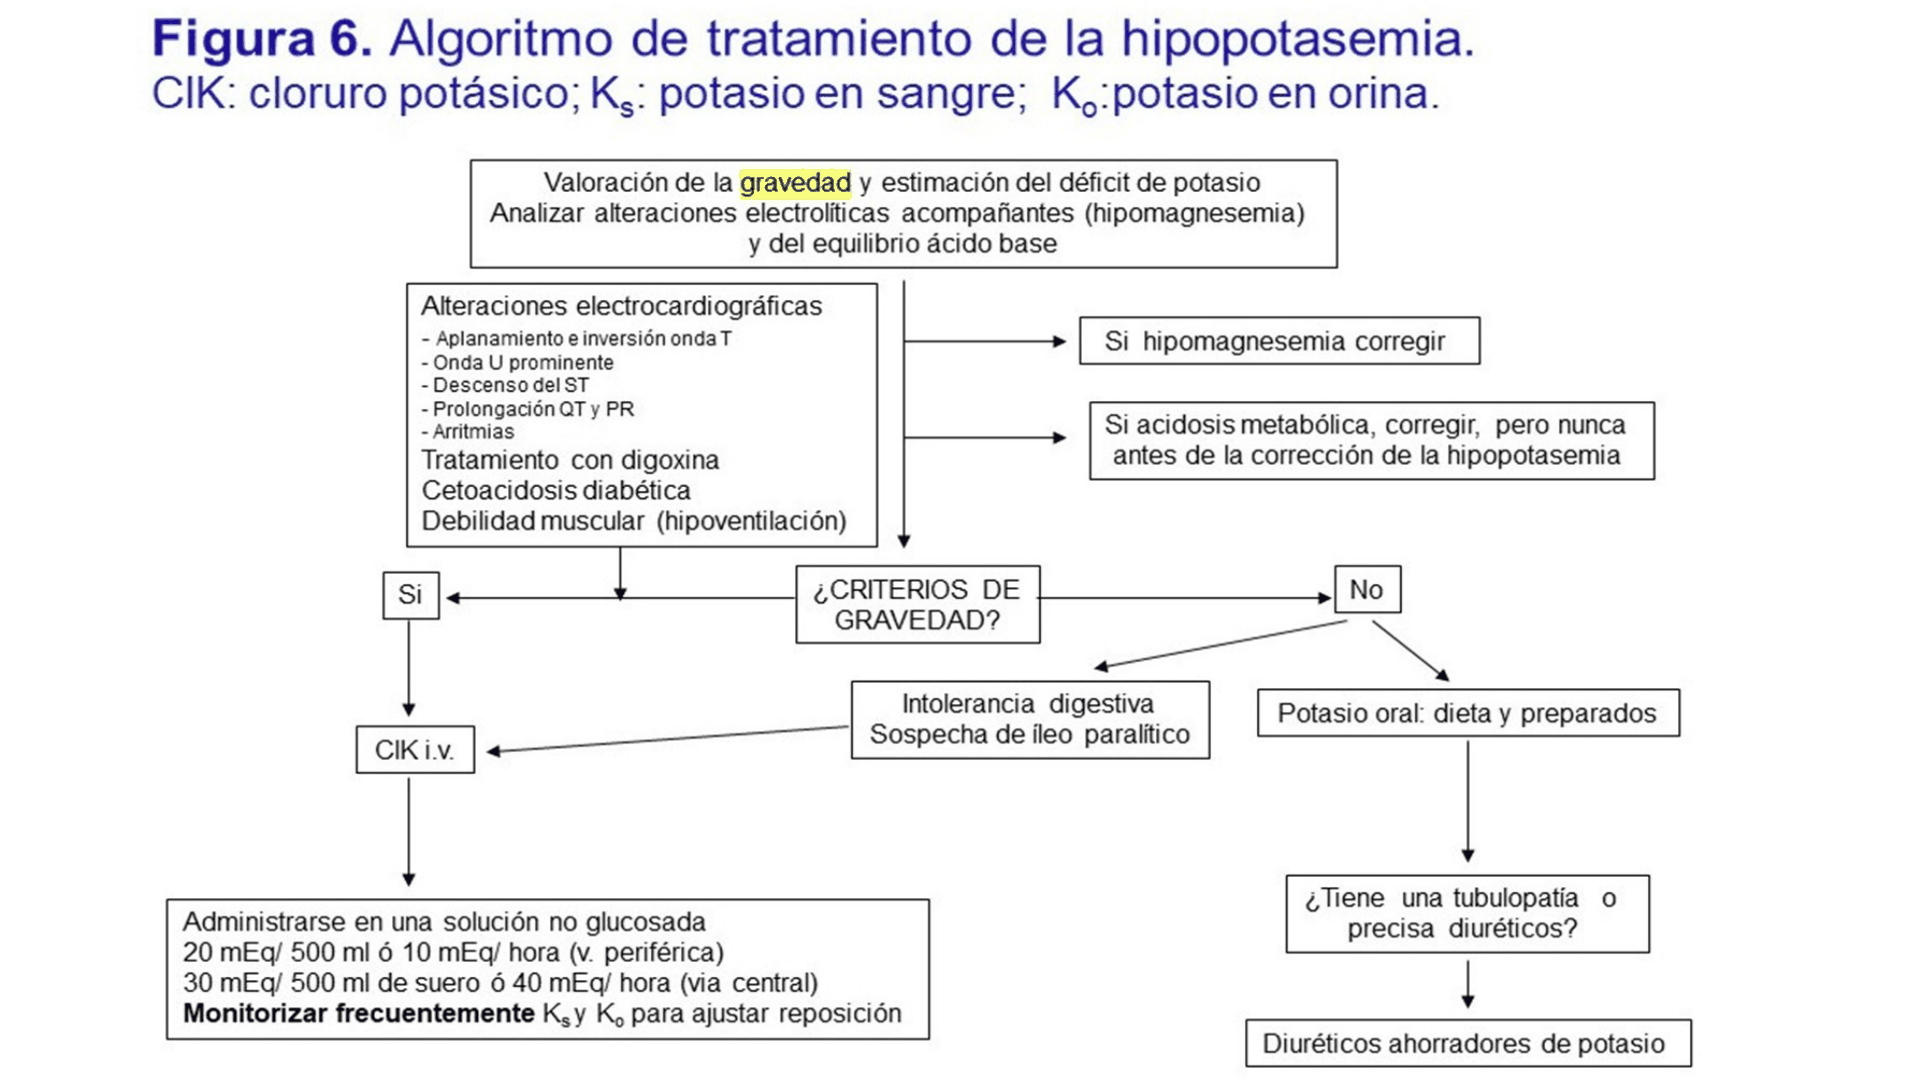
Descripción de la figura: La figura 6 inicia por gravedad, déficit estimado, Mg y equilibrio ácido-base; pasa a KCl IV si hay criterios de gravedad, intolerancia oral o sospecha de íleo, y a dieta/preparados orales si no los hay. Indica solución no glucosada, monitorización frecuente de K sérico y urinario y considerar diurético ahorrador de K si hay tubulopatía o necesidad de diuréticos.
Estimación del déficit y ejemplos de reposición
Como estimación amplia, una disminución de 1 mEq/L por debajo de 3,5 mEq/L puede corresponder a un déficit corporal de 200–400 mEq. Así, con K de 2,5 mEq/L, la estimación es 200–400 mEq. La relación no es fija: depende de redistribución, causa, duración, pH, reservas, pérdidas en curso y respuesta renal. Reponer de forma fraccionada y reevaluar; no administrar todo el déficit estimado de una sola vez.
La cantidad diaria se expresa en mEq/24 h, mientras que mEq/L expresa concentración. La referencia de 200 mEq/24 h requiere ajuste a función renal, pérdidas, controles y respuesta; no es una dosis segura para todos los pacientes.
| Parámetro | Cifras y ejemplos | Consideración práctica |
|---|---|---|
| Presentación de KCl | Ampolla de 20 mEq en los ejemplos. | Comprobar volumen y concentración de la presentación utilizada. |
| Solución periférica | Ejemplos: 60 mEq/1000 mL, 10 mEq/100 mL y 20 mEq/500 mL de NaCl 0,9 %. | Equivalen a 60, 100 y 40 mEq/L, respectivamente. La tolerancia venosa y el protocolo determinan la concentración admisible. |
| Solución central | Ejemplos: 40 mEq/100 mL y 30 mEq/500 mL de NaCl 0,9 %. | Equivalen a 400 y 60 mEq/L. Las mezclas concentradas requieren bomba, monitorización y control independiente. |
| Velocidad periférica | Referencia habitual del esquema: ≤10 mEq/h; también se describe 10–20 mEq/h en contextos monitorizados. | Mayor concentración o velocidad aumenta dolor y flebitis; ajustar al acceso y protocolo. |
| Velocidad central | Hasta 40 mEq/h en los esquemas de alta vigilancia; las velocidades de 40–60 mEq/h no se adoptan como pauta rutinaria. | Riesgo arrítmico: reservar velocidades elevadas para situaciones seleccionadas con monitorización continua y protocolo específico. |
| Cantidad diaria | Referencia: 200 mEq/24 h. | Individualizar según función renal, pérdidas y determinaciones seriadas de K. |
Ejemplos de cálculo de concentración y velocidad:
- 1 L + 60 mEq KCl: concentración nominal = 60 ÷ 1000 = 0,06 mEq/mL. A 83 mL/h: 83 × 0,06 = 4,98 mEq/h, aproximadamente 5 mEq/h.
- 250 mL con 40 mEq KCl (dos ampollas de 20 mEq): 40 ÷ 250 = 0,16 mEq/mL. En 4 h, a 62,5 mL/h, se administran 10 mEq/h y 40 mEq en total. En 2 h, a 125 mL/h, corresponden 20 mEq/h; en 1 h, 40 mEq/h. El cálculo describe la velocidad de aporte, no su seguridad clínica.
- Restricción de volumen: pueden calcularse mezclas de menor volumen, por ejemplo 250 o 500 mL, recalculando los mEq/mL. Una mayor concentración exige valorar vía, tolerancia y monitorización.
KCl IV concentrado puede causar irritación/quemadura química de la vena y arritmias graves o paro si se administra demasiado rápido o por error. La enfermedad renal, oliguria/anuria, insuficiencia cardiaca y cambios de redistribución elevan el riesgo de sobrecorrección y sobrecarga de volumen. Monitorizar ECG y K/Mg según la gravedad y el protocolo del centro.
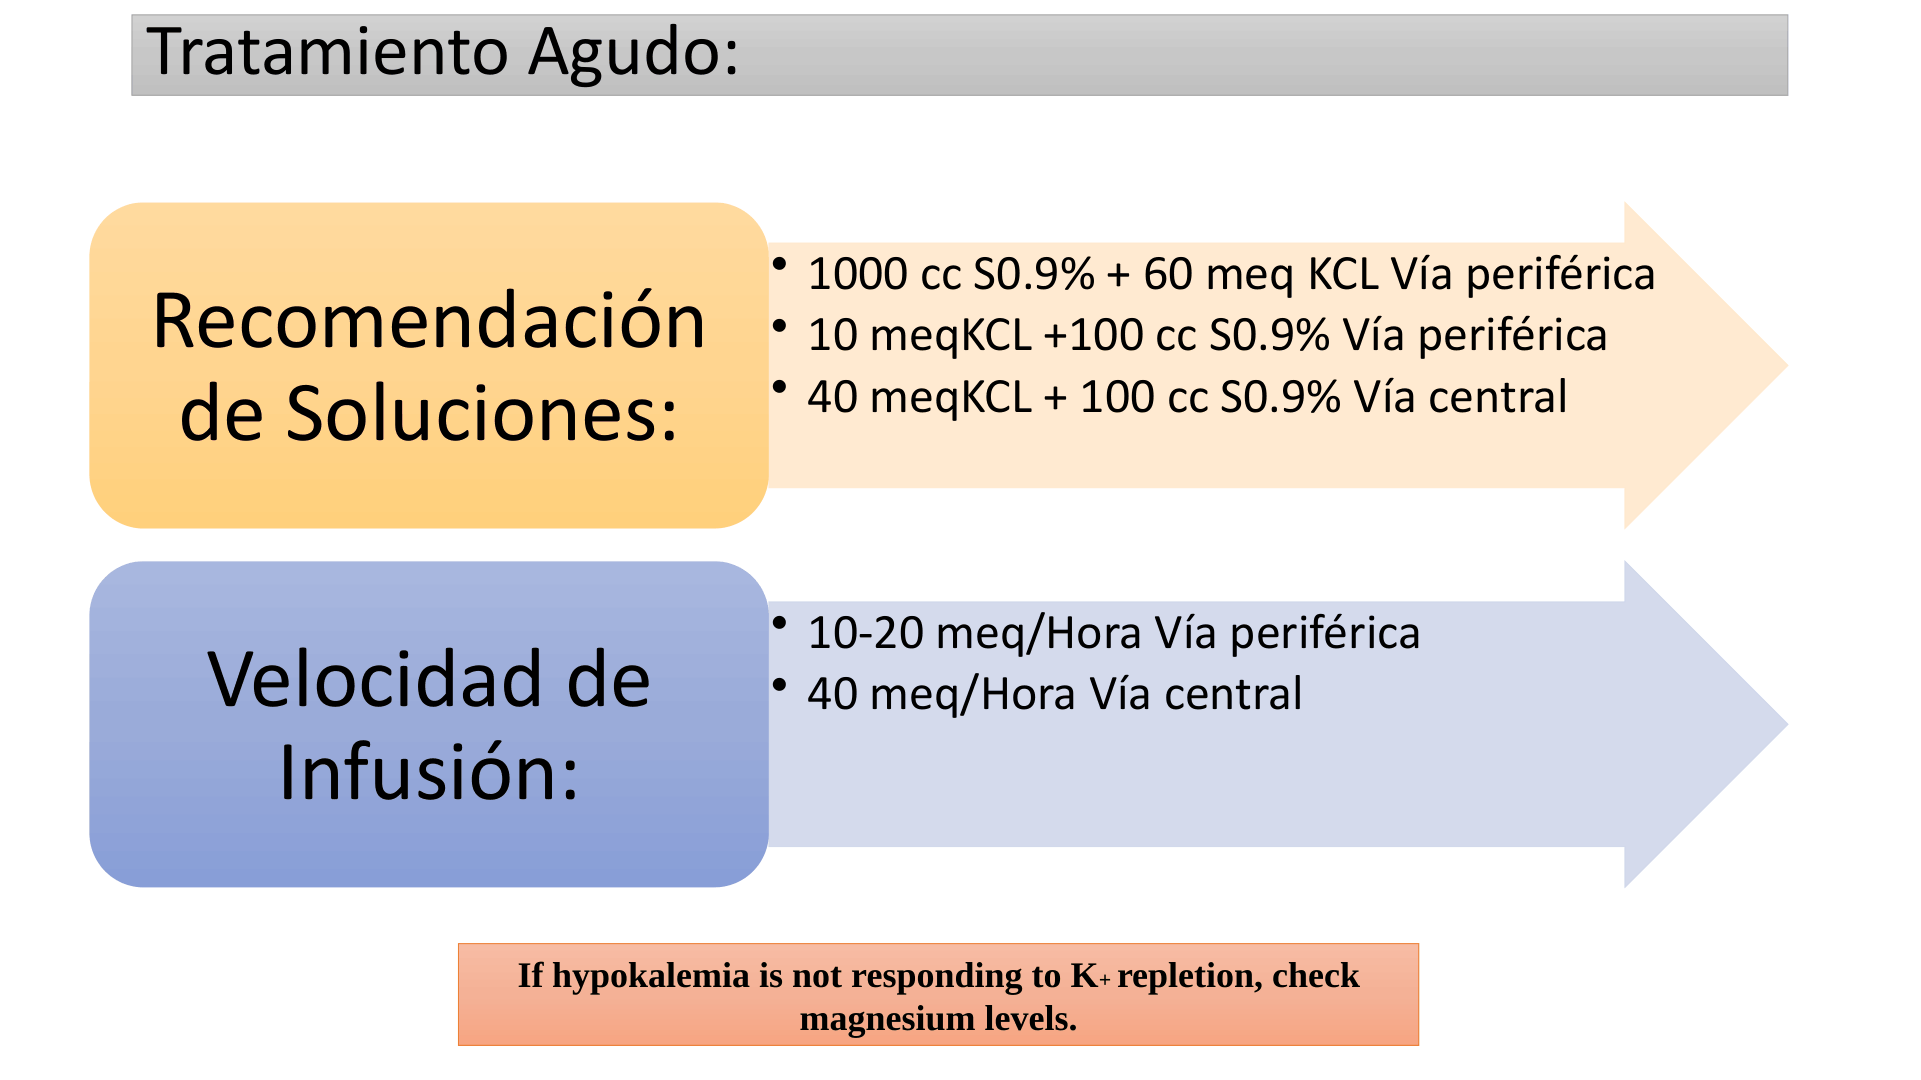
Descripción de la figura: Las láminas 20–21 reúnen tratamiento agudo: tratar la causa, reponer Mg si es necesario, evitar soluciones con dextrosa, límites diarios/objetivo de K y ejemplos de dilución periférica/central. En la lámina 21 aparecen 1 L de NaCl 0,9 % + 60 mEq KCl por vía periférica, 10 mEq/100 mL periférico, 40 mEq/100 mL central y velocidades de 10–20 mEq/h periférica y 40 mEq/h central.
Potasio oral, preparaciones y tolerabilidad
Las sales orales incluyen KCl, citrato de potasio y otras preparaciones. El citrato puede causar intolerancia digestiva o gastritis. Algunas tabletas aportan 10 mEq; el contenido depende del producto y de la presentación.
| Sal o preparación | Contenido por presentación |
|---|---|
| Ascorbato potásico, Boi-K® | 1 comprimido: 10 mEq de K. |
| Boi-K aspártico® | 1 comprimido: 25 mEq de K. |
| Gluconato potásico, Kaon®/Boi-K gluconato® | 1 sobre: 20 mEq de K; disponibilidad y formulaciones variables según el país. |
| Cloruro potásico, Potasión® 600 mg, cápsulas | 1 cápsula: 8 mEq de K. |
| Glucoheptonato potásico, Potasión® solución | 1 mL = 1 mEq de K. |
| Citrato potásico, Acalka® | 1 comprimido: 10 mEq de K; el esquema indica uso para alcalinizar orina. |
| Lactato de magnesio, Magnesioboi® | Presentaciones citadas con 20 y 40 mEq; comprobar el equivalente de Mg elemental en la ficha del producto. |
| Magnesio NM® | Comprimidos o sobres con 8,7 o 15 mEq, según presentación. |
| Pidolato de magnesio | Ajustar el contenido a la presentación. Para fármacos cuya solubilidad depende del pH, revisar si requieren separación de ≥2 h de otros preparados orales. |
Referencias de aporte oral: KCl 20 mEq VO una vez al día para prevención y 40–100 mEq VO al día para tratamiento. Ajustar y fraccionar según K, indicación, función renal, fármacos y tolerancia. La absorción intestinal no impide la toxicidad: el exceso puede provocar lesión gastrointestinal o hiperpotasemia.
Reposición crónica, dieta y fármacos concomitantes
Si persiste la causa —tubulopatía, diurético necesario o parálisis periódica—, valorar aporte dietario, suplementos de K/Mg y ajuste del fármaco causal. Entre las alternativas que reducen la pérdida o favorecen retención de K figuran los ahorradores de K, IECA, ARA-II y, en contextos seleccionados, betabloqueadores. En el caso tratado se considera cambiar hidroclorotiazida por espironolactona. Vigilar hiperpotasemia, hipotensión e interacciones.
| Verduras, hortalizas y tubérculos | Frutas, legumbres y otros alimentos |
|---|---|
| Espinaca, acelga y verduras de hoja/color intenso; aguacate; brócoli; coles de Bruselas; batata/camote; chirivía; calabaza; tomate y productos de tomate; puerro; apio; champiñón; endivia; escarola; habas; patata; aceitunas; rábanos; remolacha; verduras/legumbres. | Naranja, plátano/banana, cereza, kiwi, albaricoque, aguacate, mango, granada, melón, papaya y ciruelas pasas; frutos secos y fruta desecada; leche, yogur y queso; cacao/chocolate y crema de cacahuate; semillas, salvado y germen de trigo; frijoles/lima beans. |
La tabla también incluye embutidos, salazones, charcutería y productos enlatados/elaborados, pan integral y bollería con chocolate/frutos secos, sopas de sobre, empanados, churros, patatas fritas, regaliz, azúcar moreno y sustitutos de sal. La lista reúne alimentos de composiciones muy distintas y no constituye un plan: contenido de K y sodio cambia por marca, porción, cocción y procesamiento. En enfermedad renal, hiperpotasemia previa, restricción de líquidos o uso de fármacos que retienen K, aumentar alimentos/sustitutos de sal puede ser riesgoso. Las cargas altas de azúcares pueden estimular insulina y modificar transitoriamente la distribución de K; esto no implica prohibir toda fruta o jugo.
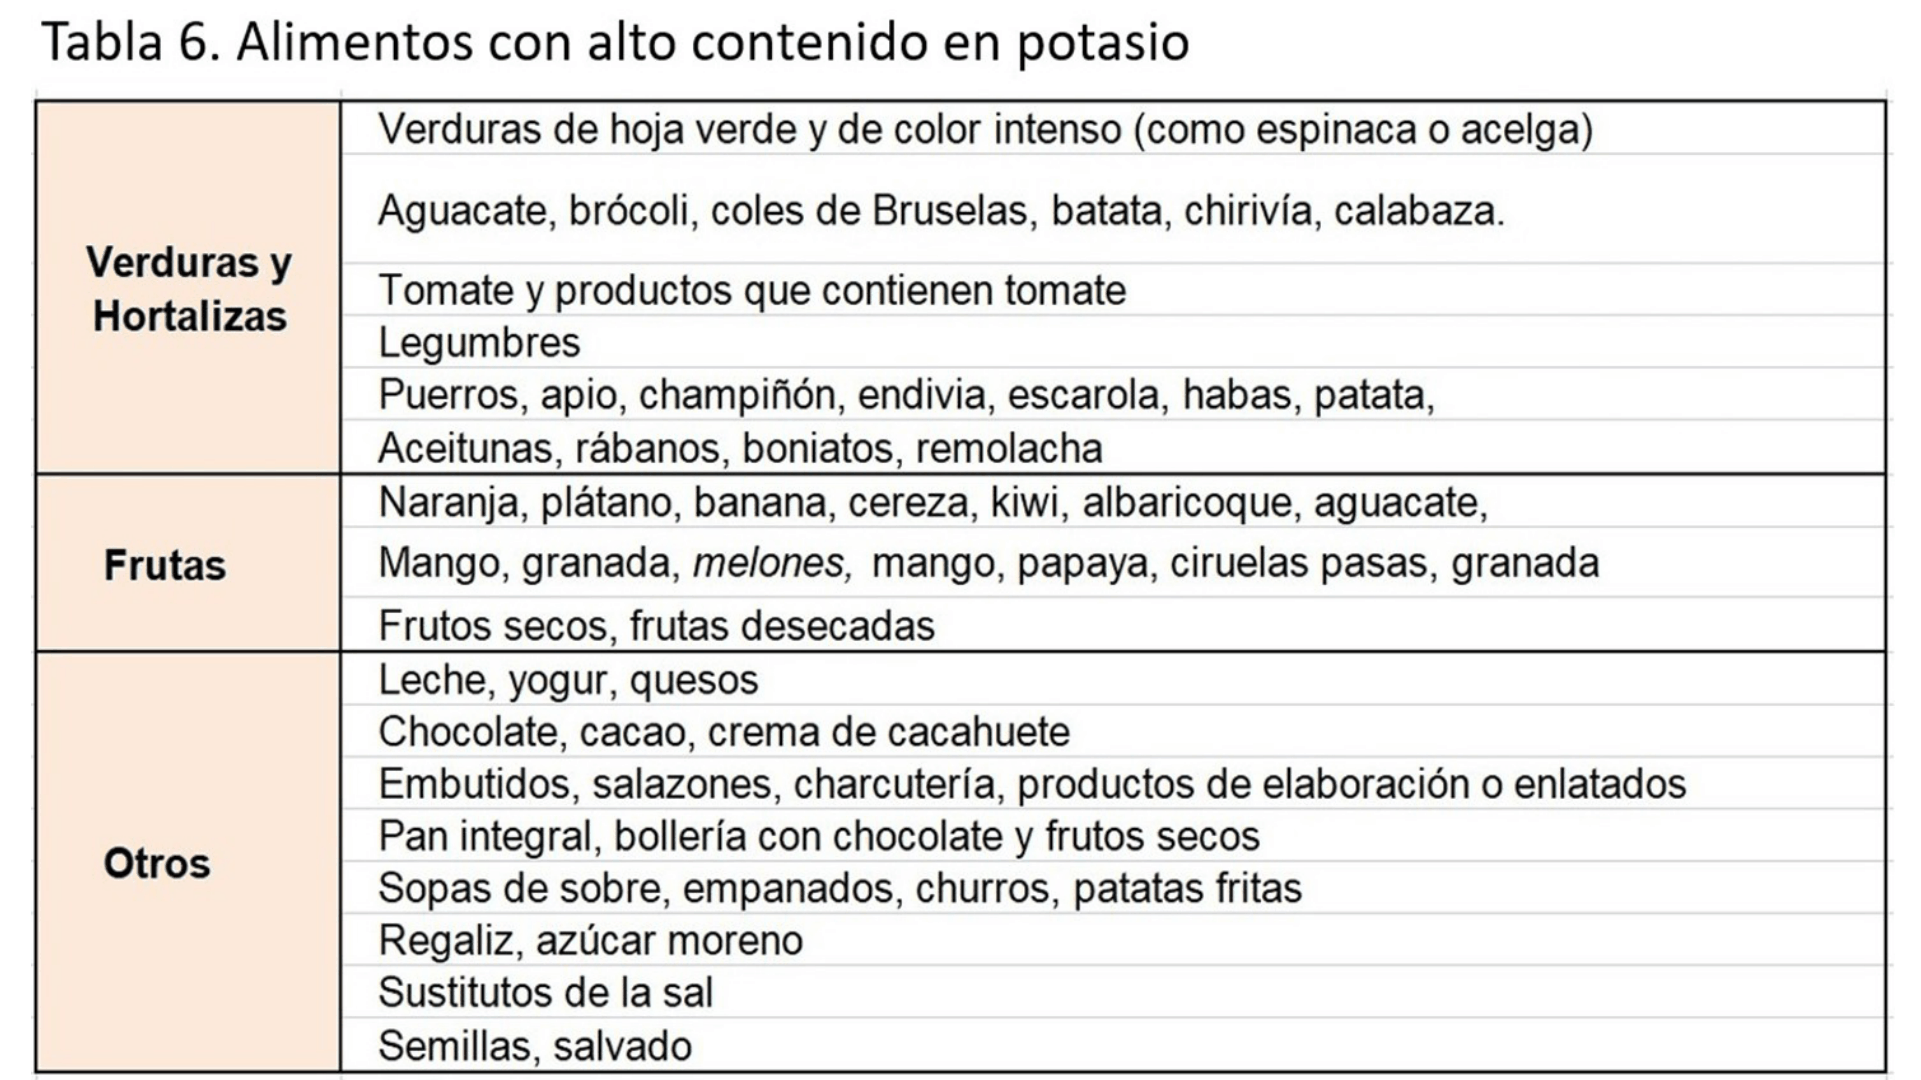
Descripción de la figura: La tabla 6 agrupa alimentos que se considera ricos en potasio: verduras de hoja y color intenso, aguacate, tomate, legumbres, tubérculos, frutas, frutas desecadas/frutos secos, lácteos, cacao, semillas y salvado; también enumera productos procesados y sustitutos de sal, que requieren cautela por su contenido de sodio/K.
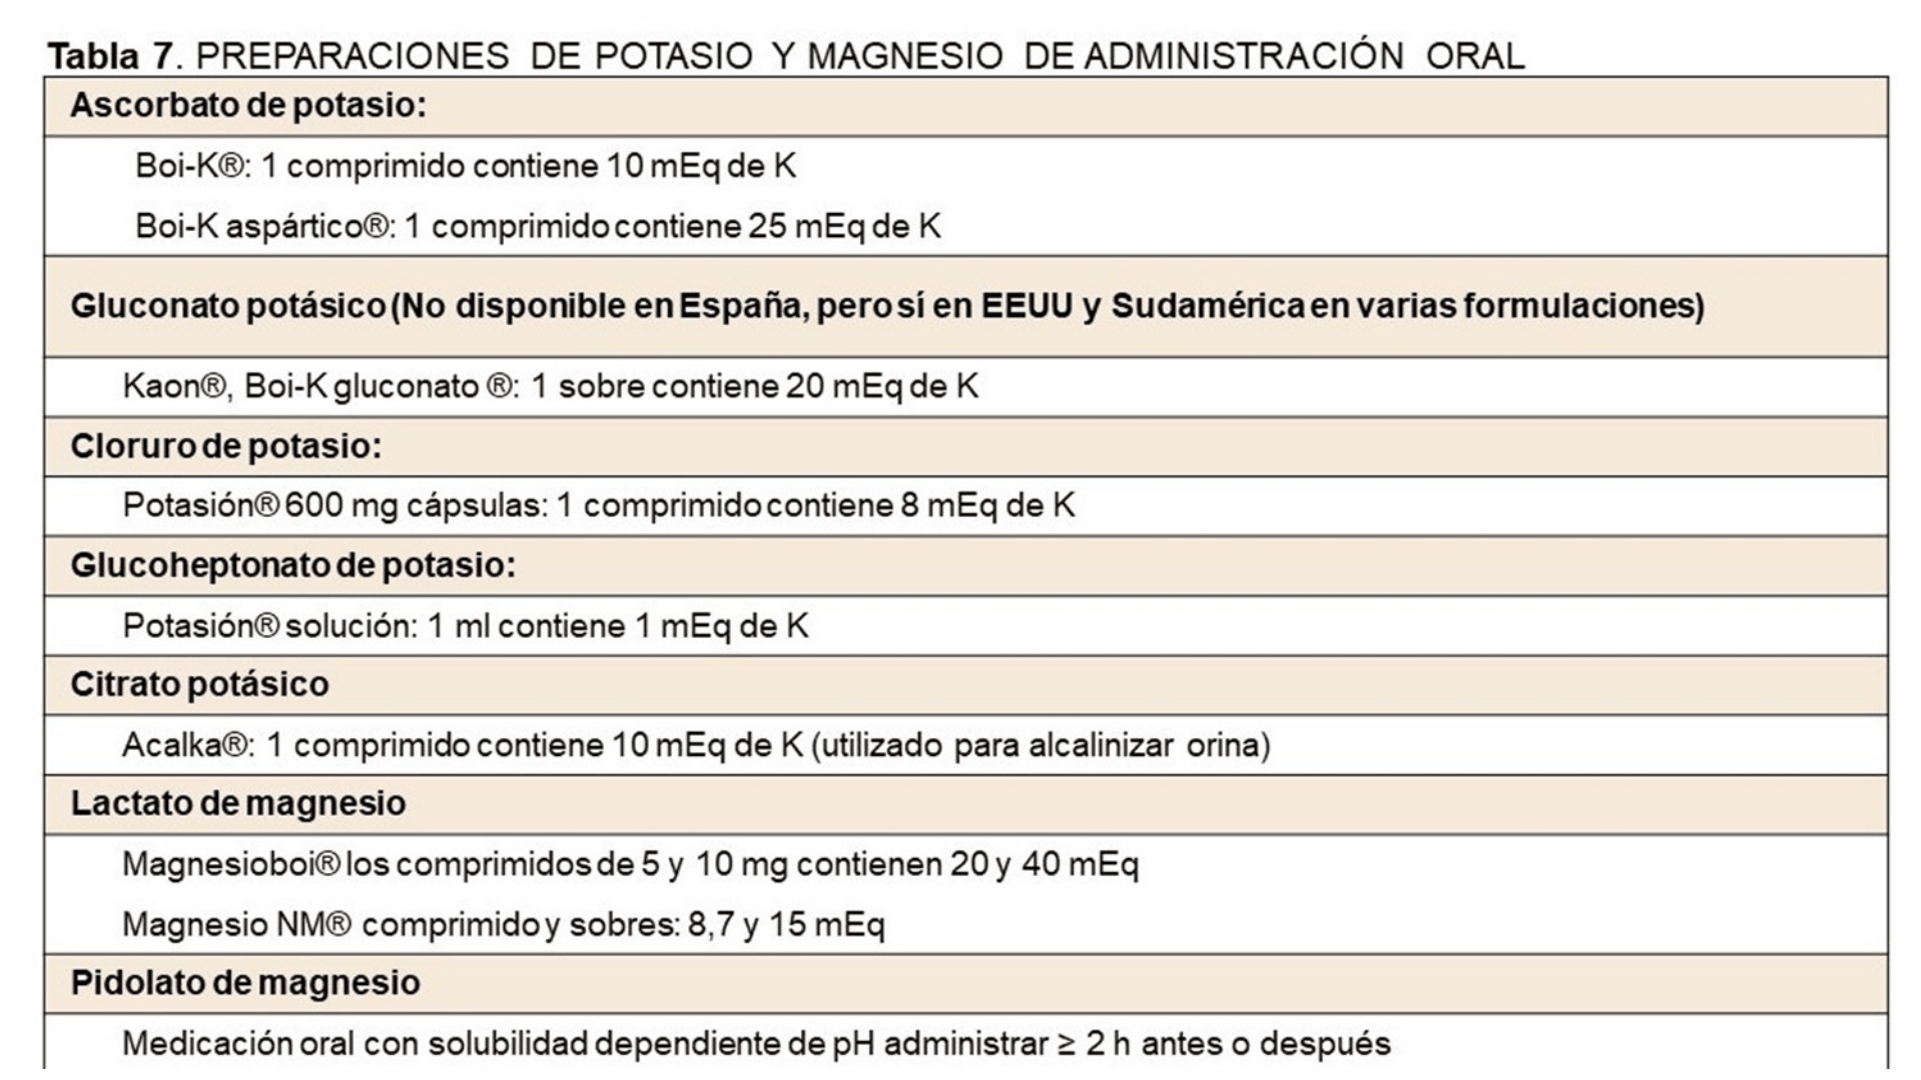
Descripción de la figura: La tabla 7 lista sales orales de K y Mg y su contenido nominal por tableta, sobre, cápsula o mL. Incluye ascorbato, aspartato, gluconato, cloruro, glucoheptonato y citrato potásicos, y preparados de lactato/pidolato de magnesio; el contenido depende de la presentación y deben revisarse las interacciones que requieren separación de 2 h.
Caso clínico: hipocalemia con pérdida renal
Mujer de 52 años, con náusea y debilidad de extremidades inferiores de dos días, sin diarrea. Antecedente de hipertensión resistente de cinco años, tratada con amlodipino, metoprolol, losartán e hidroclorotiazida, y abuso de alcohol. TA 140/90 mmHg, FC 84/min, FR 15/min, temperatura 36,5 °C, peso 75 kg y saturación 92 %. Fuerza de miembros inferiores 4/5; resto de la exploración sin alteraciones relevantes descritas. K 2,1 mEq/L y Mg reportado 1,4 (requiere conocer la unidad para graduar el déficit). K urinario aislado 30 mEq/L, superior al corte orientativo de 15 mEq/L, compatible con pérdida renal inapropiada. El diurético es una causa posible. ECG con aplanamiento de T, onda U y depresión ST. La cifra de K, los síntomas y el ECG indican corrección urgente, valoración para K IV, control de Mg, reevaluación de K y revisión del uso de hidroclorotiazida frente a espironolactona.
Antes de elegir la reposición IV, comprobar función renal, diuresis, Mg con su unidad y ECG; ajustar el aporte con controles seriados.
Figuras y esquemas originales
Se mantienen las referencias explícitas de las láminas usadas: Figura 2 (Na+/K+-ATPasa), esquema de distribución corporal y manejo renal, algoritmo de etiología y diagnóstico, Tabla 4 (fármacos), Figura 4 (onda U), Figura 6 (tratamiento), Tabla 5 (manifestaciones y gravedad), Tabla 6 (alimentos) y Tabla 7 (preparaciones orales). Las figuras se enlazan como imágenes sugeridas desde las láminas originales disponibles.
Hipercalemia
Claves de repaso
- La hipercalemia es un exceso de potasio en el espacio extracelular. Deben distinguirse hipercalemia verdadera, pseudohipercalemia y redistribución transcelular.
- Puede comprometer músculo esquelético, músculo liso, miocardio y sistema de conducción. La progresión del ECG descrita en las láminas es útil como patrón, pero no es obligatoria ni predice con seguridad el riesgo individual.
- El manejo agudo persigue tres objetivos distintos: estabilizar transitoriamente la membrana, desplazar K⁺ al interior celular y retirar K⁺ del organismo. Calcio no reduce la concentración sérica de K⁺.
- Enfermedad renal, menor secreción de aldosterona, fármacos, acidosis, déficit de insulina, lisis celular y errores de toma/procesamiento de muestra son las principales causas a evaluar.
Definición, frecuencia y factores de riesgo
La hipercalemia se define de forma amplia como K⁺ sérico >5,0 mEq/L o por encima del límite superior del laboratorio. >5,5 mEq/L identifica una elevación clínicamente significativa en el esquema diagnóstico. Para K⁺, mmol/L y mEq/L coinciden numéricamente.
Frecuencia y gravedad: cifras orientativas descritas: frecuencia global cercana a 10 %, 15 % en personas con diabetes y 12 % en enfermedad cardiaca; mortalidad global 1–2 %, que puede alcanzar 15–60 % en series con toxicidad cardiaca. Dependen de la población y del contexto, no predicen el riesgo individual.
Factores de riesgo: edad avanzada, enfermedad renal aguda o crónica, insuficiencia cardiaca, cardiopatía isquémica, diabetes/resistencia a insulina y polifarmacia, especialmente cardiovascular y renal. La función renal tiende a disminuir con la edad: valores ilustrativos de TFG son 125–130 mL/min en adultos jóvenes y 80–90 mL/min alrededor de los 65 años; deben interpretarse con el contexto y la evolución de cada persona.
Homeostasis y redistribución transcelular
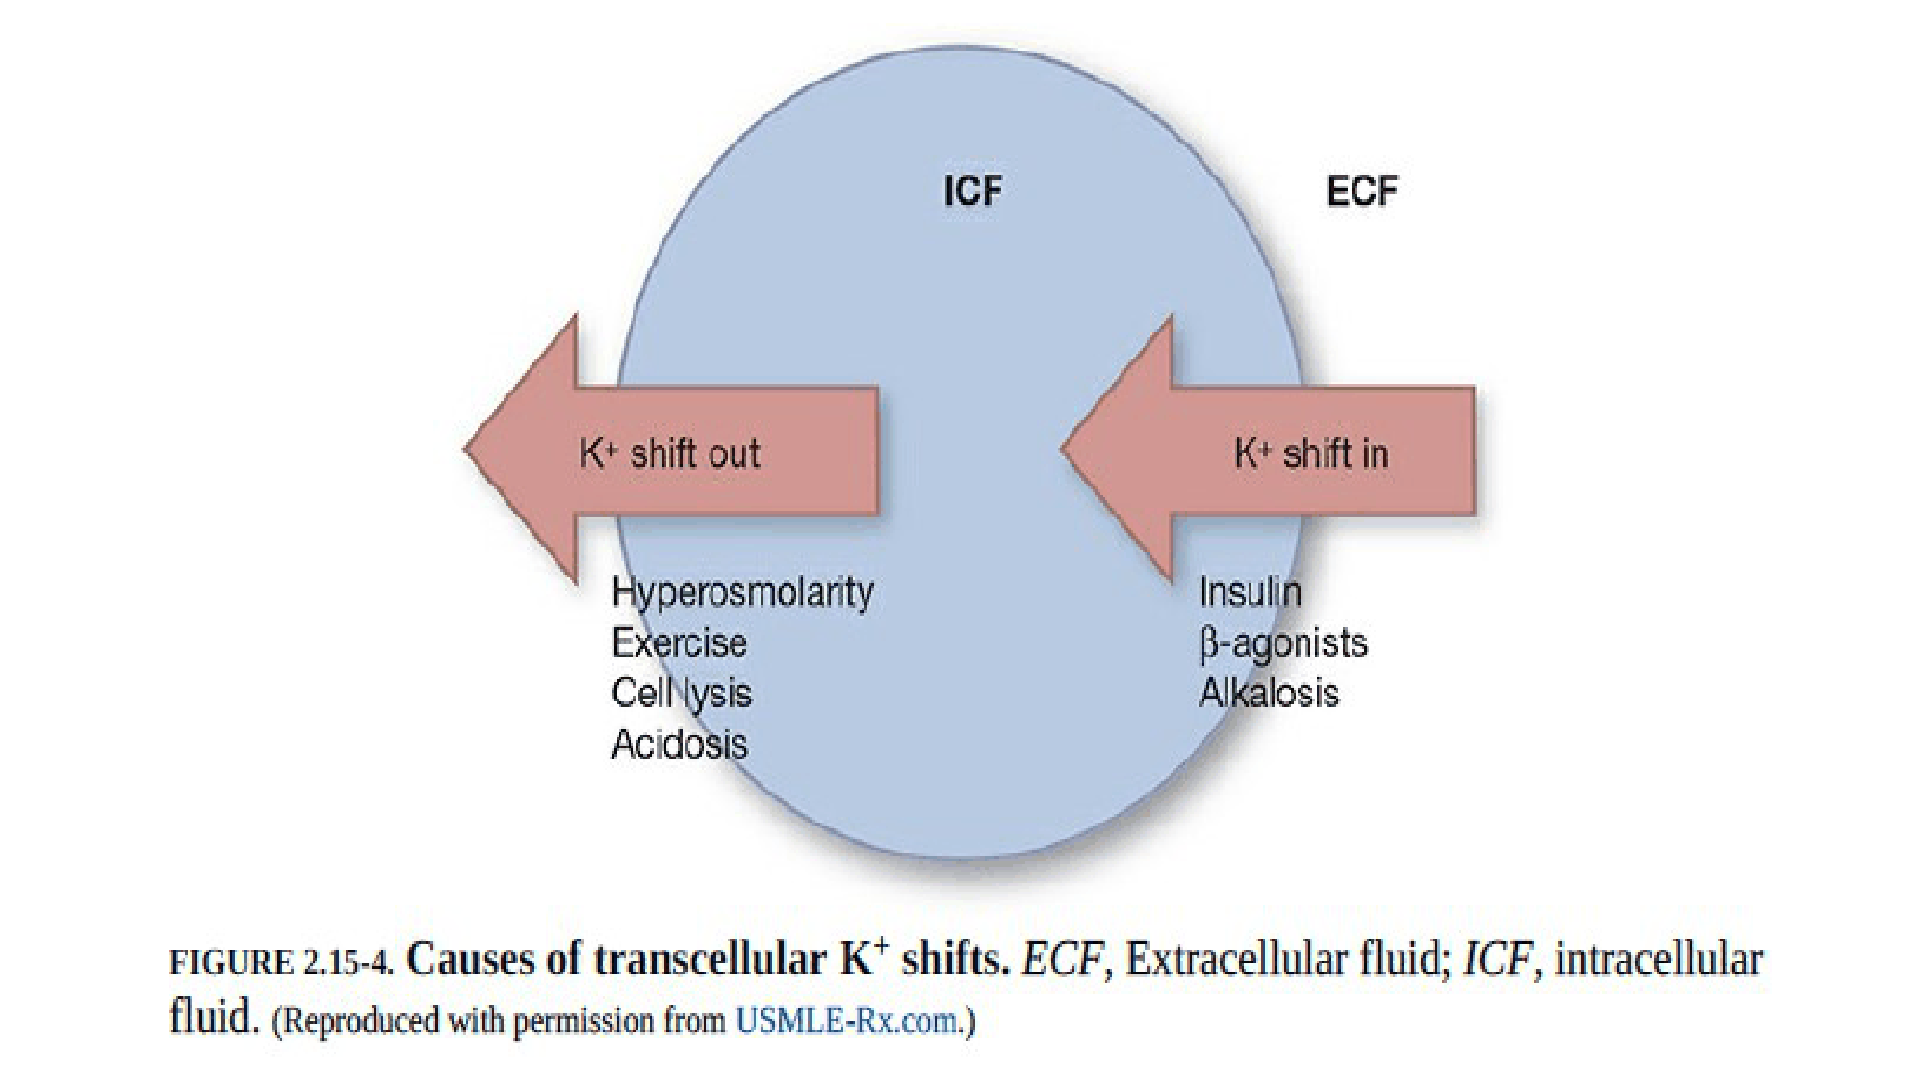
Descripción de la figura: Esquema de desplazamiento entre líquido intracelular (ICF) y extracelular (ECF). Hiperosmolalidad, ejercicio, lisis celular y acidosis favorecen que K⁺ salga de la célula; insulina, agonismo β₂ y alcalosis favorecen su entrada. La figura recuerda que la concentración sérica puede elevarse por redistribución sin que haya aumentado el K⁺ corporal total.
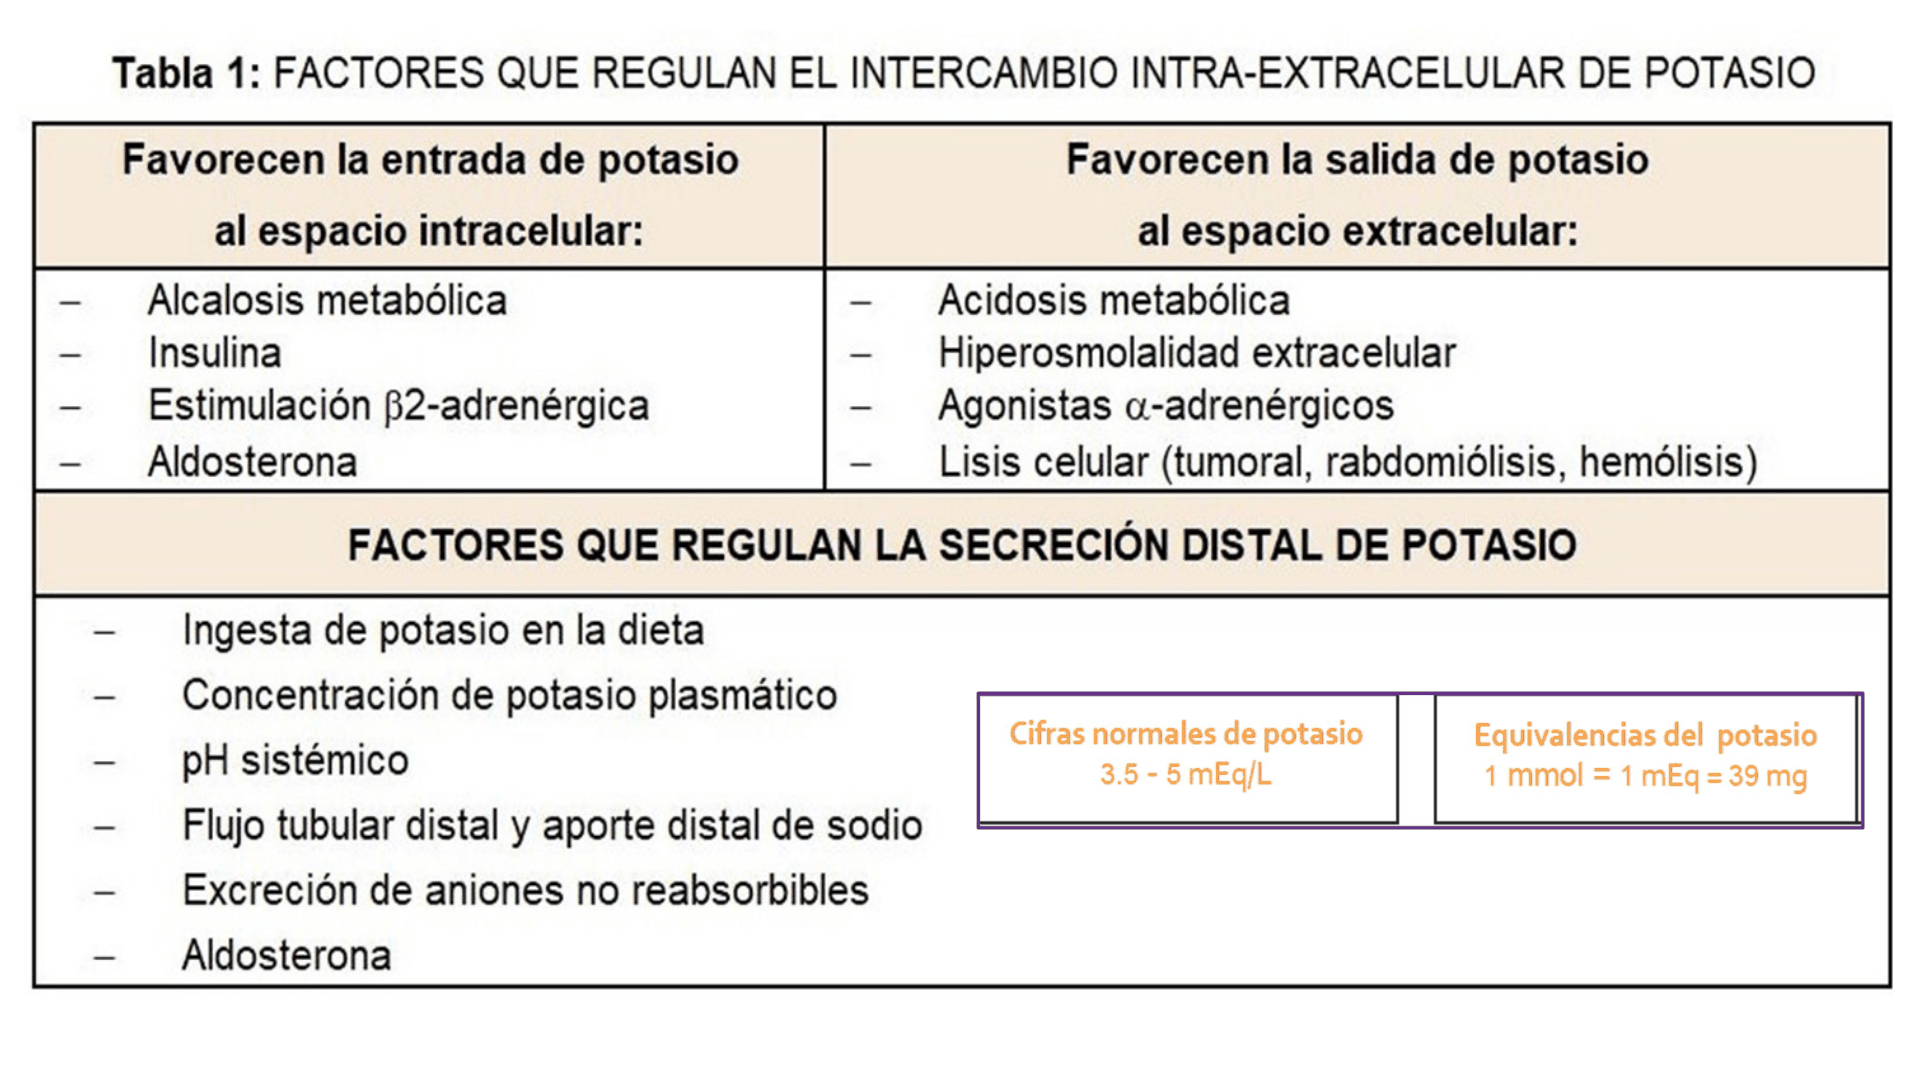
Descripción de la figura: Tabla de reguladores del intercambio intra/extracelular y de la secreción renal de K⁺. A la célula lo llevan alcalosis metabólica, insulina, estimulación β₂ y aldosterona; hacia el espacio extracelular lo desplazan acidosis, hiperosmolalidad, agonismo α-adrenérgico y lisis celular. La excreción renal depende, entre otros factores, de la ingesta y concentración plasmática de K⁺, pH sistémico, flujo tubular distal, aporte distal de sodio, aniones no reabsorbibles y aldosterona.
La Bomba sodio-potasio ATPasa y los transportadores renales mantienen la distribución. El exceso de K⁺ extracelular puede derivar de:
- Redistribución hacia el espacio extracelular: acidosis metabólica, hiperosmolalidad/hiperglucemia intensa, déficit o resistencia a la insulina, ejercicio intenso, agonismo α-adrenérgico y parálisis periódica hiperpotasémica.
- Liberación desde células lesionadas: lisis tumoral (incluida la asociada a quimioterapia), traumatismo extenso, quemaduras, Rabdomiólisis y hemólisis. La destrucción de eritrocitos, leucocitos o músculo libera K⁺ intracelular.
- Aporte exógeno excesivo: K⁺ oral o intravenoso, especialmente si la excreción renal está reducida.
- Excreción renal insuficiente: reducción del filtrado o del flujo tubular distal, alteración tubular y/o déficit de mineralocorticoides.
Causas: clasificación práctica
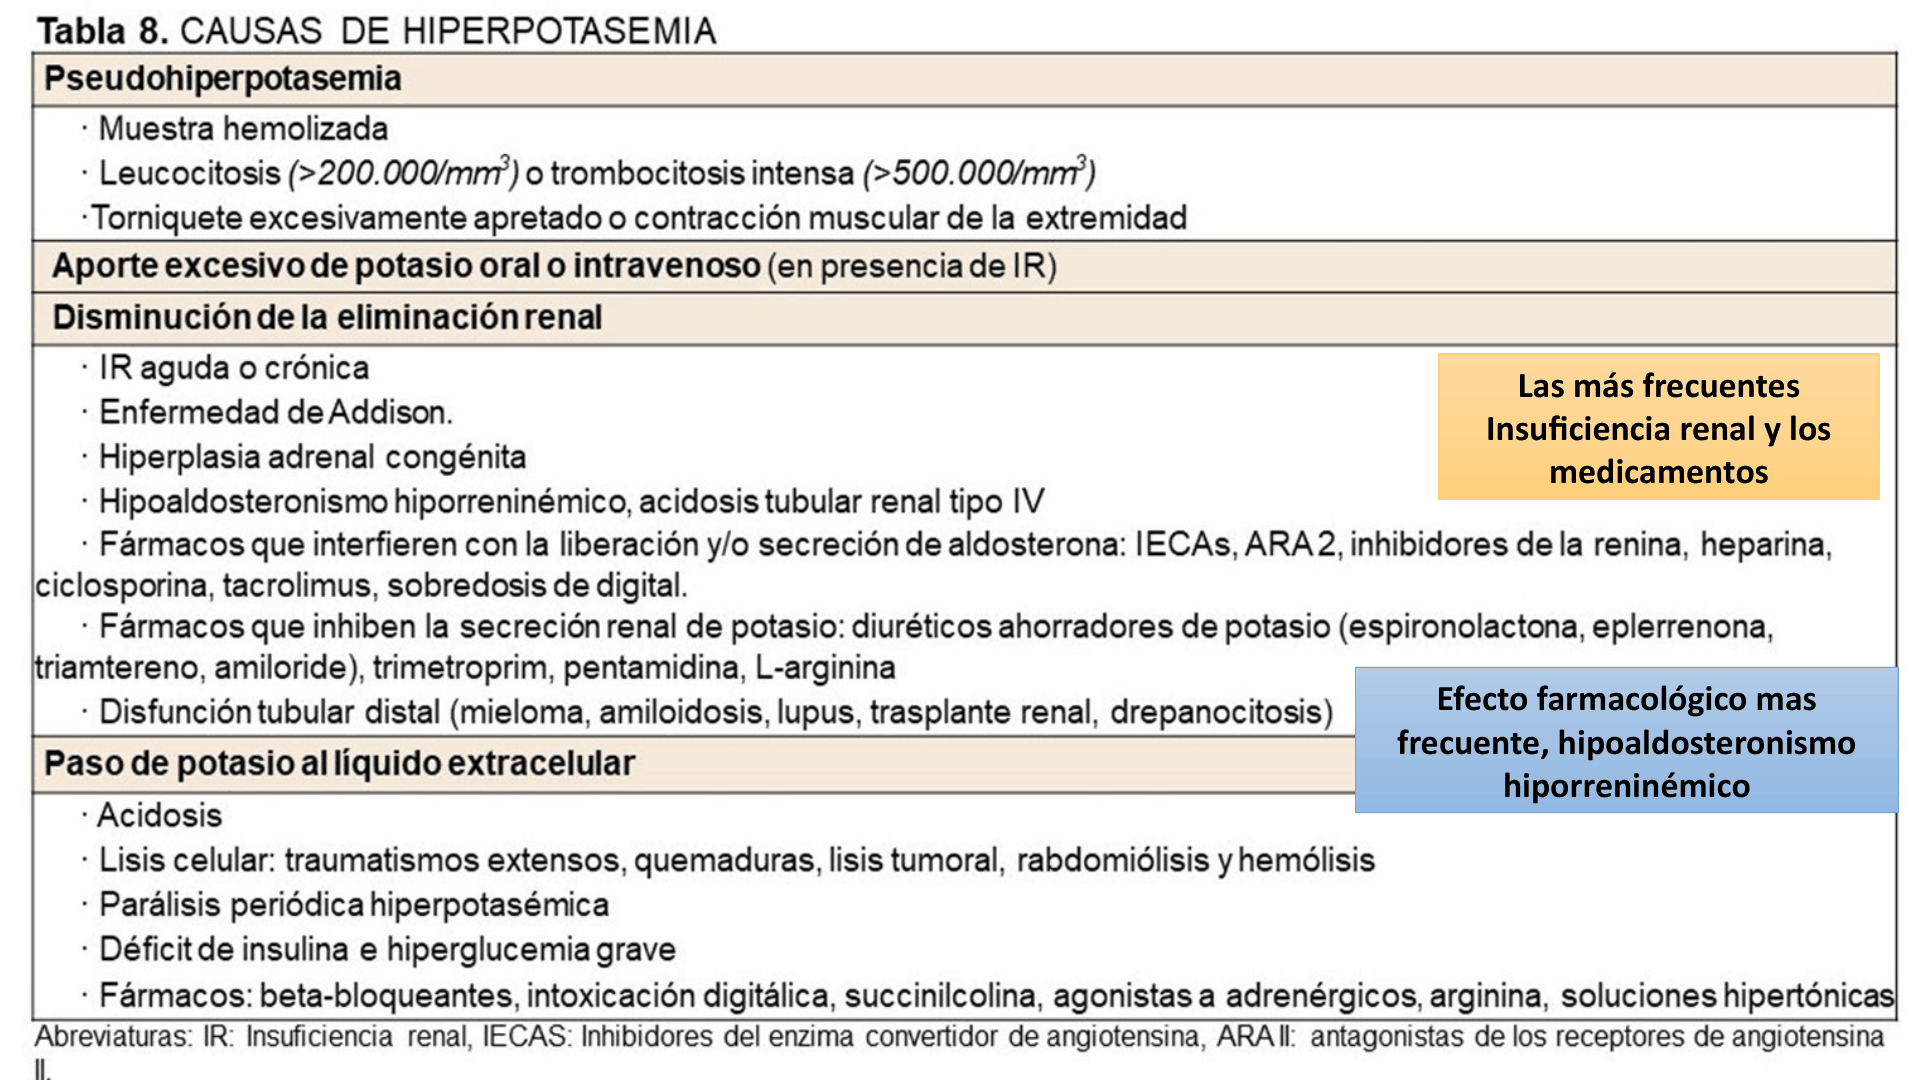
Descripción de la figura: Tabla de causas de hiperpotasemia: pseudohiperpotasemia; aporte excesivo; menor eliminación renal por insuficiencia renal, alteración suprarrenal, hipoaldosteronismo o fármacos; y salida de K⁺ celular por acidosis, lisis, parálisis periódica, déficit de insulina y medicamentos.
| Grupo | Causas y ejemplos | Mecanismo/observación |
|---|---|---|
| Pseudohipercalemia | Muestra hemolizada; torniquete demasiado apretado o mantenido demasiado tiempo; contracción/flexión muscular de la extremidad durante la toma; procesamiento tardío o traumático; leucocitosis o trombocitosis muy intensas | El K⁺ medido no representa necesariamente la concentración circulante in vivo. Se incluyen torniquete por más de 2–3 min. Repetir una muestra correctamente obtenida y procesada si el estado clínico permite; no descartar una hipercalemia verdadera si hay toxicidad o inestabilidad. |
| TFG/flujo tubular disminuidos | Lesión renal aguda o enfermedad renal crónica; enfermedad renal avanzada; disfunción tubular distal (la lámina enumera mieloma, amiloidosis, lupus, trasplante renal y drepanocitosis) | Menos secreción distal de K⁺; suele coexistir con menor flujo tubular/aporte distal de Na⁺. |
| Déficit mineralocorticoide o hipoaldosteronismo | Enfermedad de Addison/insuficiencia suprarrenal, hiperplasia suprarrenal congénita, hipoaldosteronismo hiporreninémico y acidosis tubular renal tipo IV | Menor secreción distal de K⁺. Es importante el fenotipo diabético con hipoaldosteronismo hiporreninémico/ATR tipo IV. |
| Fármacos que reducen renina/aldosterona o su efecto | Inhibidores de la ECA (IECA), antagonistas del receptor de angiotensina II (ARA-II), inhibidores de renina, heparina, AINE, ciclosporina y tacrolimus | Menor disponibilidad/acción de aldosterona o alteración de la respuesta tubular. |
| Fármacos que limitan la secreción distal de K⁺ | Espironolactona, eplerenona, triamtereno, amilorida, trimetoprim y pentamidina; la lámina también enumera L-arginina | Ahorradores de K⁺/bloqueo de secreción tubular; valorar dosis, combinaciones y función renal. |
| Fármacos que alteran la distribución celular | Betabloqueadores, succinilcolina, intoxicación digitálica; agonistas α-adrenérgicos | La importancia y dirección dependen del agente, receptor y contexto (véase la nota de precisión más abajo). |
| Otras | Déficit de insulina/resistencia a insulina, hiperglucemia grave, acidosis, parálisis periódica hiperpotasémica y administración de K⁺ | Redistribución o carga que excede la capacidad de excreción. |
La Acidosis tubular renal tipo IV aparece asociada a hipercalemia y acidosis metabólica en el esquema; se relaciona con menor acción/producción de aldosterona o menor secreción tubular de K⁺. Se vincula con diabetes y enfermedad renal crónica. No debe concluirse que toda persona con enfermedad renal crónica necesariamente desarrolla ATR tipo IV.
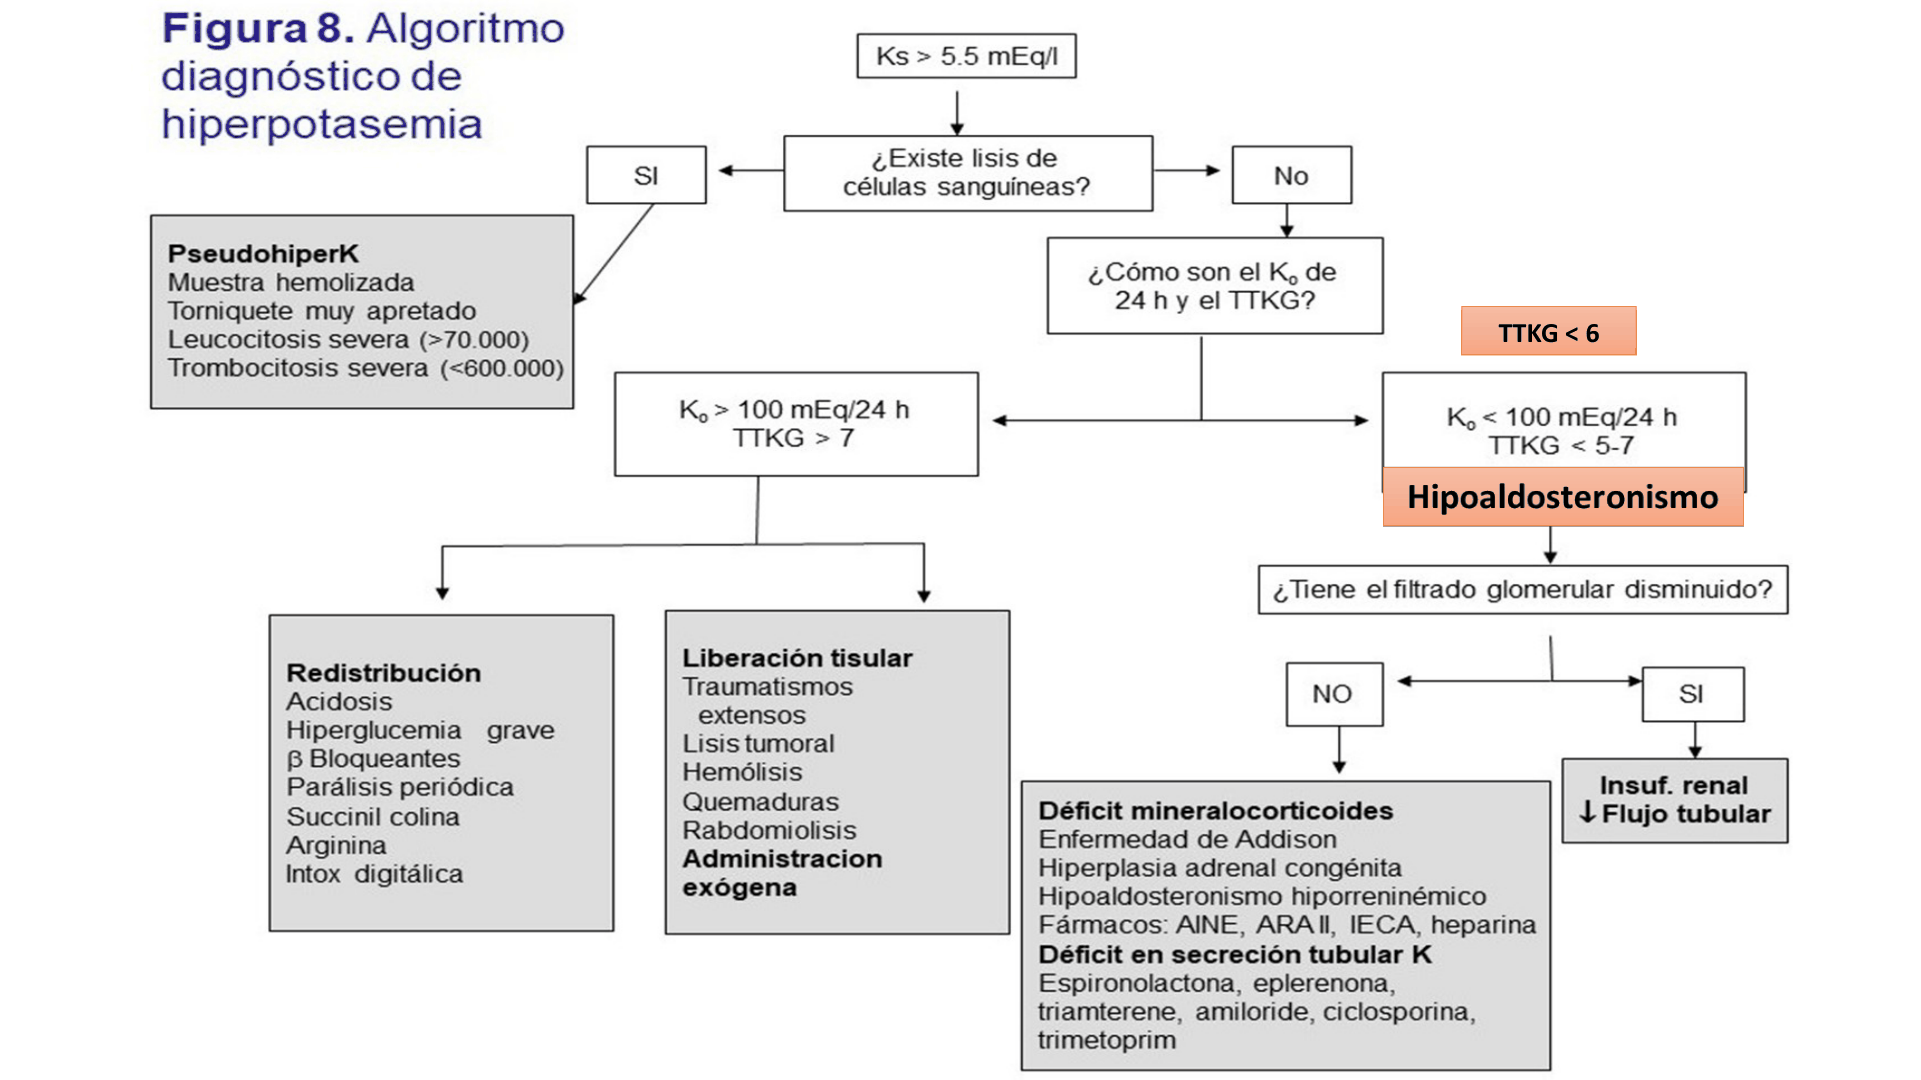
Descripción de la figura: Figura 8. Algoritmo diagnóstico de hiperpotasemia. Empieza con K⁺ sérico >5.5 mEq/L, verifica lisis/pseudohiperpotasemia y después relaciona K⁺ urinario de 24 h y TTKG con redistribución, liberación tisular o secreción renal insuficiente. La rama de TTKG bajo conduce a evaluar TFG, hipoaldosteronismo y fármacos.
K⁺ urinario y gradiente transtubular de potasio (TTKG)
En el algoritmo, K⁺ urinario de 24 h >100 mEq/24 h y TTKG >7 se presentan como respuesta renal conservada y orientan a redistribución/liberación tisular o aporte; K⁺ urinario <100 mEq/24 h y TTKG <5–7 (aproximadamente <6) sugieren secreción renal inapropiadamente baja y llevan a investigar hipoaldosteronismo, TFG baja o bajo flujo tubular. El propio algoritmo marca la interpretación por intervalos; no es un umbral aislado que establezca la causa.
Manifestaciones y fisiopatología
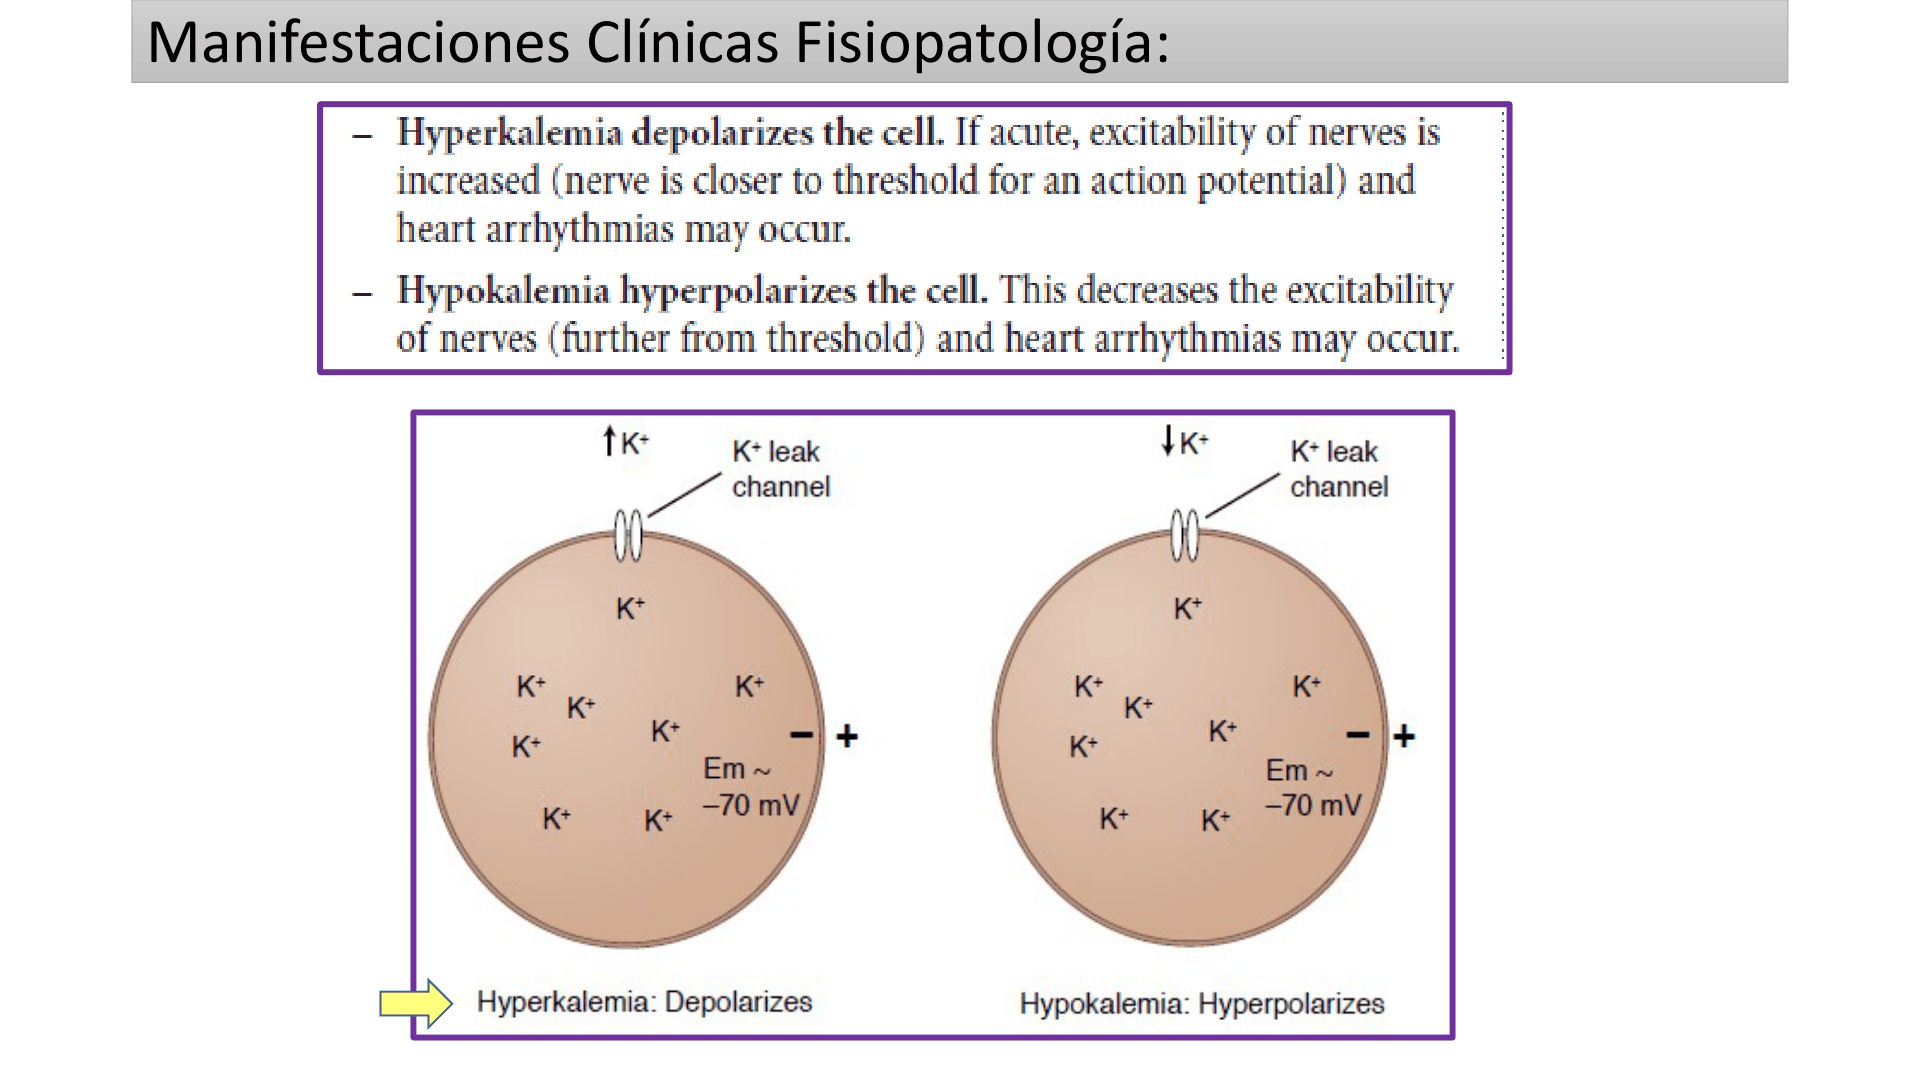
Descripción de la figura: Comparación esquemática de potencial de membrana. La hipercalemia despolariza la célula y, al inicio, la acerca al umbral y puede elevar la excitabilidad neuromuscular; la hipercalemia intensa o sostenida inactiva canales de Na⁺ y enlentece la conducción. La hipocalemia desplaza el potencial hacia mayor negatividad y reduce la excitabilidad.
El K⁺ extracelular alto hace el potencial de membrana en reposo menos negativo (despolarización). En músculo esquelético y liso, la hipercalemia leve puede facilitar la excitabilidad y causar contracciones, espasmos o calambres. Si la despolarización persiste o es intensa, se inactivan canales rápidos de Na⁺, disminuyen la amplitud/velocidad del potencial de acción y la excitabilidad efectiva: debilidad, paresia, parálisis flácida e hiporreflexia. En miocardio y sistema de conducción predominan alteraciones de conducción/repolarización, bloqueos, bradicardia y arritmias potencialmente mortales.
| Sistema | Manifestaciones consignadas |
|---|---|
| Neuromuscular | Astenia/debilidad, parestesias (a menudo comienzan en extremidades inferiores), paresia, parálisis flácida, hiporreflexia; con elevaciones menos intensas pueden aparecer calambres/espasmos o contracciones. |
| Músculo liso y tubo digestivo | Íleo paralítico. |
| Bulbar/neurológico | Disartria y disfagia. |
| Cardiovascular | Bradicardia, bloqueo sinoauricular o auriculoventricular, bajo gasto/choque cardiogénico, arritmias ventriculares, taquicardia/fibrilación ventricular y asistolia. El algoritmo de urgencia destaca bradicardia, bajo gasto y arritmias ventriculares. |
ECG y gravedad
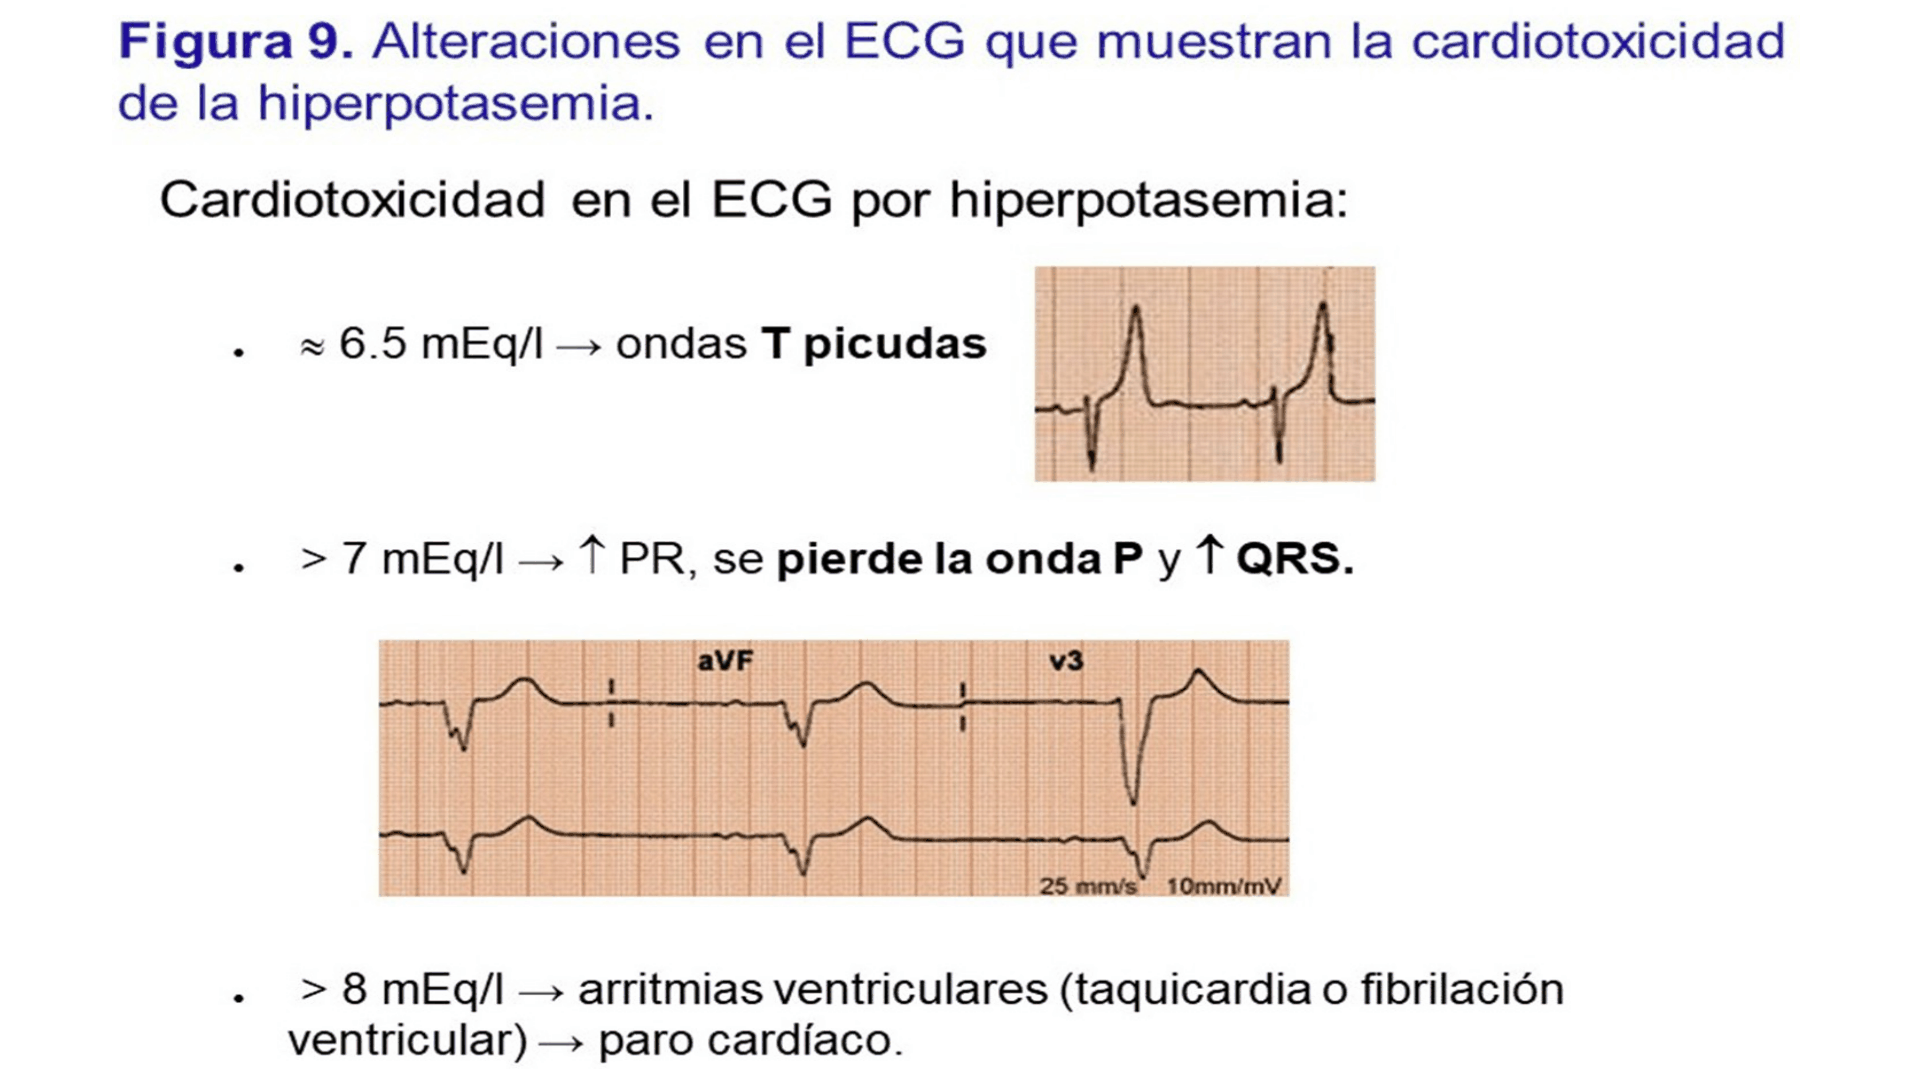
Descripción de la figura: Figura 9. Alteraciones en el ECG por cardiotoxicidad de la hiperpotasemia. La lámina ilustra la secuencia clásica: onda T picuda, cambios de PR y onda P, ensanchamiento del QRS y arritmia ventricular/paro. También incluye trazos de ECG de los cambios descritos.
Cambios reportados : ondas T altas, picudas y estrechas; depresión del segmento ST; prolongación del PR; aplanamiento o desaparición de la onda P; ensanchamiento progresivo del QRS; fusión QRS–T/onda bifásica o morfología sinusoidal; bloqueo AV, ritmos de escape, taquicardia ventricular, fibrilación ventricular y asistolia. La lámina clínica incluye también alargamiento del QT, pero su interpretación como rasgo típico se matiza en la nota de precisión.
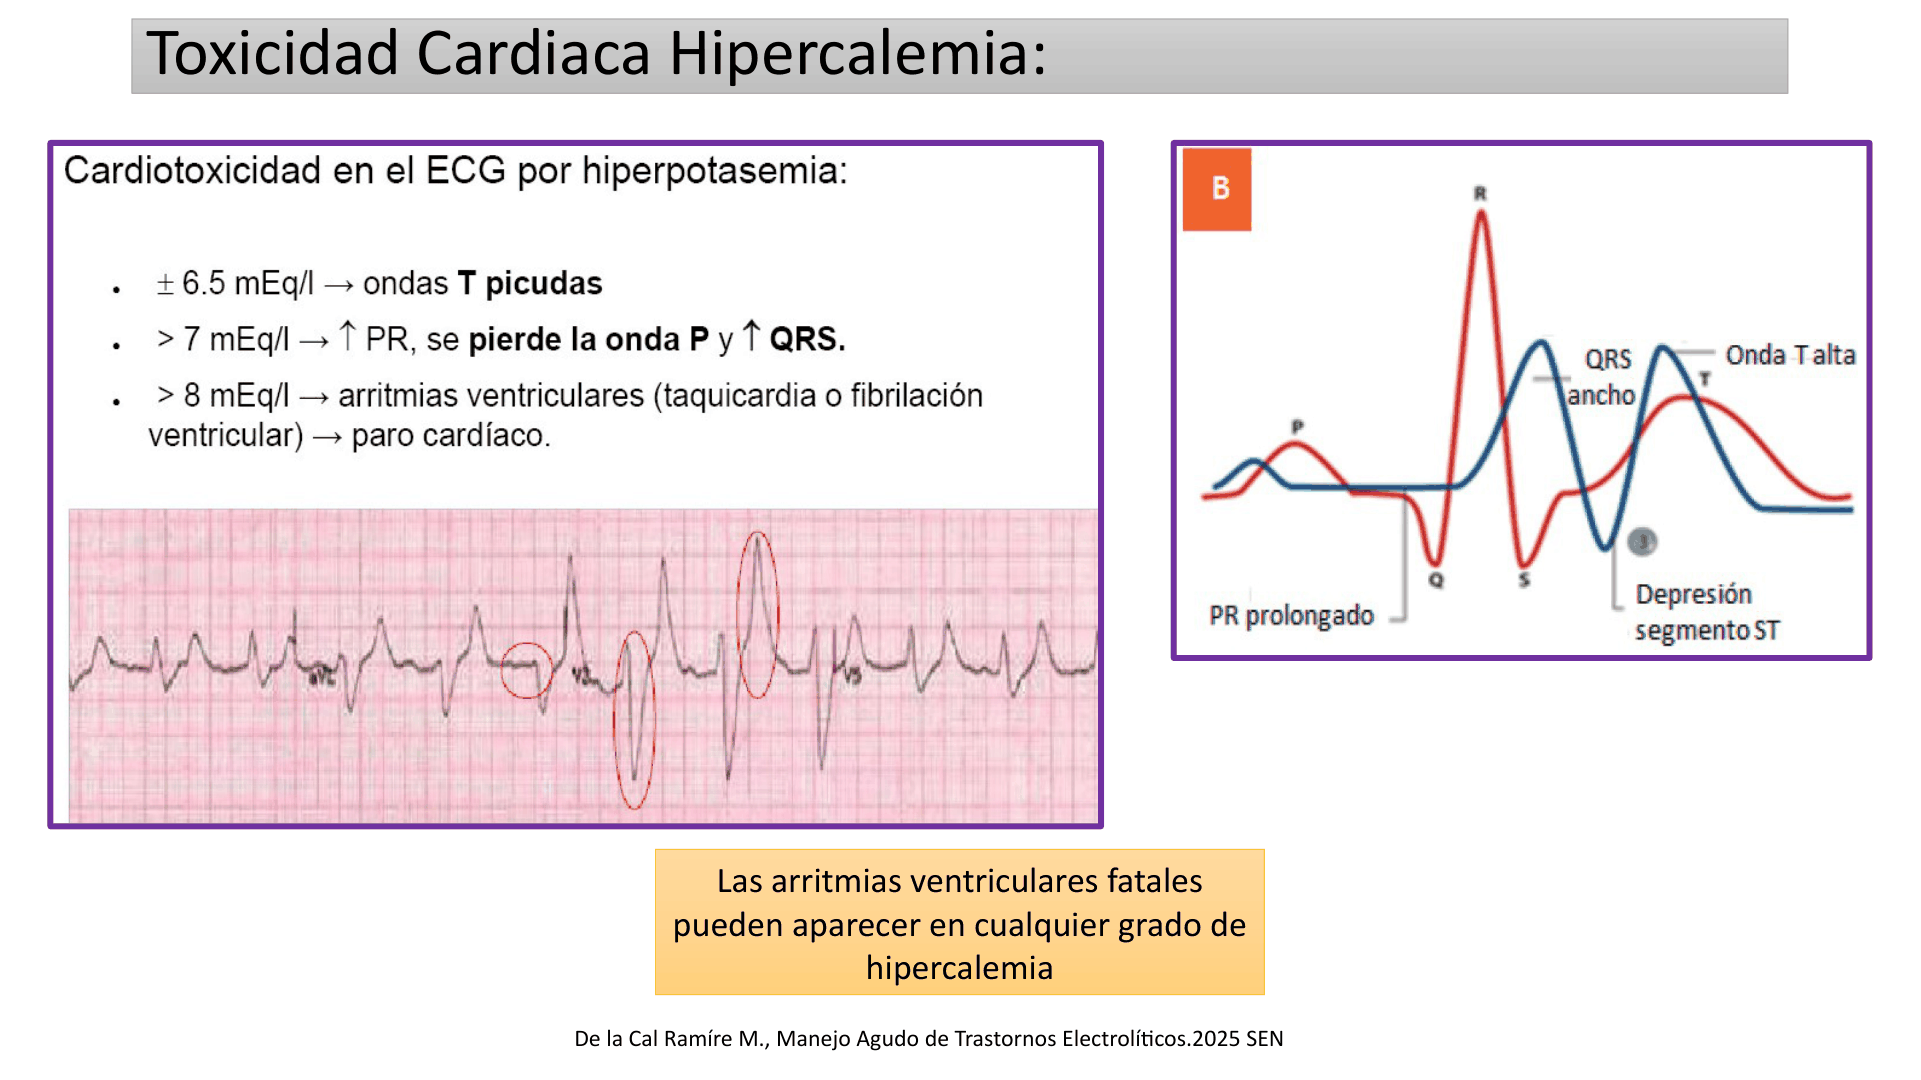
Descripción de la figura: Lámina de toxicidad cardiaca que representa el PR prolongado, el QRS ancho, la onda T alta y la depresión del ST. Indica como patrón orientativo T picuda alrededor de 6.5 mEq/L, cambios de PR/P/QRS por encima de 7 y arritmia ventricular/paro por encima de 8; añade explícitamente que puede haber arritmias ventriculares fatales en cualquier grado de hipercalemia.
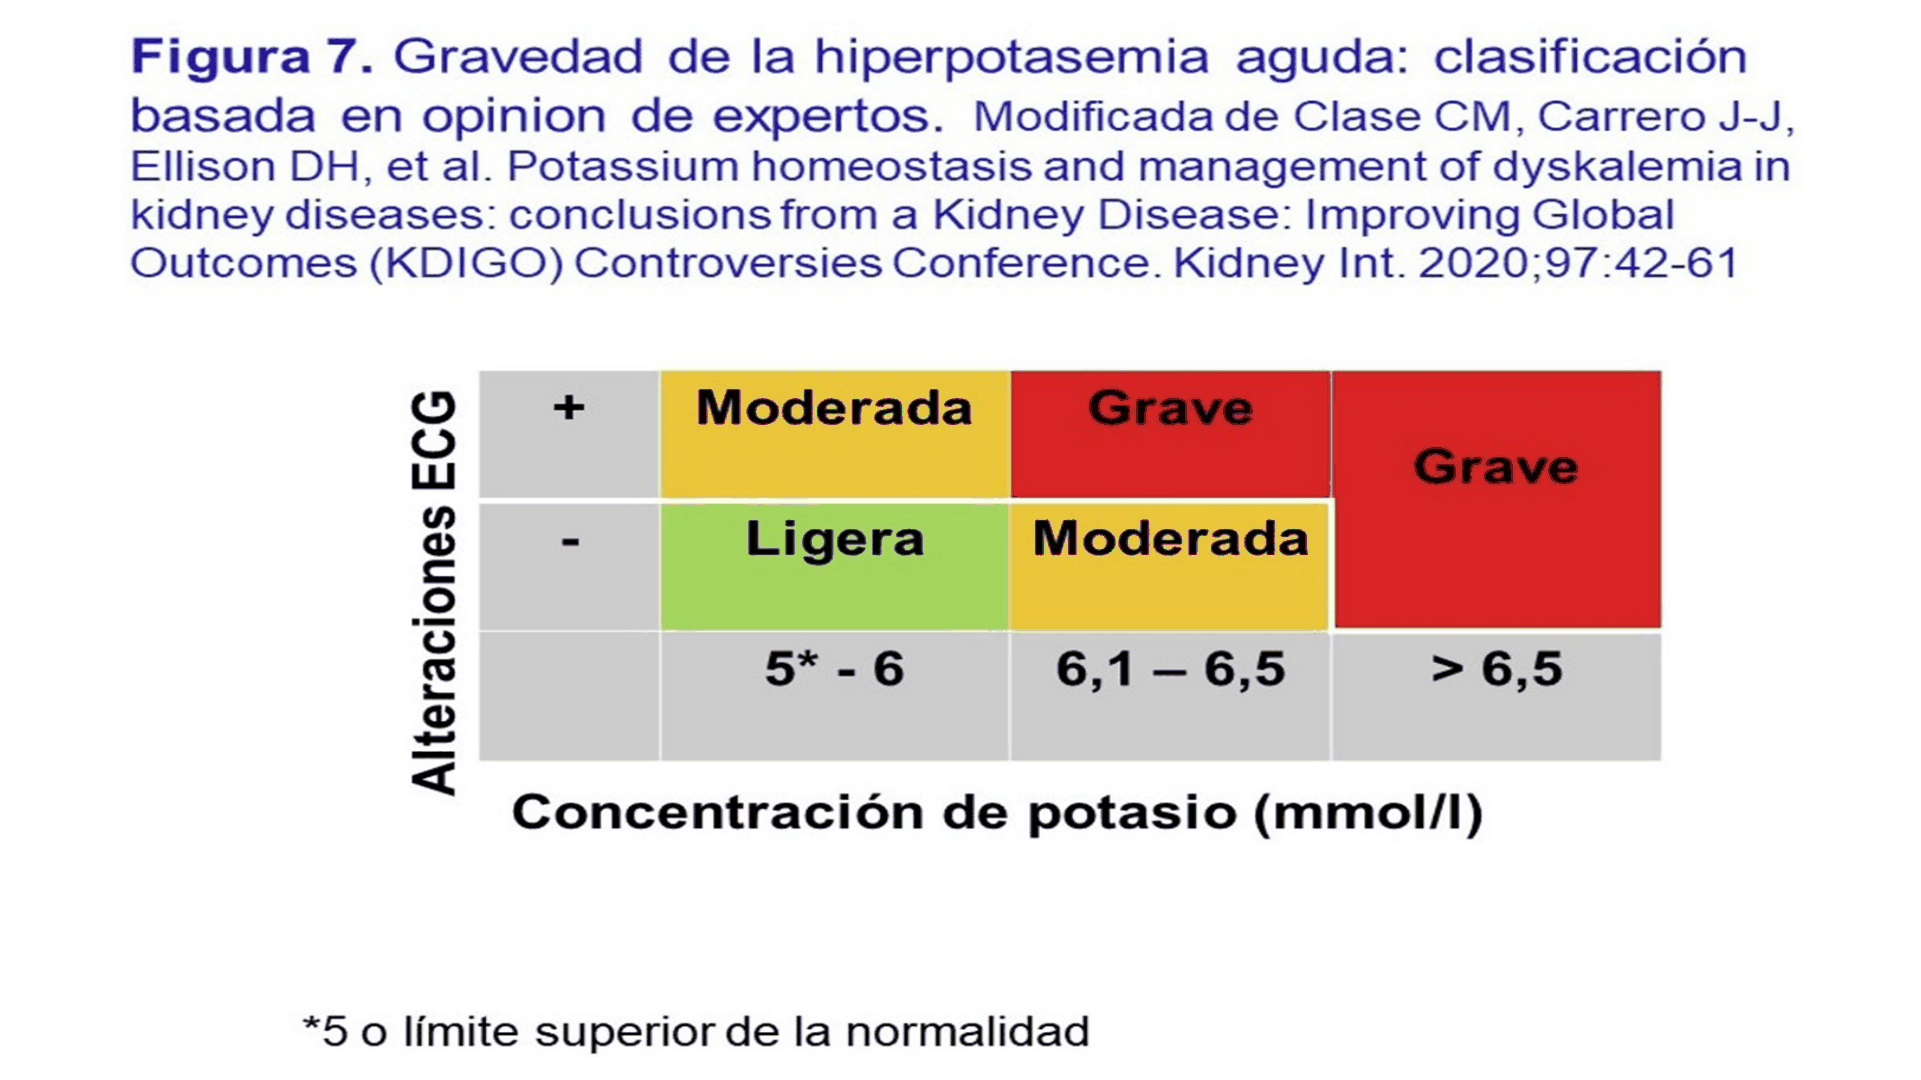
Descripción de la figura: Figura 7. Gravedad de la hiperpotasemia aguda, basada en concentración de K⁺ y presencia de cambios ECG. Sin cambios ECG, 5–6 mmol/L se clasifica como ligera, 6.1–6.5 como moderada y >6.5 como grave; si hay cambios ECG, 5–6 ya se considera moderada, y desde 6.1 la categoría es grave. La figura aclara que 5 mmol/L es el límite superior de normalidad utilizado.
Como orientación, pueden observarse T picudas desde K⁺ >5,5–6 mEq/L, con amplitud cercana a R alrededor de 6–6,5; desde >7, prolongación del PR, pérdida de P y ensanchamiento del QRS; con elevaciones muy marcadas, alrededor de 8–9, puede aparecer patrón sinusoidal. El riesgo de arritmias ventriculares aumenta desde >6,5 mEq/L y es especialmente alto por encima de 8. Los cambios no siguen una secuencia obligatoria ni deben esperarse para tratar: pueden faltar o presentarse con cifras menores.
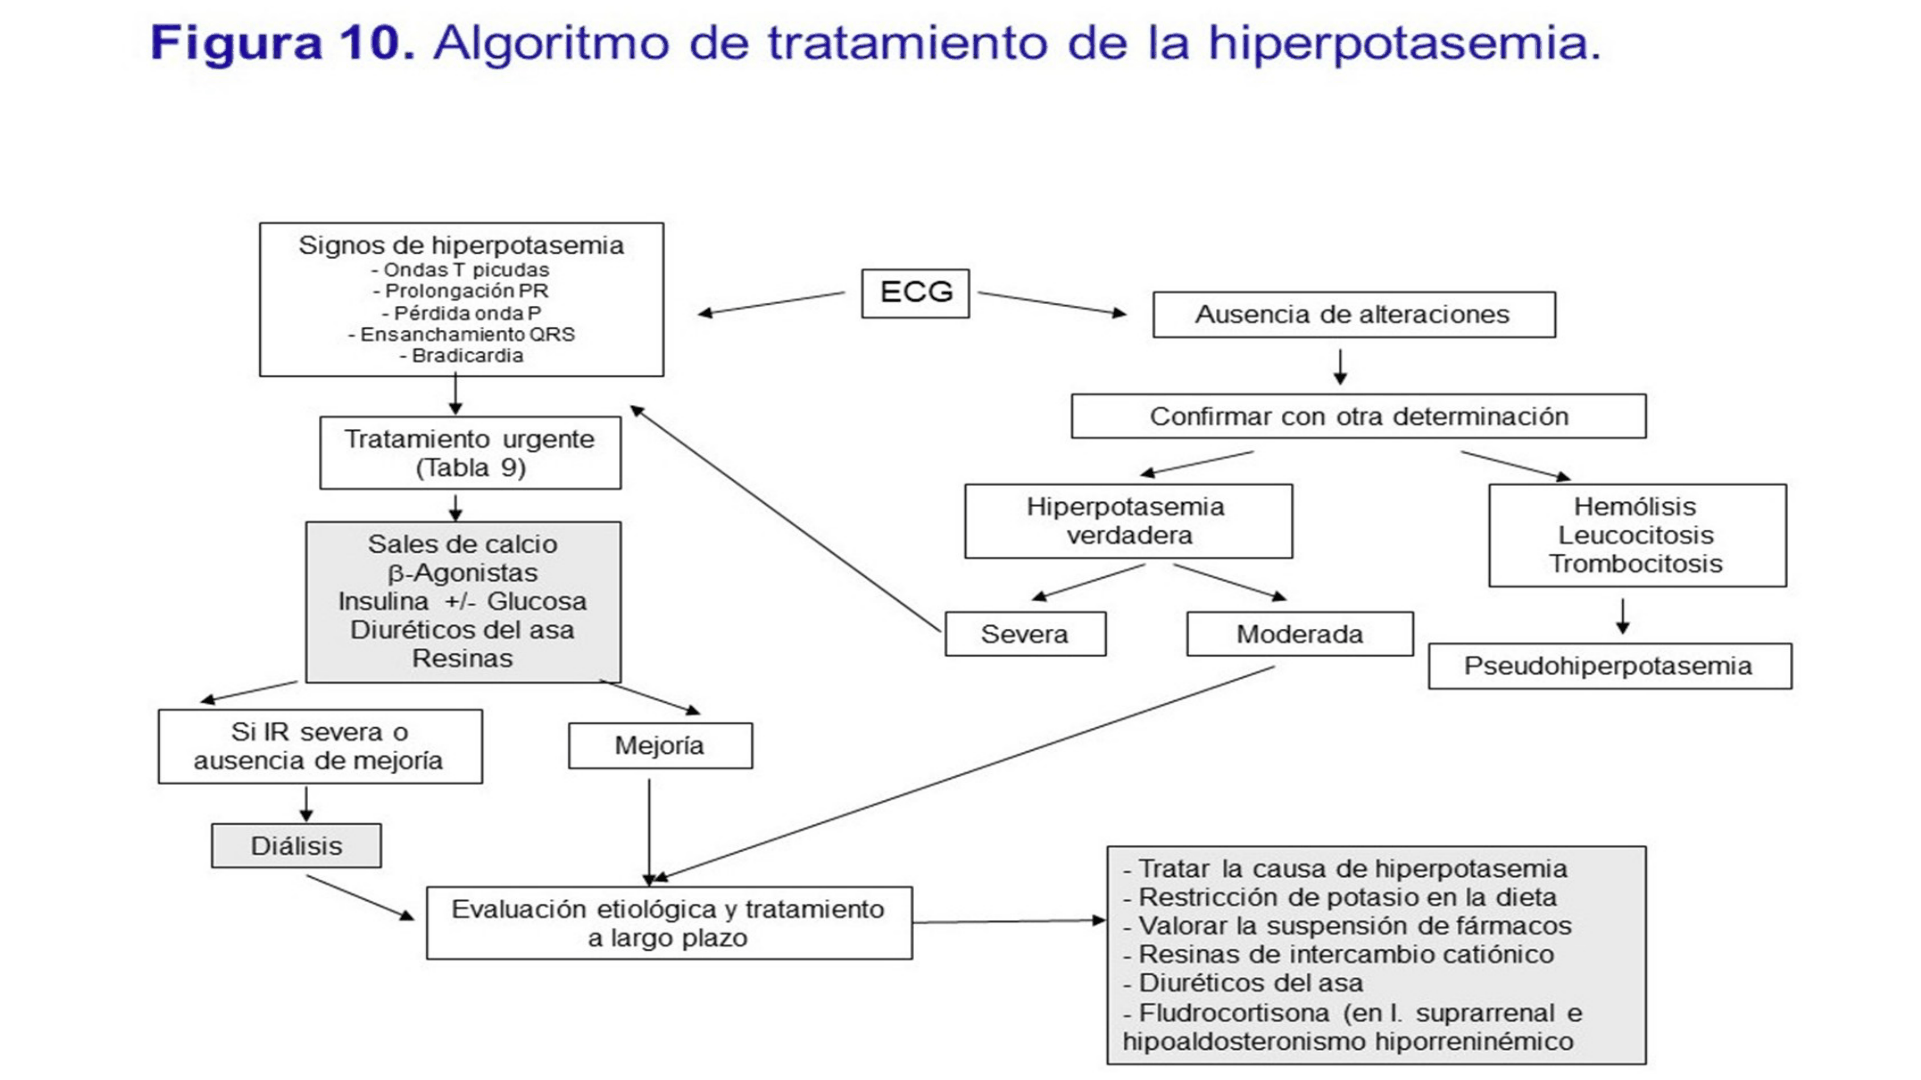
Descripción de la figura: Figura 10. Algoritmo terapéutico. Si hay signos clínicos/ECG, confirmar el contexto sin demorar las medidas urgentes: calcio, medidas de redistribución y eliminación de K⁺; valorar diálisis si el cuadro es grave o no mejora. Sin alteraciones ECG, confirmar K⁺ verdadero, descartar hemólisis/leucocitosis/trombocitosis y abordar causa, dieta y fármacos a largo plazo.
Diagnóstico y prioridades
- Valorar de inmediato estado hemodinámico, síntomas y ECG; buscar bradicardia, bajo gasto/choque, bloqueo o arritmia ventricular. Obtener ECG de 12 derivaciones y monitorización según el cuadro; dos derivaciones no sustituyen la evaluación completa.
- Confirmar que el resultado sea real cuando el paciente esté estable y no haya signos de toxicidad: revisar hemólisis, técnica de extracción, torniquete, contracción muscular, tiempo de transporte y leucocitosis/trombocitosis extremas; repetir con muestra correctamente obtenida si procede.
- Investigar función renal/diuresis, medicamentos y suplementos, glucemia/insulina, equilibrio ácido-base, daño tisular/hemólisis y actividad mineralocorticoide. Considerar K⁺ urinario/TTKG conforme a las limitaciones indicadas.
- Seguir K⁺, glucosa y ECG tras las intervenciones porque las medidas de redistribución son transitorias y puede haber rebote.
Tratamiento agudo
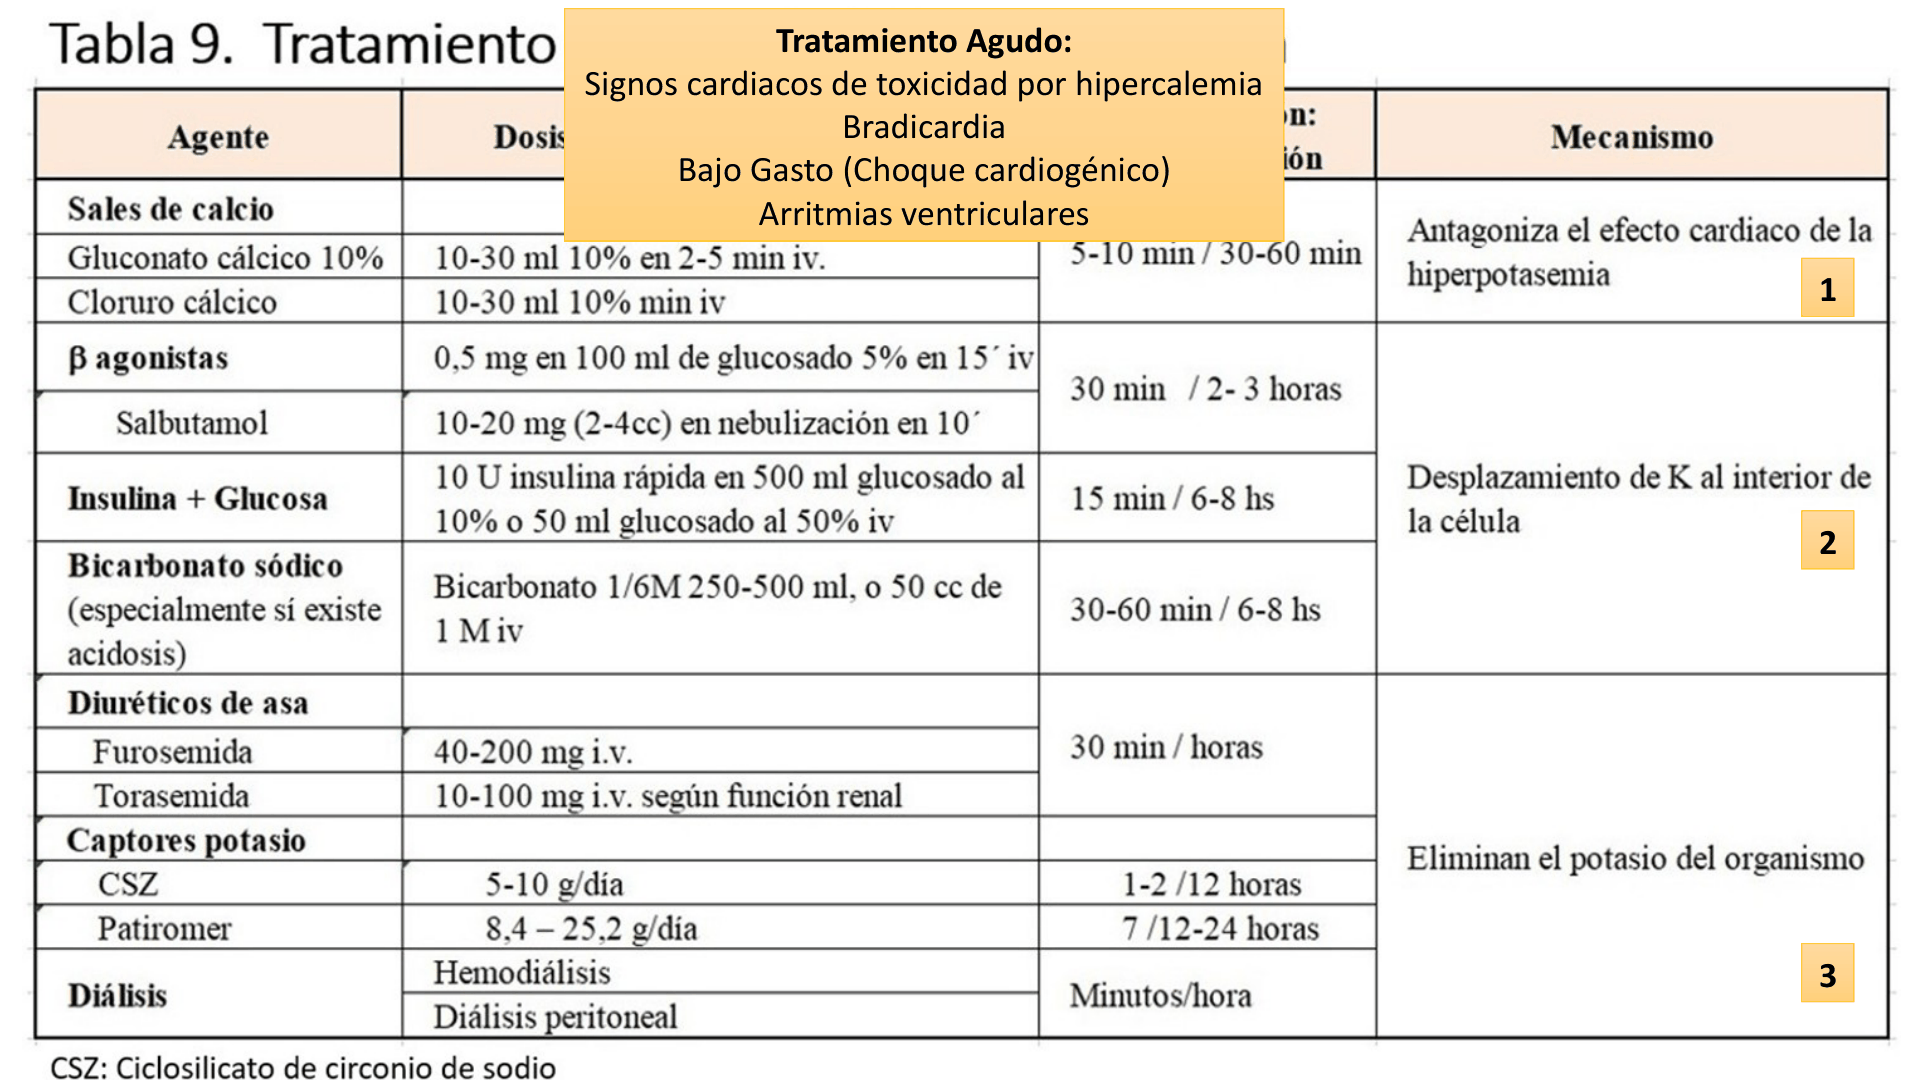
Descripción de la figura: Tabla 9. Tratamiento agudo. Separa sales de calcio (antagonismo cardiaco), β-agonistas/insulina-glucosa/bicarbonato (desplazamiento intracelular) y diuréticos/captores/diálisis (eliminación del potasio). Incluye dosis, inicio y duración aproximados.
| Objetivo | Intervención y esquemas de referencia | Consideraciones |
|---|---|---|
| 1. Estabilizar la membrana miocárdica | Gluconato cálcico al 10 %: 10–30 mL IV en 2–5 min. Otro esquema expresa gluconato 2–3 g IV en 2–3 min o cloruro cálcico 1 g en 1 min, con una repetición a los 5 min si persiste un cambio ECG grave. | Inicio en minutos; efecto temporal, sin bajar K⁺. Gluconato y cloruro no son intercambiables volumen a volumen. El cloruro puede causar necrosis por extravasación; elegir sal y dosis según acceso y protocolo. |
| 2. Desplazar K⁺ al interior celular | Insulina regular/rápida 10 U IV con dextrosa: ejemplos de 500 mL al 10 % o 50 mL al 50 %. Con TFG <30 mL/min se describe reducción a 3–5 U. | Inicio 15–30 min; descenso aproximado 0,45–1 mmol/L. Duración descrita 2–4 h, hasta 6–8 h. Las cargas de glucosa no son equivalentes: vigilar glucemia, hipoglucemia y rebote de K⁺. |
| Salbutamol/albuterol nebulizado 10–20 mg durante 10–15 min; repetición descrita cada 2–3 h. El volumen de 2–4 mL depende de la concentración del producto. Alternativa IV citada: 0,5 mg en 100 mL de glucosa al 5 % en 15 min; otro esquema recoge 0,5–2,5 mg IV. | Inicio 30–60 min; descenso aproximado 0,3–0,88 mmol/L, en ocasiones cercano a 1 mEq/L. Puede causar taquicardia o arritmia; se prefiere nebulización frente a IV por toxicidad cardiaca. | |
| Bicarbonato de sodio si hay acidosis metabólica: 50–150 mEq IV; otros ejemplos son 250–500 mL de 1/6 M o 50 mL de 1 M. | Efecto variable, descrito desde 15–30 min hasta 1–4 h; descenso aproximado citado 0,47 mmol/L. No se usa de rutina sin acidosis. La acidemia importante, por ejemplo pH <7,2 o <7,1 en contextos seleccionados de acidosis láctica, requiere valoración etiológica; no predice una caída fija de K. | |
| 3. Retirar K⁺ del organismo | Diuréticos de asa con diuresis y volumen adecuados: furosemida 40–200 mg IV; otro esquema recoge 240 mg IV. Torasemida 10–100 mg IV según función renal. También se describe un esquema por peso de 1–2 mg/kg IV cada 6–8 h, máximo 240 mg/24 h, que requiere identificar el fármaco antes de aplicarlo. | Inicio aproximado 30 min. Puede acompañarse de solución salina si no hay sobrecarga. Ineficaces en anuria y pueden agravar hipovolemia o alteraciones electrolíticas. |
| Captores/resinas: ciclosilicato de zirconio sódico (CSZ), poliestireno sulfonato de sodio/calcio y patiromer. Esquemas agudos descritos: CSZ 10 g VO; poliestireno 15 g VO, repetible a 1–2 h, o 30–50 g rectal, repetible a 6 h. Otro esquema de Kayexalate: 30–60 g VO o rectal, con inicio aproximado de 60 min VO o 30 min rectal. | Eliminación gastrointestinal: no estabilizan el miocardio ni sustituyen las medidas inmediatas. Evitar sorbitol con poliestireno por toxicidad gastrointestinal/perforación. Patiromer tiene inicio tardío y no es rescate inmediato. Valorar tránsito intestinal y producto. | |
| Diálisis: hemodiálisis o diálisis peritoneal. | Indicada ante hipercalemia grave o refractaria, toxicidad cardiaca o fracaso del tratamiento, especialmente con insuficiencia renal avanzada. K⁺ persistente ≥6,5 mEq/L tras 6 h ilustra refractariedad, pero no se espera ese plazo si existe inestabilidad o arritmia grave. |
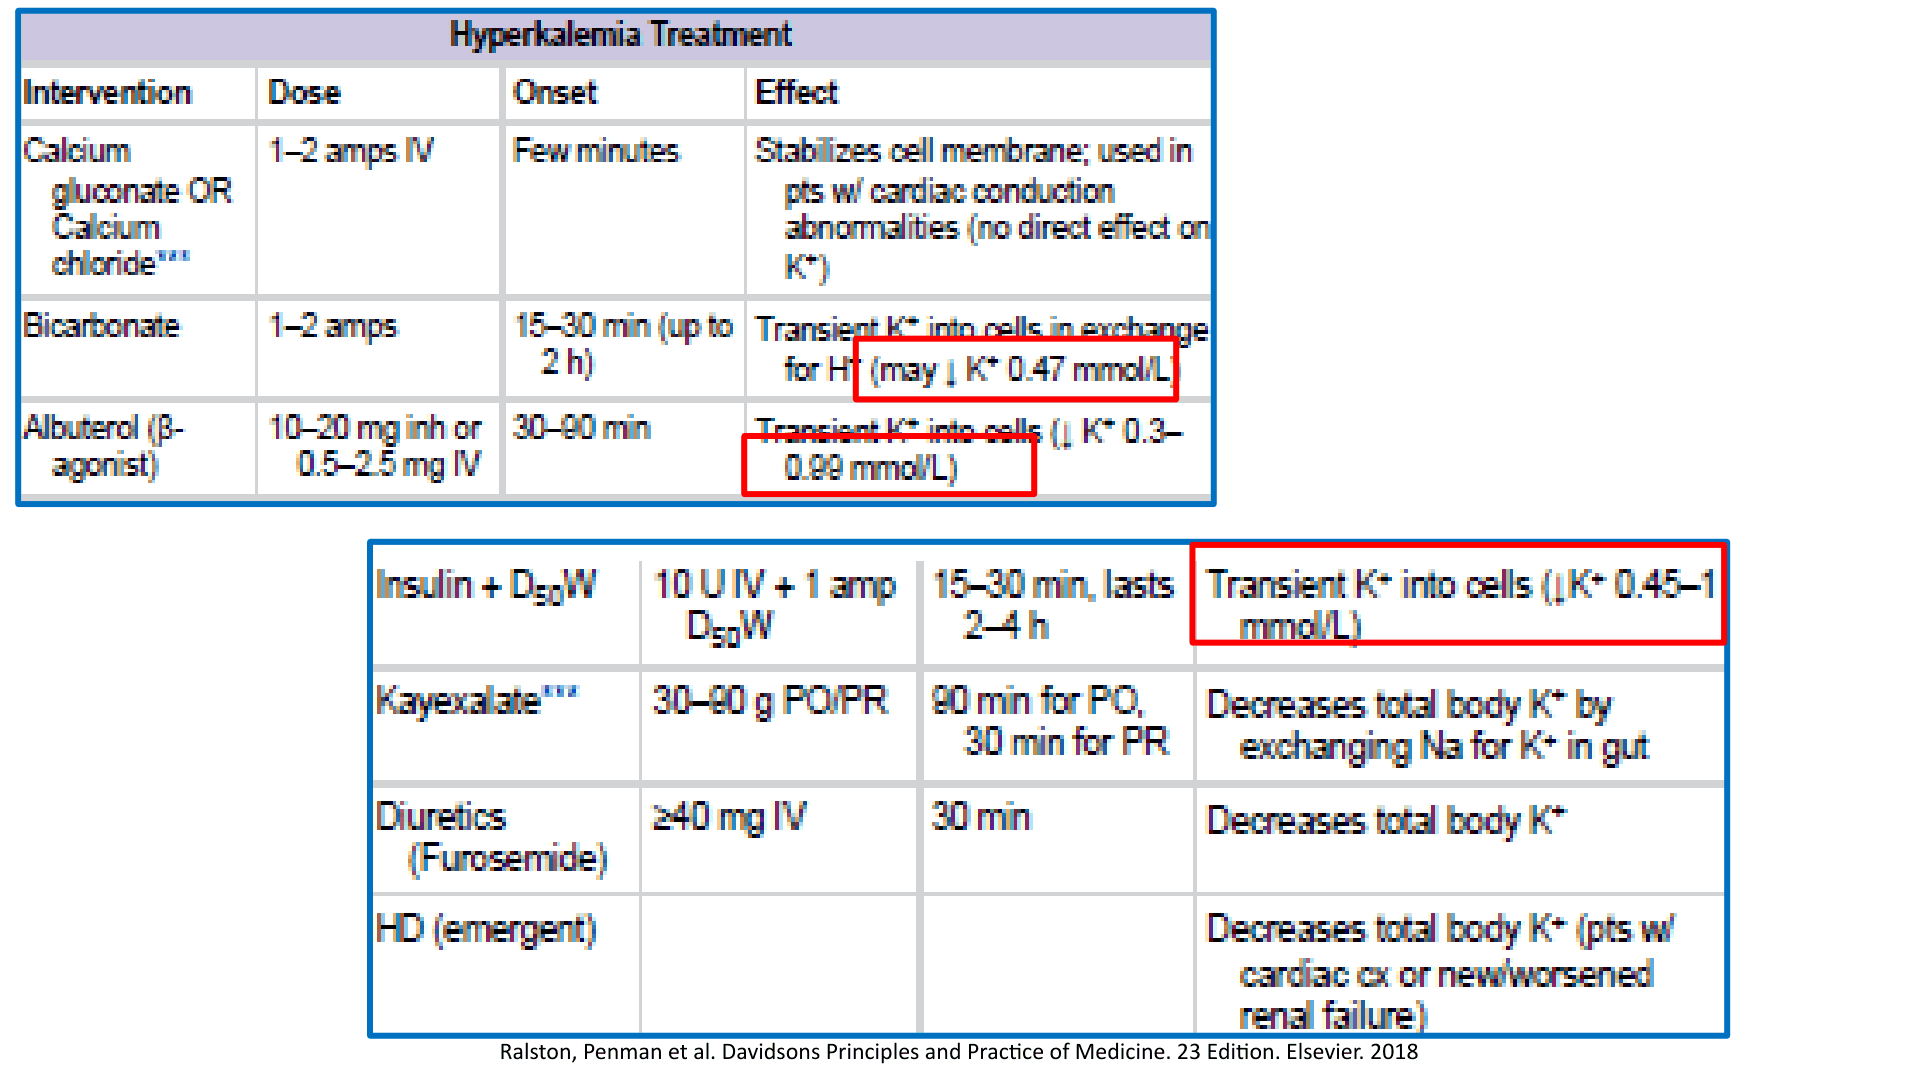
Descripción de la figura: Tabla de Davidson con dosis, inicio y efecto: calcio estabiliza membrana sin reducir K⁺; bicarbonato y agonista β desplazan K⁺ transitoriamente al interior; insulina+dextrosa produce descenso transitorio (tabla: 0.45–1 mmol/L); Kayexalate y furosemida reducen el K⁺ corporal total; la hemodiálisis lo elimina en insuficiencia renal avanzada.
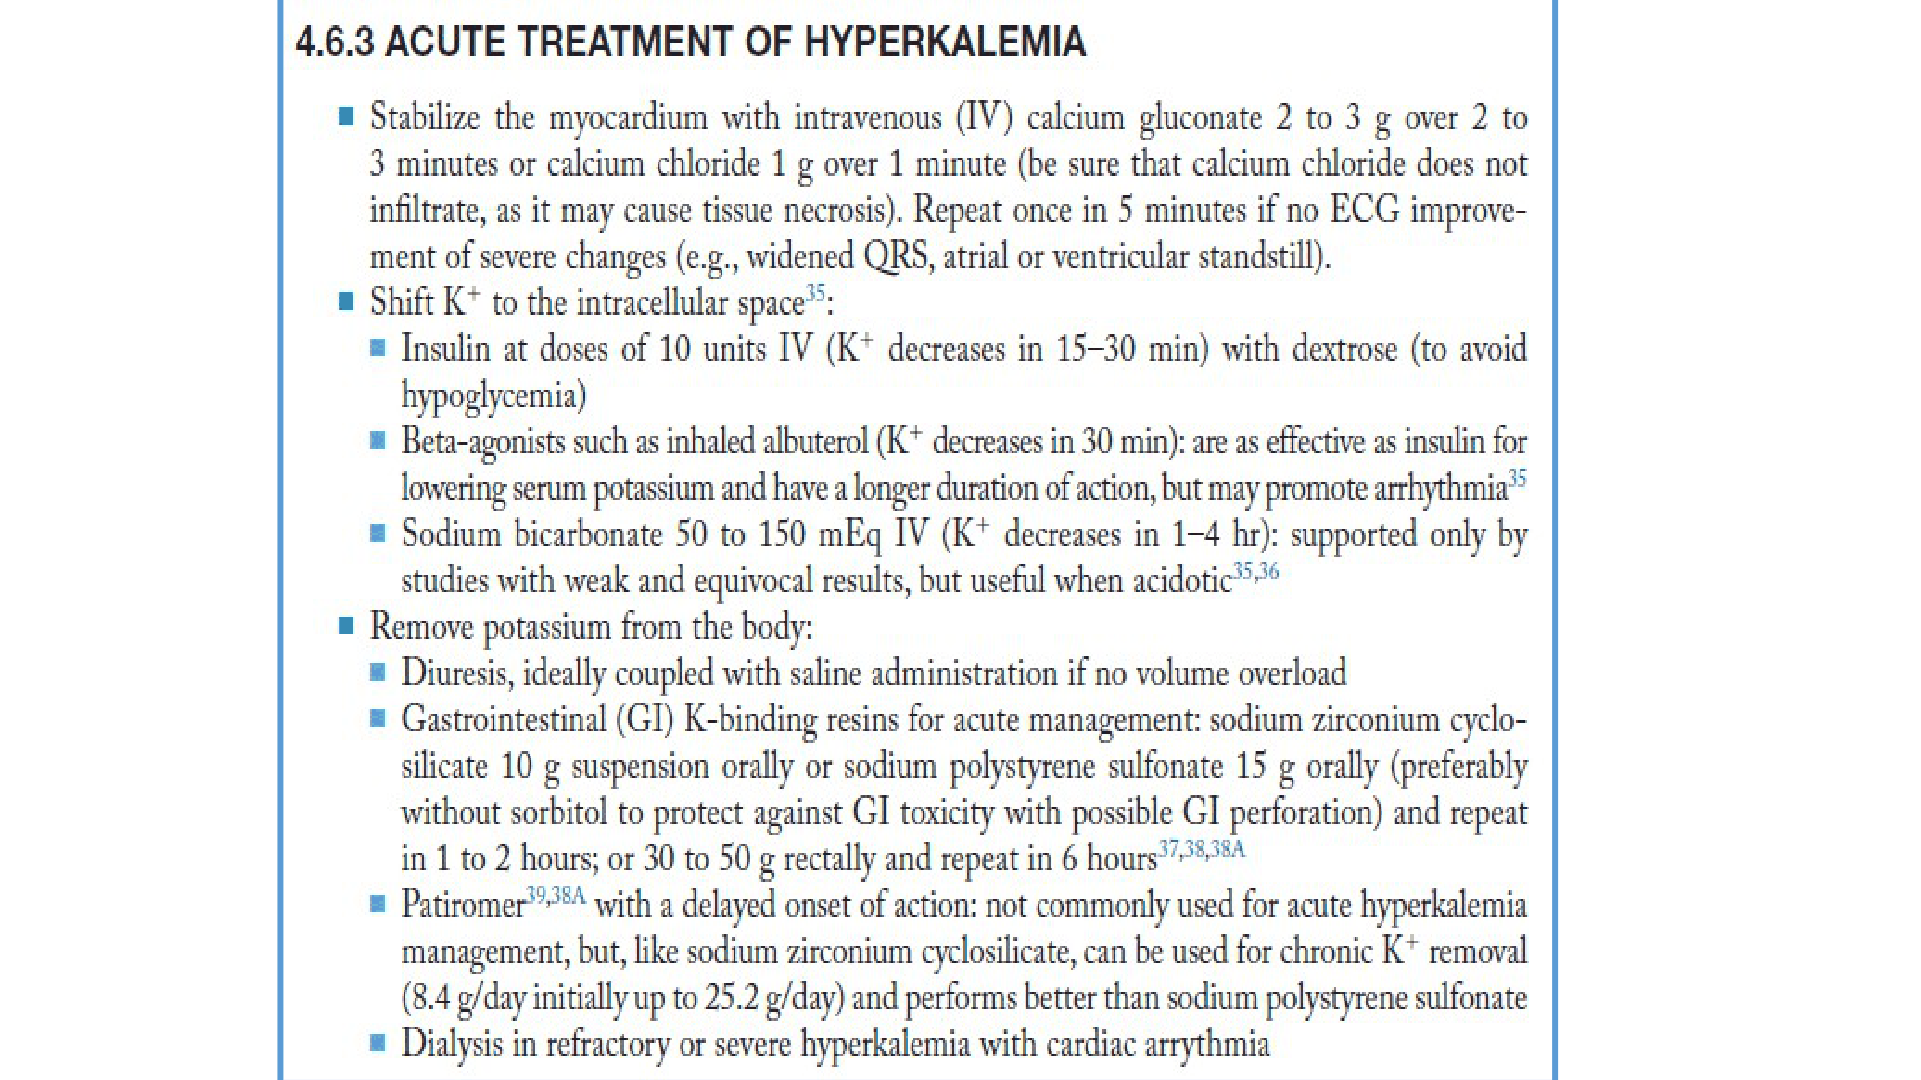
Descripción de la figura: Texto de tratamiento agudo de hipercalemia. Precisa dosis de calcio IV y posible repetición a los 5 min; insulina 10 U IV con dextrosa; albuterol inhalado; bicarbonato 50–150 mEq IV solo especialmente si existe acidemia; diuresis y captores intestinales; patiromer de inicio lento; diálisis en hipercalemia grave/refractaria con arritmia.
Resinas de intercambio: diferencias de la lámina
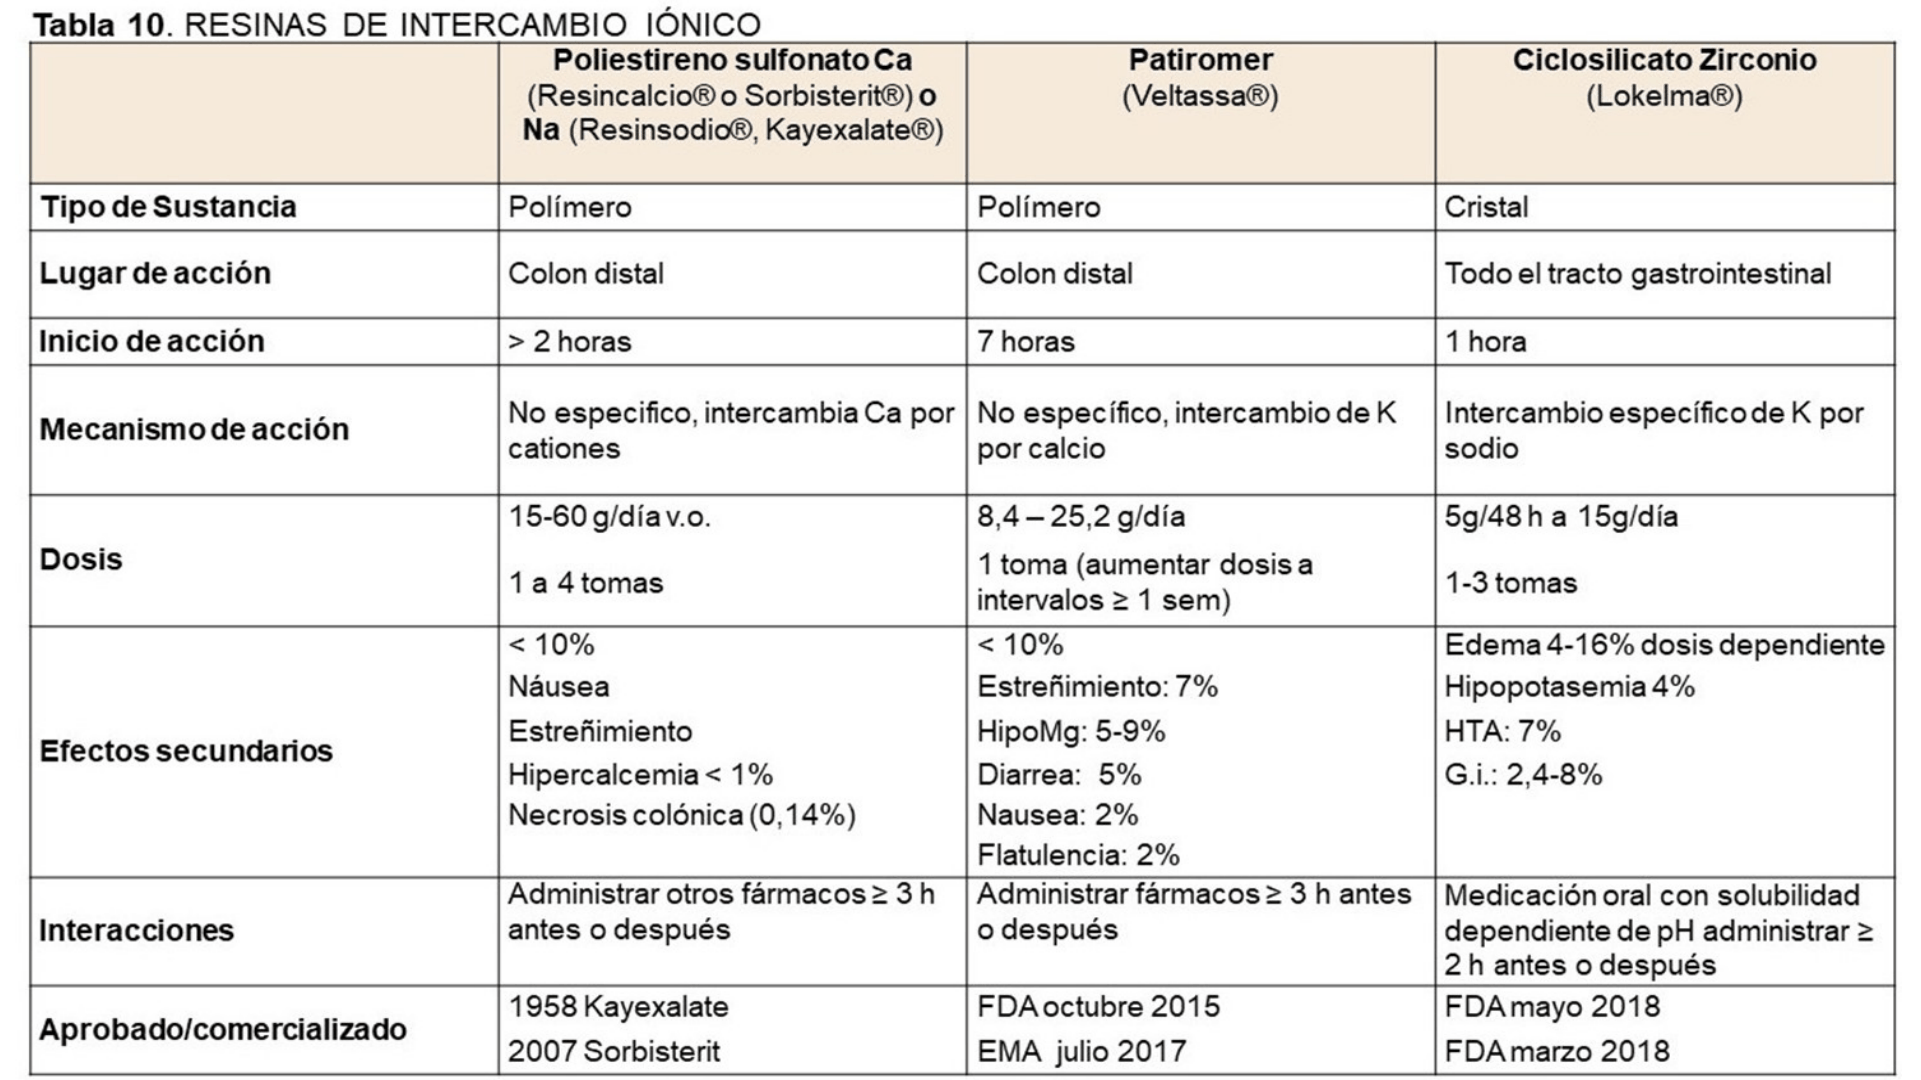
| Resina (nombre comercial en la lámina) | Inicio/sitio y mecanismo consignados | Dosis de la lámina | Efectos adversos e interacciones de la lámina |
|---|---|---|---|
| Poliestireno sulfonato de Ca o Na (Resincalcio®, Sorbisterit®, Resinsodio®, Kayexalate®) | Polímero; colon distal; >2 h; intercambio catiónico no específico. | 15–60 g/día VO, 1–4 tomas. | Náusea, estreñimiento, hipercalcemia <1%, necrosis colónica 0.14%; separar otros fármacos al menos 3 h antes o después. Davidson advierte posible toxicidad/perforación gastrointestinal y recomienda evitar sorbitol. |
| Patiromer (Veltassa®) | Polímero; colon distal; ~7 h; intercambio de K⁺ por calcio. | 8.4–25.2 g/día, una toma; aumentar en intervalos ≥1 semana. | Estreñimiento 7%, hipomagnesemia 5–9%, diarrea 5%, náusea 2%, flatulencia 2%; separar otros fármacos ≥3 h. |
| Ciclosilicato de zirconio sódico, CSZ (Lokelma®) | Cristal; todo el tracto gastrointestinal; ~1 h; intercambio selectivo de K⁺ por Na⁺. | 5 g/48 h a 15 g/día, 1–3 tomas. La tabla terapéutica también indica 5–10 g/día; la guía de rescate cita 10 g VO. | Edema 4–16% dependiente de dosis, hipopotasemia 4%, hipertensión 7%, efectos GI 2.4–8%; separar fármacos orales con solubilidad dependiente del pH ≥2 h. |
Datos históricos de comercialización/aprobación: Kayexalate, 1958; Sorbisterit, 2007; patiromer, FDA octubre de 2015 y EMA julio de 2017; CSZ, FDA mayo de 2018. Estos datos no determinan la disponibilidad actual de cada producto.
En inestabilidad hemodinámica, bradicardia, bajo gasto, bloqueo o arritmia ventricular, el abordaje es urgente y no se espera a que una resina haga efecto. El calcio protege transitoriamente el miocardio, pero no elimina potasio; la insulina/salbutamol/bicarbonato (cuando corresponde) solo redistribuyen K⁺ y puede haber rebote.
Tratamiento crónico y dieta
En pacientes estables, sin signos ECG ni síntomas, se plantea tratar la causa, moderar el K⁺ dietético, revisar/suspender o ajustar fármacos causales cuando sea clínicamente posible, considerar captores o diuréticos de asa si son apropiados y fludrocortisona en insuficiencia suprarrenal/hipoaldosteronismo hiporreninémico. La decisión farmacológica requiere balancear el riesgo de hipercalemia con el beneficio del tratamiento cardiovascular/renal.
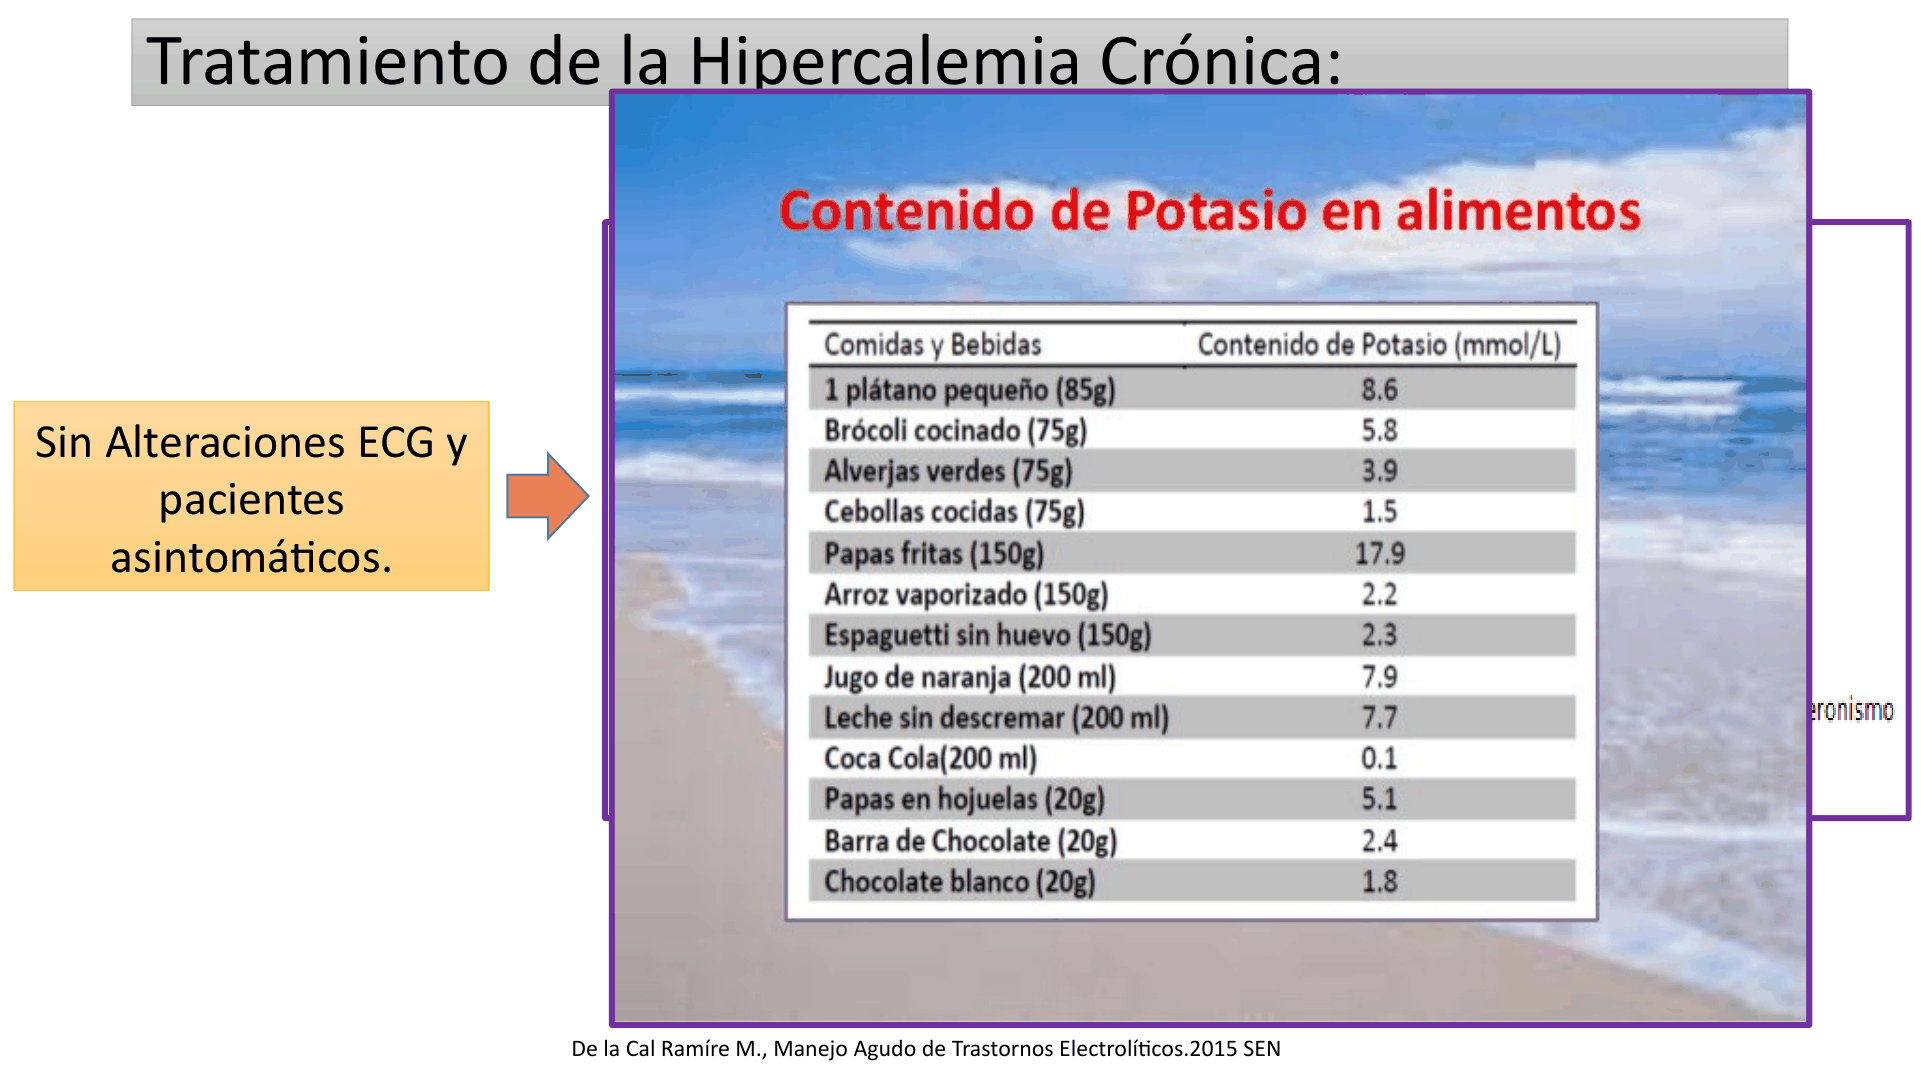
Descripción de la figura: Lámina de tratamiento crónico para pacientes asintomáticos y sin cambios ECG, con una tabla de K⁺ en alimentos y bebidas por porción: plátano, brócoli, arvejas, cebolla, papas, arroz, espagueti, jugo de naranja, leche, refresco de cola y chocolates.
| Alimento/bebida (porción de la lámina) | K⁺ informado |
|---|---|
| Plátano pequeño (85 g) | 8.6 |
| Brócoli cocido (75 g) | 5.8 |
| Arvejas verdes (75 g) | 3.9 |
| Cebollas cocidas (75 g) | 1.5 |
| Papas fritas (150 g) | 17.9 |
| Arroz vaporizado (150 g) | 2.2 |
| Espagueti sin huevo (150 g) | 2.3 |
| Jugo de naranja (200 mL) | 7.9 |
| Leche sin descremar (200 mL) | 7.7 |
| Coca-Cola (200 mL) | 0.1 |
| Papas en hojuelas (20 g) | 5.1 |
| Barra de chocolate (20 g) | 2.4 |
| Chocolate blanco (20 g) | 1.8 |
Unidad de la tabla: el encabezado original indica mmol/L, aunque las filas describen porciones. Utilizarla para reconocer alimentos ricos en K, no para calcular el aporte cuantitativo por porción.
Conceptos clínicos esenciales
El K⁺ extracelular elevado despolariza el potencial de reposo: lo hace menos negativo. Si la elevación es intensa o sostenida, inactiva canales de Na⁺ y enlentece la conducción.
Distinguir los receptores adrenérgicos: el agonismo α puede favorecer la salida de K⁺; los agonistas β₂, como salbutamol, favorecen su entrada celular y reducen transitoriamente la potasemia; el bloqueo β puede interferir con esa entrada. El efecto de catecolaminas mixtas depende del fármaco y del receptor predominante.
AESP y asistolia no son ritmos desfibrilables. La desfibrilación se reserva para fibrilación ventricular o taquicardia ventricular sin pulso. En todo paro se aplica el algoritmo de reanimación y se corrigen las causas reversibles, incluida la hipercalemia. La distinción «paro en diástole» frente a «paro en sístole» no orienta el manejo.
La ausencia de cambios ECG no excluye hipercalemia grave. El alargamiento del QT no es un signo típico aislado; el QRS ancho puede dificultar su medición. Las decisiones urgentes integran estado clínico, ECG y K sérico.
La insulina utilizada para redistribuir K⁺ requiere prevenir la hipoglucemia con dextrosa/glucosa y monitorizar la glucemia. Tener un trastorno crónico del K no contraindica por sí solo todas las soluciones glucosadas.
Trastornos del magnesio
Claves de repaso
- El magnesio (Mg²⁺) es el cuarto catión más abundante del organismo y el segundo catión intracelular. Es cofactor de reacciones que utilizan ATP y participa en excitabilidad neuromuscular.
- Intervalo sérico consignado: 1.8–2.4 mg/dL. La hipomagnesemia se define como <1.8 mg/dL; las manifestaciones clínicas suelen hacerse evidentes alrededor de <1.2 mg/dL.
- La hipomagnesemia suele coexistir con hipopotasemia, hipocalcemia y alcalosis metabólica; si el K⁺ no corrige, buscar/reponer Mg²⁺ y atender la causa.
- Hipermagnesemia es infrecuente y suele requerir insuficiencia renal/oliguria y carga exógena o terapéutica de Mg²⁺. La toxicidad deprime reflejos, respiración, presión arterial y conducción cardiaca.
Fisiología y balance del magnesio
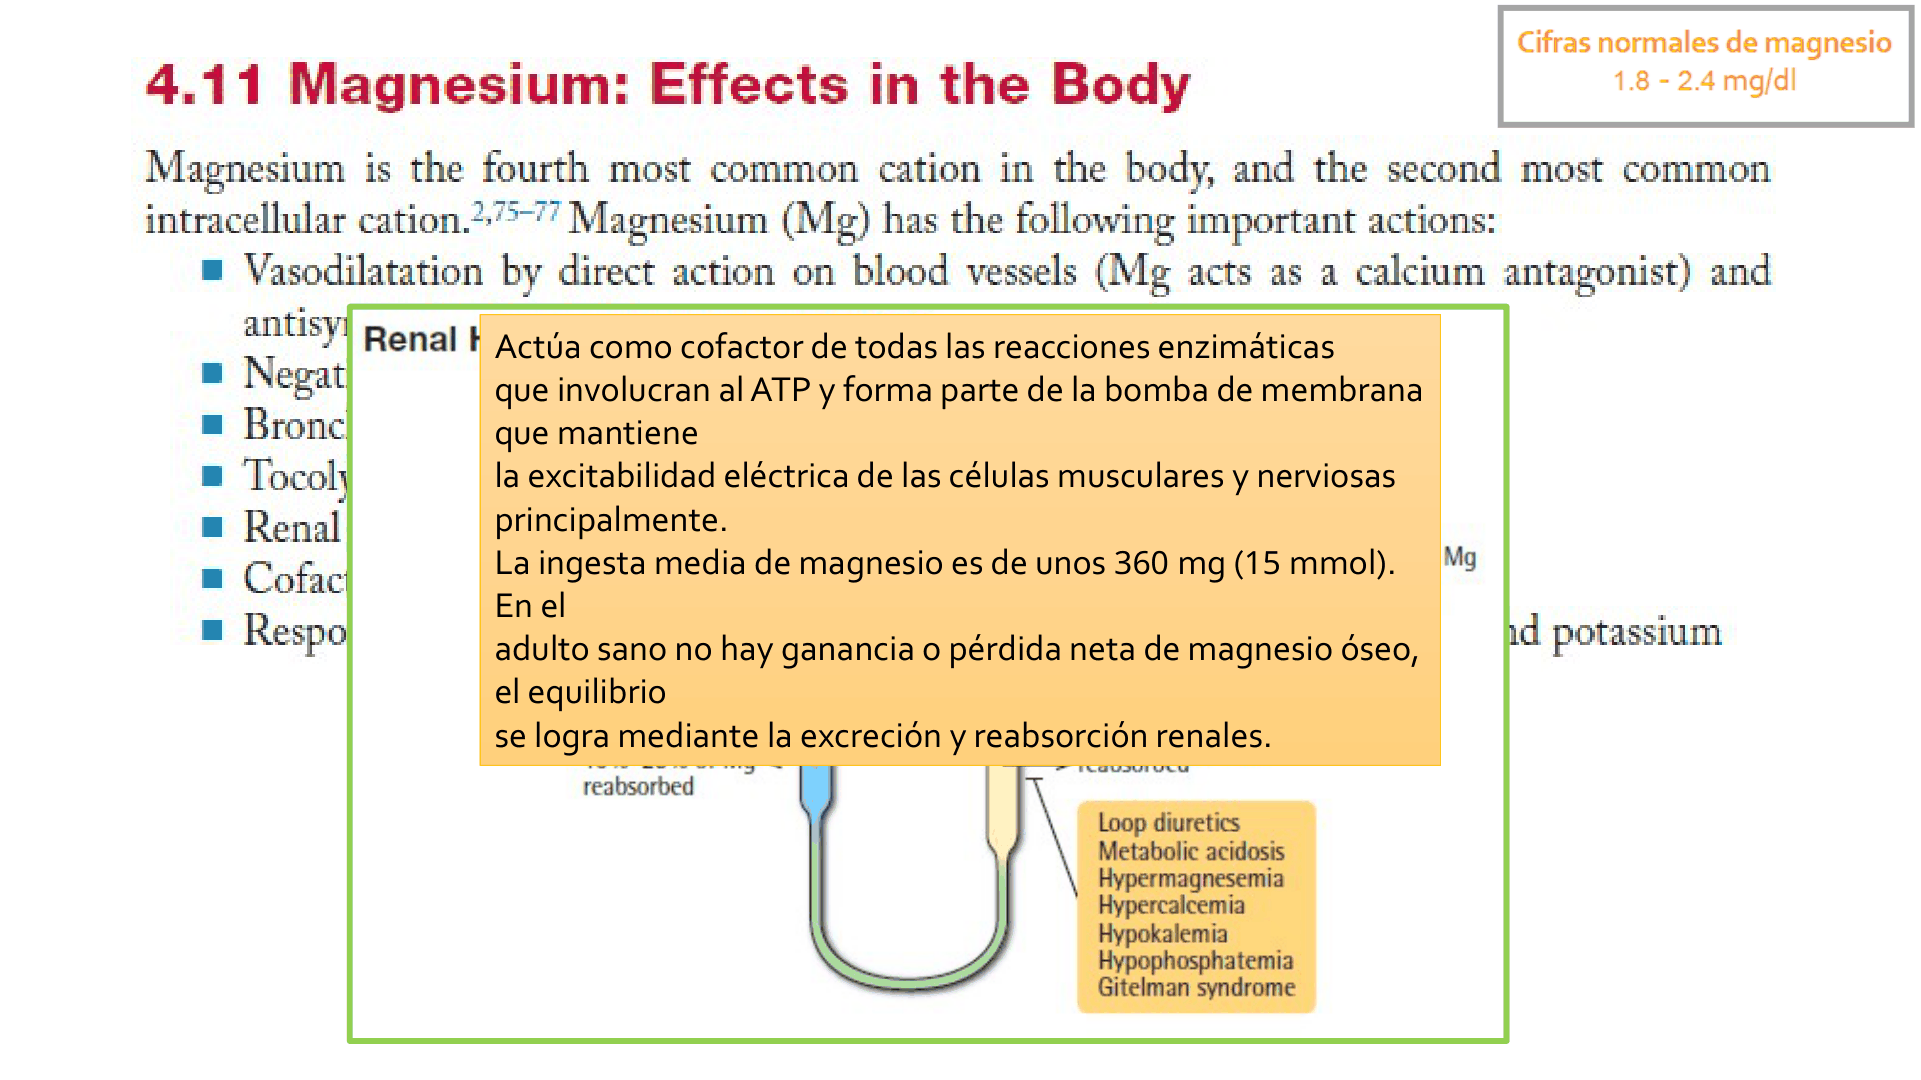
Descripción de la figura: Lámina de funciones del magnesio: cuarto catión corporal y segundo intracelular; vasodilatación por antagonismo funcional del calcio; efectos inotrópico negativo, broncodilatador y tocolítico; cofactor de reacciones que utilizan ATP y participación en excitabilidad eléctrica. Muestra el manejo renal y factores que favorecen pérdida/reabsorción alterada, como diuréticos de asa, acidosis metabólica, hipercalcemia, hipopotasemia, hipofosfatemia y síndrome de Gitelman.
Funciones:
- Cofactor de numerosas reacciones enzimáticas que utilizan ATP; participa en bombas y gradientes transmembranales, incluidos los de Na⁺ y K⁺, y en la excitabilidad de músculo y tejido nervioso.
- Efecto vasodilatador y antagonismo funcional del calcio; efecto inotrópico negativo, broncodilatador y relajante uterino/tocolítico en usos terapéuticos.
- La ingesta media de referencia presentada es aproximadamente 360 mg (15 mmol) al día. En el adulto sano, el balance óseo neto es estable y la homeostasis depende de absorción intestinal y excreción/reabsorción renal.
- Distribución corporal aproximada: 60 % en hueso, 39 % intracelular y 1 % extracelular/sérico. Se absorbe alrededor del 40 % del Mg ingerido.
- TRPM6 participa en la absorción intestinal y en la reabsorción renal de Mg, especialmente en el túbulo contorneado distal.
Hipomagnesemia
Definición y relevancia
Hipomagnesemia: Mg sérico <1,8 mg/dL. Se describe hasta en 12 % de pacientes hospitalizados y >65 % en cuidados intensivos, con variación según población y definición. Suele asociarse a hipocalcemia, hipopotasemia y alcalosis metabólica, y rara vez aparece aislada. También se relaciona con resistencia a insulina, síndrome metabólico e hipertensión.
Causas
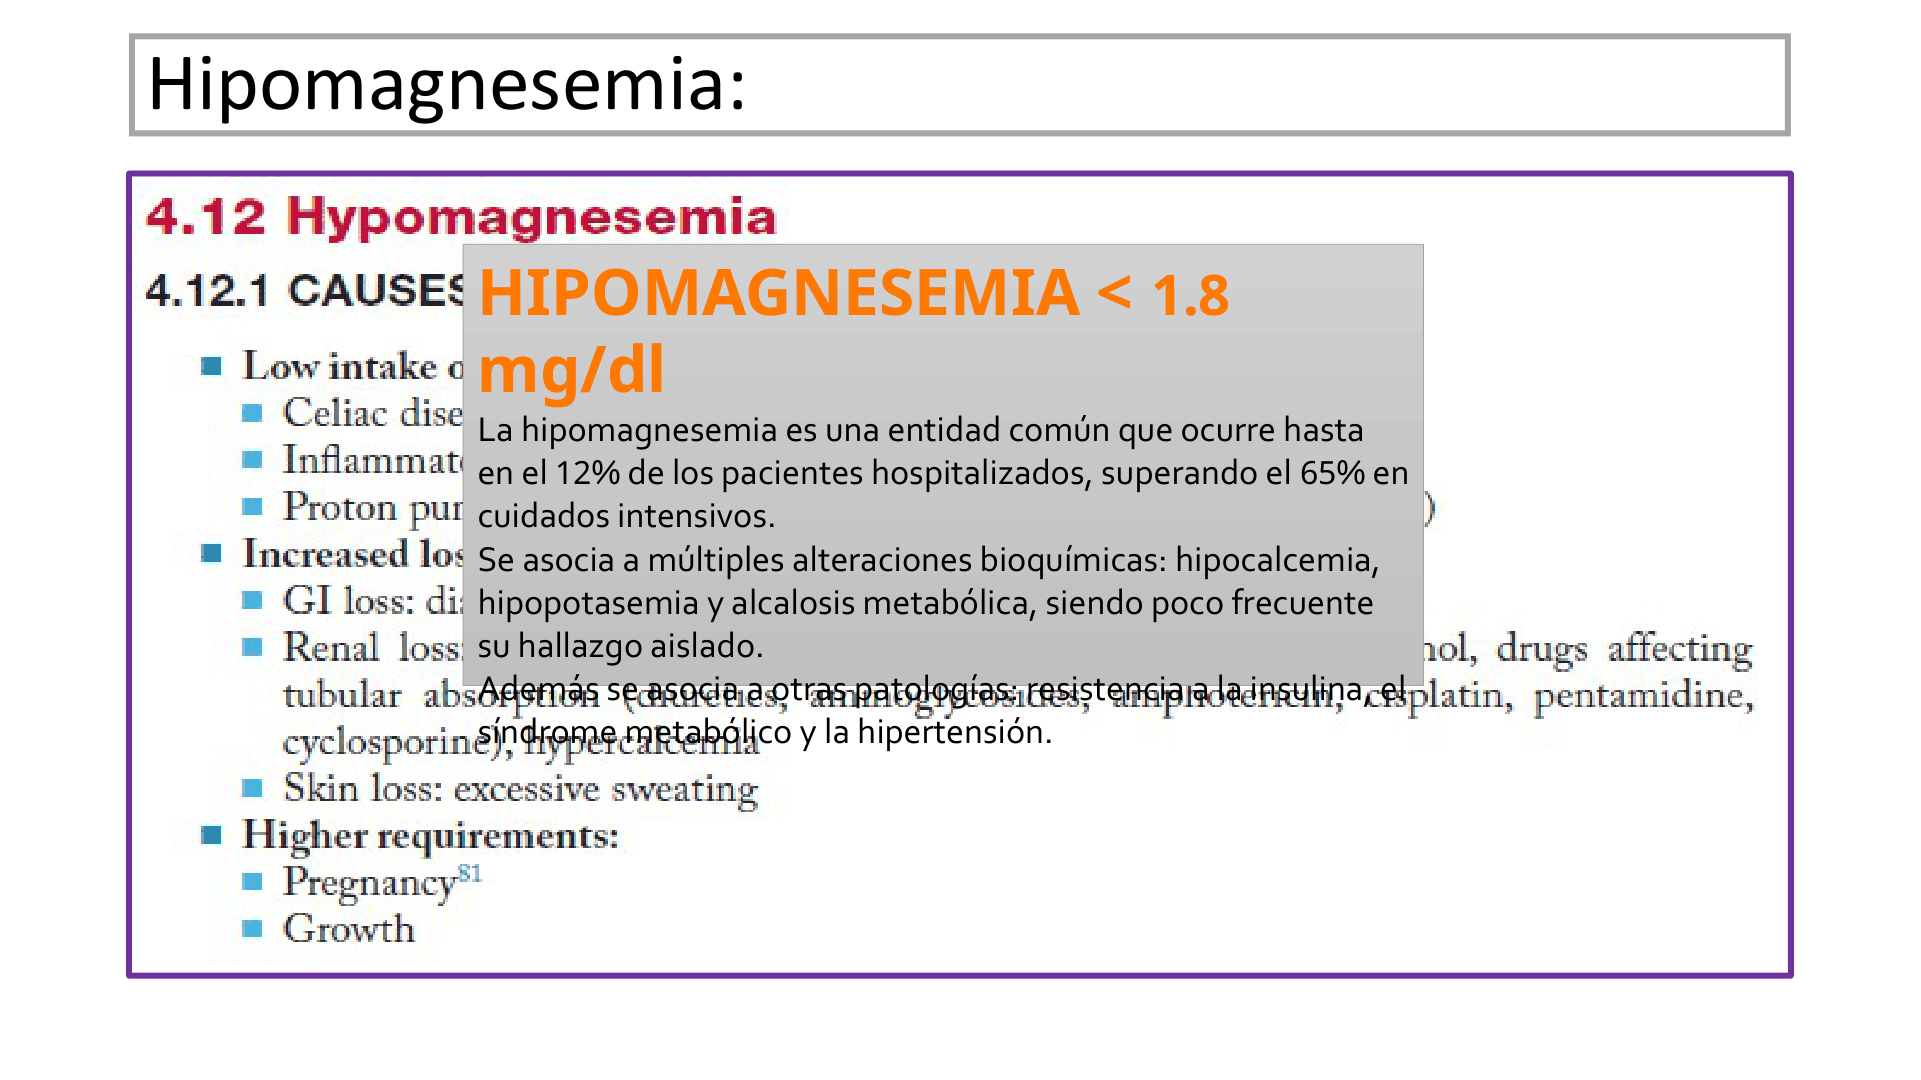
Descripción de la figura: Causas de hipomagnesemia clasificadas en bajo aporte, pérdidas gastrointestinales, pérdidas renales, pérdida cutánea y requerimientos aumentados. Se destacan enfermedad celíaca, enfermedad inflamatoria intestinal, inhibidores de la bomba de protones, diuréticos/fármacos que afectan reabsorción tubular, sudoración, embarazo y crecimiento.
| Mecanismo | Causas |
|---|---|
| Aporte bajo | Ingesta insuficiente y desnutrición. |
| Pérdida o absorción gastrointestinal reducida | Diarrea (infecciosa u otra), malabsorción, enfermedad celíaca, enfermedad inflamatoria intestinal y pérdida GI crónica. Los inhibidores de la bomba de protones (IBP), como omeprazol, pueden reducir la absorción intestinal de Mg, relacionada con el transporte por TRPM6. |
| Pérdida renal | Diuréticos de asa (p. ej., furosemida). Fármacos/tóxicos que alteran reabsorción tubular: aminoglucósidos, cisplatino, pentamidina y ciclosporina; también tacrolimus y otros quimioterápicos. Alcohol, hiperglucemia/diuresis osmótica, cetoacidosis diabética e hipercalcemia. Síndrome de Gitelman, hipofosfatemia, hipopotasemia y acidosis metabólica aparecen entre los factores de pérdida renal del esquema. |
| Pérdida cutánea | Sudoración excesiva, favorecida por ejercicio o calor. |
| Requerimientos aumentados | Embarazo y crecimiento. Las parasitosis pueden contribuir al déficit nutricional. |
En hipomagnesemia, una fracción excretada de Mg >2 % o excreción urinaria >100 mg/24 h orienta a pérdida renal inapropiada. Interpretar junto con función renal, concentración sérica, ingesta y uso de diuréticos.
Manifestaciones y mecanismos asociados
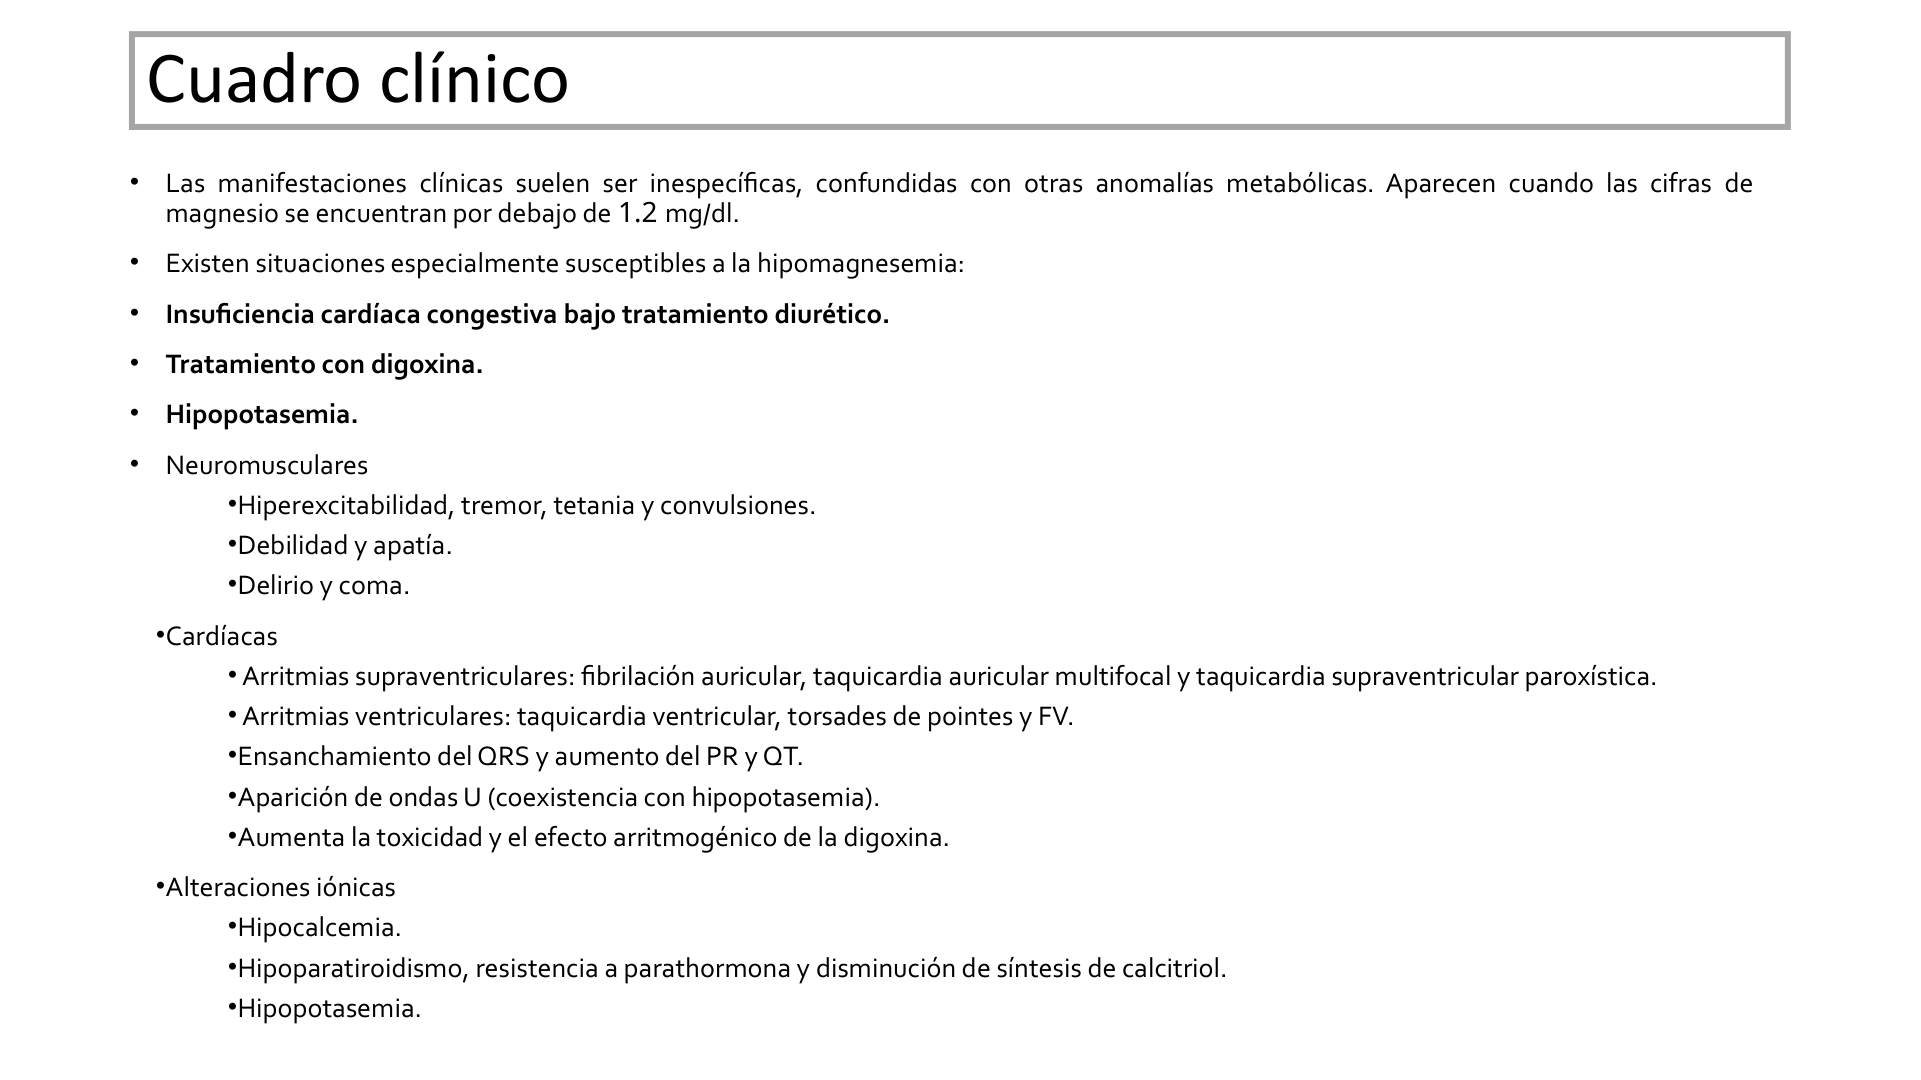
Descripción de la figura: Cuadro clínico de hipomagnesemia. Las manifestaciones pueden ser inespecíficas y suelen aparecer por debajo de 1.2 mg/dL; muestra hiperexcitabilidad, temblor/tetania/convulsiones, debilidad, alteración mental, arritmias supra- y ventriculares, prolongación de PR/QT, QRS ancho, onda U si coexiste hipopotasemia y mayor toxicidad de digoxina.
La clínica suele ser inespecífica y se confunde con otros trastornos metabólicos; la lámina sitúa mayor probabilidad de síntomas con Mg <1.2 mg/dL. Contextos particularmente susceptibles: insuficiencia cardiaca congestiva tratada con diuréticos, tratamiento con digoxina e hipopotasemia.
- Neuromuscular/SNC: hiperexcitabilidad, temblor, fasciculaciones, tetania, espasmo carpopedal, signos de Chvostek/Trousseau, convulsiones, debilidad, apatía, delirio y coma. Los signos de tetania pueden deberse sobre todo a la hipocalcemia acompañante.
- Cardiaco: fibrilación auricular, taquicardia auricular multifocal, taquicardia supraventricular paroxística; taquicardia ventricular, torsades de pointes y fibrilación ventricular. Se describen ensanchamiento de QRS, prolongación de PR y QT, onda U cuando coexiste hipopotasemia y aumento de toxicidad/arritmogenicidad de digoxina.
- Hipocalcemia: deficiencia grave de Mg puede reducir secreción de PTH y generar resistencia a PTH/disminución de síntesis de calcitriol; se reduce Ca²⁺ sérico. La hipocalcemia puede dominar la clínica neuromuscular.
- Hipopotasemia: el déficit de Mg favorece pérdida renal de K⁺ por desinhibición de canales de secreción de K⁺/ROMK, lo que hace que la hipopotasemia sea refractaria a reposición aislada de K⁺ hasta corregir Mg²⁺.
- Metabólico/óseo: la hipomagnesemia crónica se asocia con menor liberación o acción de insulina, resistencia a insulina y osteopenia/osteoporosis; no son manifestaciones específicas.
Si coexisten hipopotasemia e hipomagnesemia, el K⁺ puede seguir perdiéndose y resultar difícil de corregir mientras persista el déficit de Mg²⁺. Corregir el Mg²⁺ y el trastorno causal, con vigilancia renal y electrolítica.
Tratamiento de la hipomagnesemia
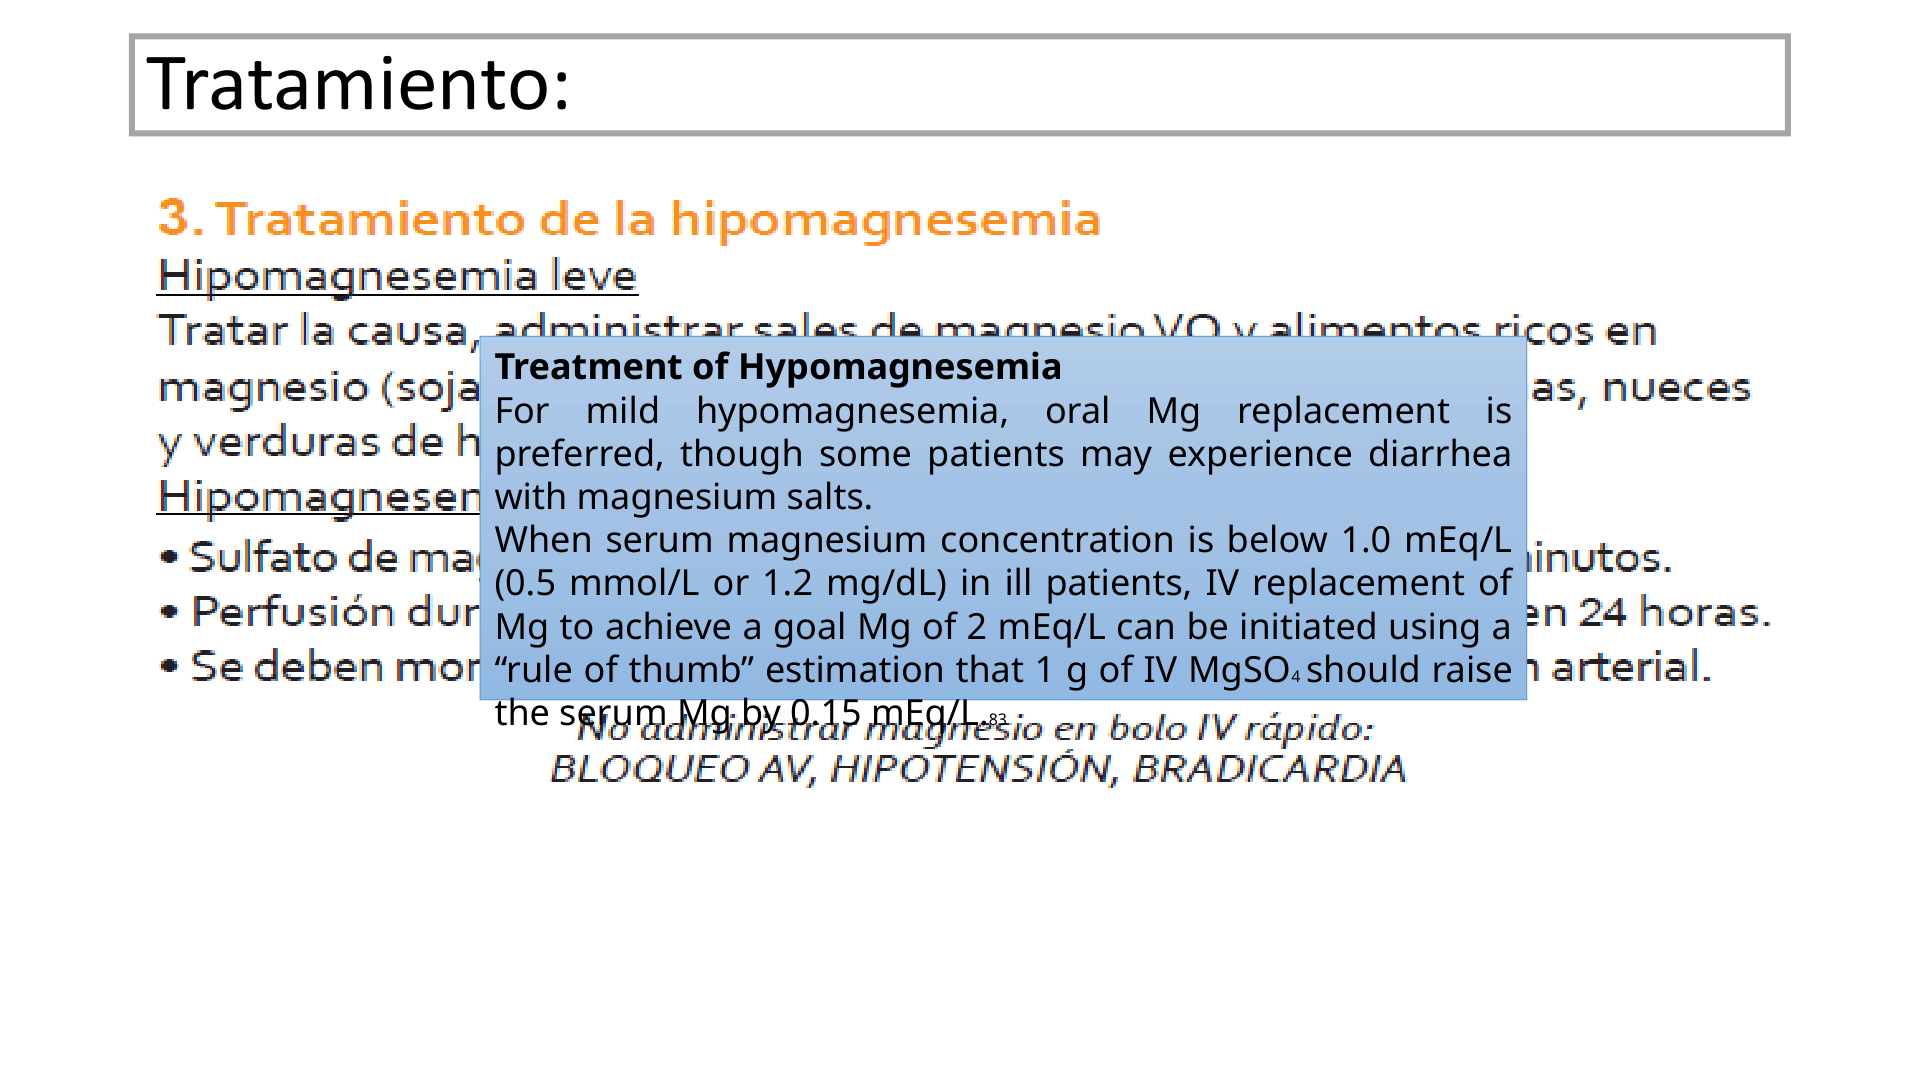
Descripción de la figura: Tratamiento por gravedad. En hipomagnesemia leve se propone tratar la causa, sales de Mg VO y alimentos con Mg; en enfermedad/síntomas con concentración <1.2 mg/dL se plantea reposición IV. La lámina advierte que el bolo IV rápido puede producir bloqueo AV, hipotensión y bradicardia.
- Tratar causa y pérdidas; revisar IBP, diuréticos, alcohol, diarrea y otros fármacos desencadenantes cuando sea clínicamente posible.
- En forma leve/asintomática, preferir magnesio oral y alimentos con Mg (la lámina menciona soja, legumbres, nueces y verduras); las sales de Mg pueden provocar diarrea.
- En paciente enfermo con Mg <1.0 mEq/L (=0.5 mmol/L o 1.2 mg/dL), síntomas importantes o necesidad de reposición rápida, se considera sulfato de magnesio IV, con objetivo de 2 mEq/L.
- Estimación orientativa: 1 g de MgSO₄ IV puede elevar el Mg sérico alrededor de 0,15 mEq/L; la respuesta requiere controles y no debe confundirse con mg/dL.
- Diluyentes: glucosa al 5% o solución salina 0.9% como diluyentes.
| Gravedad | Concentración | Manejo |
|---|---|---|
| Leve | 1,6–1,8 mg/dL | Corregir la causa; aporte oral citado: 240–1000 mg/día, especificando si la dosis corresponde a Mg elemental o a la sal. |
| Moderada | 1,2–1,5 mg/dL | Mg oral o IV según síntomas, tolerancia y función renal. |
| Grave/sintomática | En especial <1.2 mg/dL; lámina: enfermo <1.0 mEq/L (=1.2 mg/dL) | 1–2 g IV diluidos en 50–100 mL durante 10–30 min, seguidos por 4–8 g en 12–24 h, según contexto. Monitorizar; evitar bolo IV rápido. |
Ejemplo de cálculo por peso: para 80 kg, dividir entre 16 da 5 g, diluidos en aproximadamente 350 mL durante 24 h. También se describe un divisor de 8 para déficit moderado. La regla por peso no establece por sí sola la dosis: el ejemplo con Mg 1,5 mg/dL utiliza el divisor de déficit leve pese a situarse en el intervalo moderado; priorizar gravedad, función renal y controles.
La reducción de función renal aumenta el riesgo de hipermagnesemia. En ERC estadio 4 se describe un ajuste orientativo del 50 %, que debe individualizarse. Vigilar Mg, K, Ca, diuresis, presión arterial, reflejos y ECG. La administración IV rápida puede causar hipotensión, bradicardia y bloqueo AV.
Embarazo y crecimiento aumentan los requerimientos de Mg, pero no implican suplementación o tamizaje universal; valorar ingesta, factores de riesgo y situación clínica.
Hipermagnesemia
Definición, causas y fisiopatología
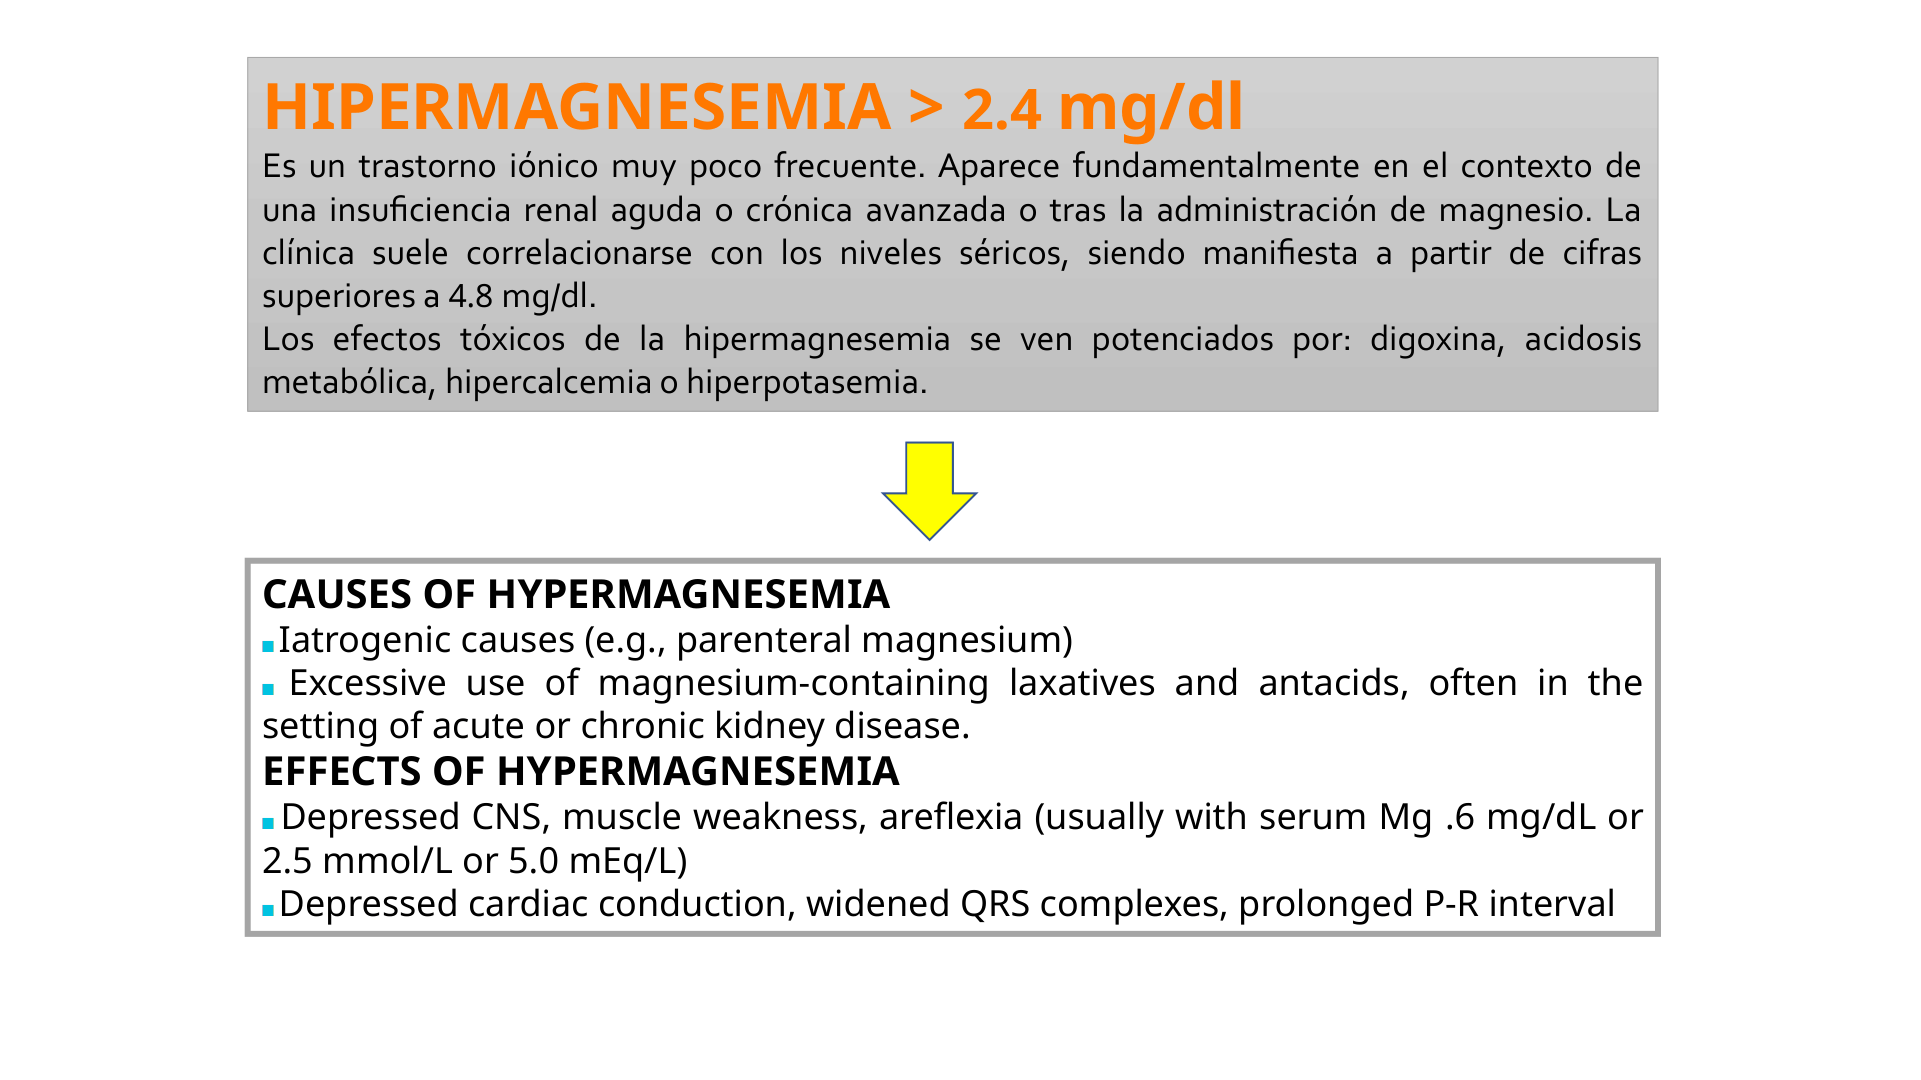
Descripción de la figura: Hipermagnesemia >2.4 mg/dL, rara y asociada a insuficiencia renal aguda/crónica avanzada o administración de Mg. La diapositiva señala clínica desde >4.8 mg/dL, toxicidad aumentada por digoxina, acidosis metabólica, hipercalcemia e hiperpotasemia, y depresión del SNC/conducción cardiaca.
Hipermagnesemia: Mg sérico >2.4 mg/dL. Es poco frecuente; aparece sobre todo en lesión renal aguda, enfermedad renal crónica avanzada o tras aporte parenteral/excesivo. Las manifestaciones suelen aparecer por encima de aproximadamente 4,8–5 mg/dL. Los efectos tóxicos pueden potenciarse con digoxina, acidosis metabólica, hipercalcemia o hiperpotasemia.
Causas principales:
- Administración iatrogénica de Mg²⁺, incluida infusión terapéutica.
- Laxantes y antiácidos con Mg (p. ej., preparados de “leche/gel de magnesia”), especialmente con lesión renal o TFG muy reducida. El riesgo es elevado con ERC estadio 4–5 o TFG <30 mL/min.
- Aporte excesivo de Mg con incapacidad renal para excretarlo.
- Tratamientos que usan sulfato de magnesio: preeclampsia/eclampsia, torsades de pointes u otras arritmias seleccionadas, toxicidad por digoxina, asma grave/refractaria, hipopotasemia refractaria con hipomagnesemia y tocolisis. En función renal reducida se acumula con mayor facilidad.
El exceso extracelular de Mg²⁺ antagoniza la entrada/acción de Ca²⁺ y reduce liberación de neurotransmisores, transmisión neuromuscular, contractilidad y conducción. Produce vasodilatación periférica y depresión del SNC. La progresión puede causar hiporreflexia/areflexia, debilidad y parálisis flácida, depresión respiratoria, hipotensión, bradicardia y bloqueos.
Clínica según la concentración de Mg
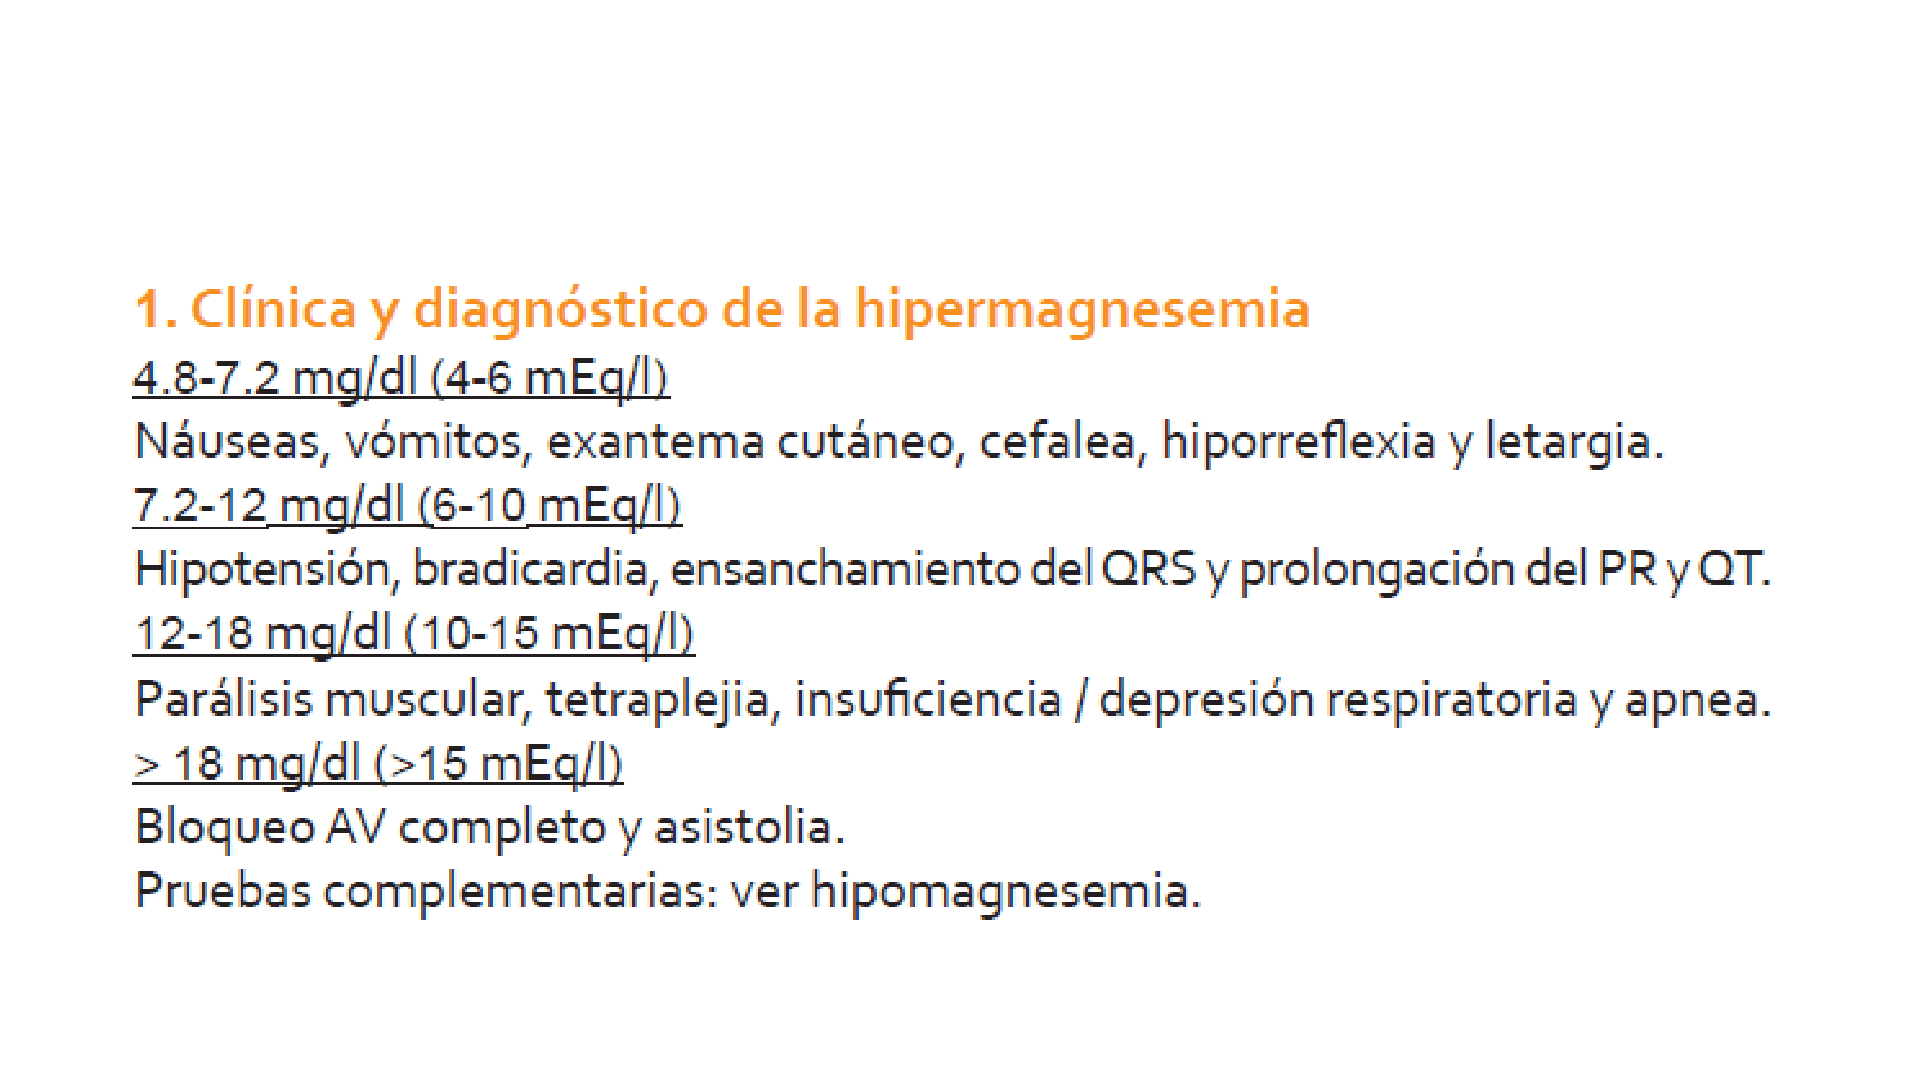
Descripción de la figura: Escala de gravedad: 4.8–7.2 mg/dL, náuseas/vómitos, exantema, cefalea, hiporreflexia y letargia; 7.2–12, hipotensión, bradicardia, QRS ancho y PR/QT prolongados; 12–18, parálisis/tetraplejia y depresión respiratoria/apnea; >18, bloqueo AV completo y asistolia.
| Mg sérico | Manifestaciones consignadas |
|---|---|
| 4.8–7.2 mg/dL (4–6 mEq/L, según lámina) | Náuseas, vómitos, exantema cutáneo, cefalea, hiporreflexia y letargia. |
| 7.2–12 mg/dL (6–10 mEq/L) | Hipotensión, bradicardia, ensanchamiento QRS y prolongación de PR y QT. |
| 12–18 mg/dL (10–15 mEq/L) | Parálisis muscular, tetraplejia, insuficiencia/depresión respiratoria y apnea. |
| >18 mg/dL (>15 mEq/L) | Bloqueo AV completo y asistolia. |
Los rangos describen una progresión orientativa, no una relación exacta y universal entre nivel y gravedad. El estado renal, velocidad de aumento, calcio/potasio concomitantes, comorbilidades y exposición terapéutica modifican la presentación.
La depresión del SNC puede acompañar la elevación importante de Mg. 2,5 mmol/L equivalen a 5 mEq/L, aproximadamente 6 mg/dL; no confundir estas unidades.
Tratamiento de la hipermagnesemia
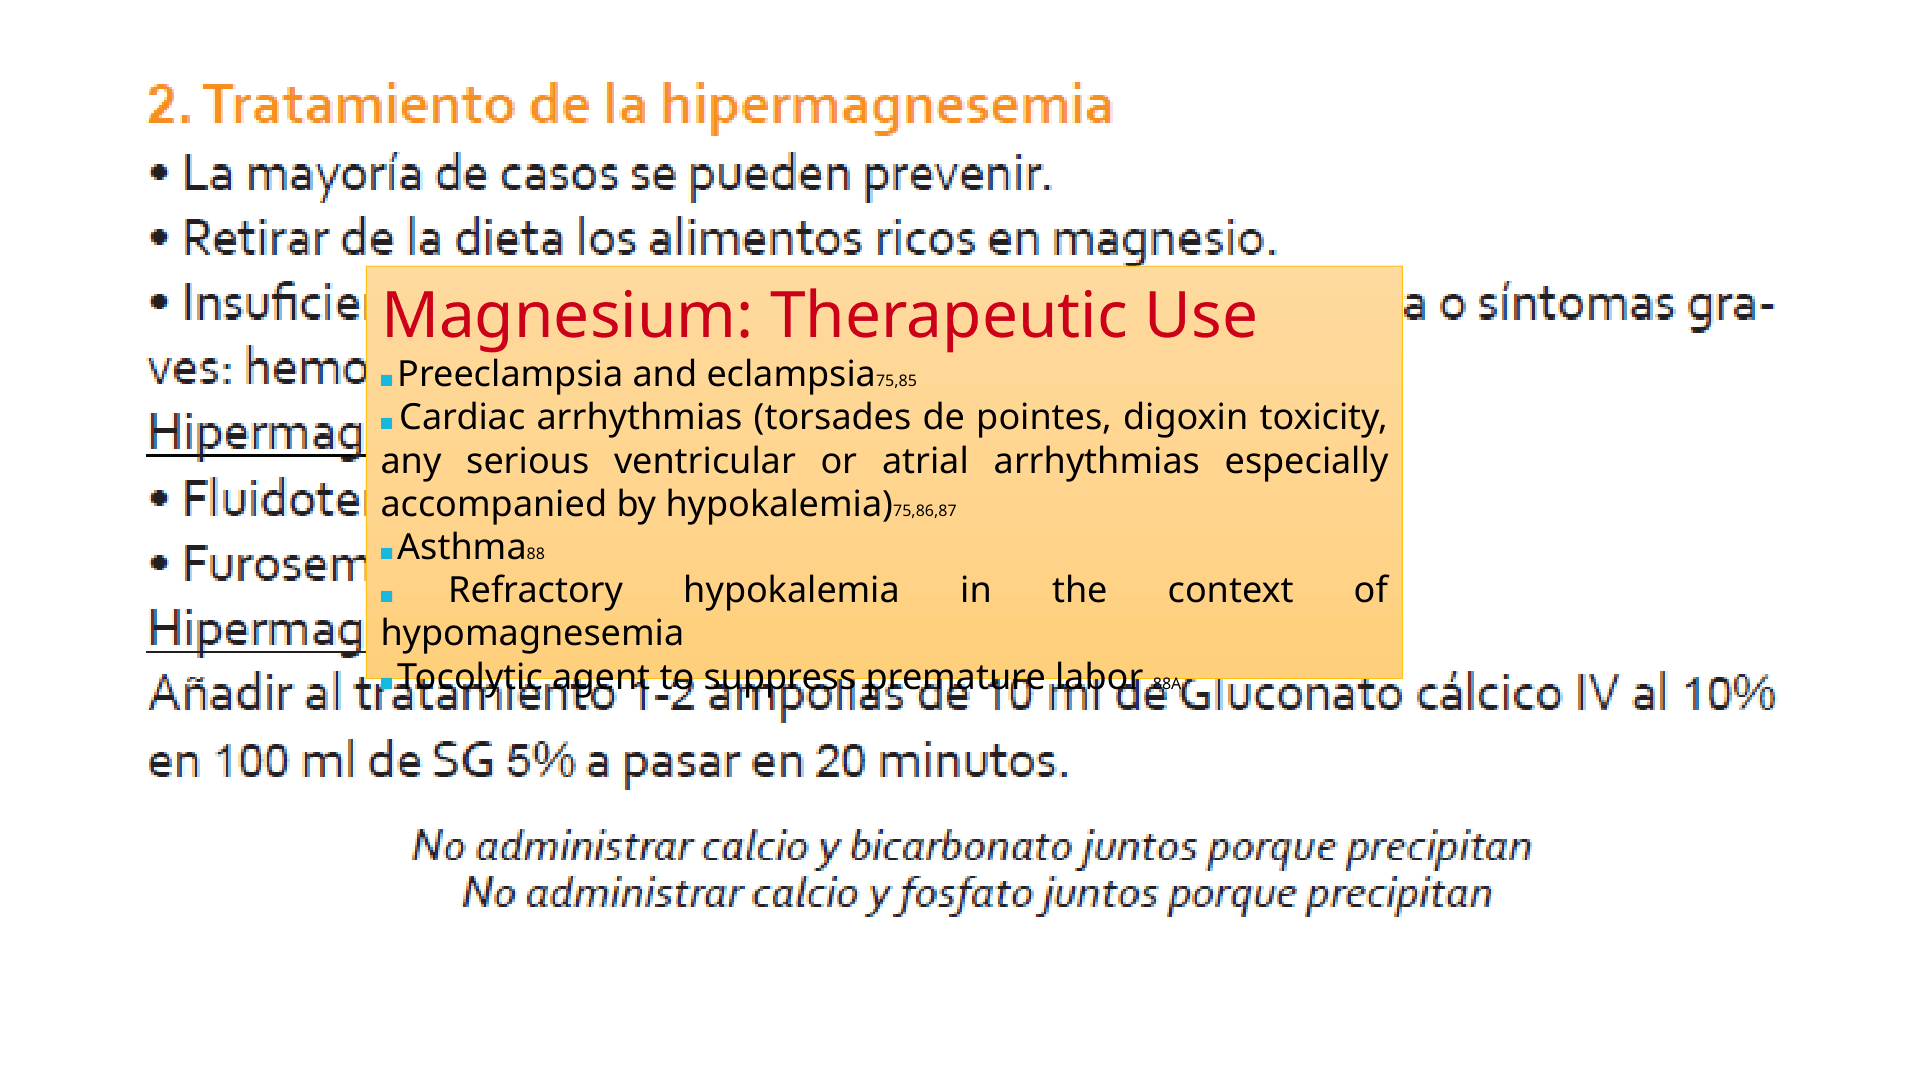
Descripción de la figura: Manejo de hipermagnesemia: prevención y retirada de fuentes de Mg, líquidos/diuresis con furosemida si es posible, hemodiálisis si hay insuficiencia renal o toxicidad grave, y gluconato cálcico IV como antagonista sintomático. La lámina advierte que calcio no debe mezclarse con bicarbonato o fosfato porque precipitan.
- Suspender Mg IV/oral, antiácidos o laxantes con Mg y otras fuentes; retirar exposición y tratar el desencadenante.
- Si función renal/diuresis lo permite y el estado de volumen es adecuado, el esquema propone hidratación y furosemida para favorecer excreción. No forzar líquidos en oliguria, anuria, insuficiencia cardiaca o sobrecarga.
Las cifras de hidratación del ejemplo —3–5 mL/kg/h, bolos de 250 mL y hasta 500 mL/h— y furosemida 1–2 mg/kg no constituyen un reto de líquidos rutinario. Ajustar al estado de volumen y evitar cargas en oliguria, anuria, sobrecarga o cardiopatía. - Para toxicidad neuromuscular/cardiaca, el esquema describe gluconato cálcico al 10%, 1–2 ampollas IV en 100 mL de glucosa al 5% durante 20 min. El calcio antagoniza temporalmente los efectos del Mg; no elimina Mg del organismo.
- En insuficiencia renal avanzada, oliguria/anuria, toxicidad grave o refractaria, considerar hemodiálisis para retirar Mg.
- Vigilar reflejos tendinosos profundos, presión arterial, frecuencia cardiaca, respiración/oxigenación, ECG, función renal, diuresis y Mg sérico. Durante infusiones obstétricas o para asma se requiere vigilancia estrecha; el intervalo ilustrado para reflejos y presión es de 1–2 h, sujeto al protocolo específico.
- La diapositiva indica que calcio y bicarbonato no se administren juntos y que calcio y fosfato tampoco se mezclen, por riesgo de precipitación; mantener compatibilidad/separación de soluciones conforme al protocolo.
Mg persistente >12 mg/dL o refractario puede motivar valoración para hemodiálisis. A niveles >18 mg/dL pueden aparecer bloqueo AV completo y asistolia. Son situaciones de distinta gravedad: no esperar al umbral mayor si hay toxicidad grave, deterioro renal o inestabilidad.
Fisiología ácido-base
Carga ácida, tampones y excreción
El metabolismo genera una carga ácida diaria. Los ácidos volátiles proceden sobre todo del metabolismo de grasas y carbohidratos y se eliminan principalmente como CO₂ por los pulmones. Los ácidos no volátiles o fijos se generan, entre otros procesos, durante el metabolismo de aminoácidos/proteínas —con producción de HCl y H₂SO₄— y por la ingesta de alimentos con sulfatos y fosfatos; requieren excreción renal. La pérdida fecal de álcali suele ser pequeña, pero aumenta con diarrea.
El sistema bicarbonato–ácido carbónico responde a la reacción reversible:
CO₂ + H₂O ↔ H₂CO₃ (anhidrasa carbónica) ↔ H⁺ + HCO₃⁻
El bicarbonato amortigua H⁺ y forma H₂CO₃, que puede convertirse en CO₂ y agua; el CO₂ se elimina con la ventilación. El amortiguamiento no sustituye la eliminación neta de ácido: el pulmón elimina CO₂ volátil y el riñón excreta H⁺ no volátil y regenera bicarbonato.
| Compartimento amortiguador | Proporción didáctica indicada en las láminas | Componentes y papel |
|---|---|---|
| Líquido extracelular | 40 % | Predomina HCO₃⁻; su capacidad se vincula con la eliminación pulmonar de CO₂. El bicarbonato sérico de referencia es aproximadamente 22–24 mEq/L. |
| Intracelular | 20 % | Proteínas, fosfatos y hemoglobina; el esquema indica que su respuesta tarda alrededor de 2–4 horas. |
| Hueso | 40 % | Sales minerales, representadas como NaHCO₃, CaHCO₃ y CaHPO₄; amortiguación de reserva. El uso sostenido de tampón óseo durante acidosis crónica puede contribuir a pérdida de matriz mineral y enfermedad ósea. |
Los porcentajes de la lámina son una distribución didáctica de la presentación, no una medición universal aplicable a cada paciente. La respuesta inmediata de los tampones, la ventilatoria en minutos y la renal en horas o días son escalas distintas.
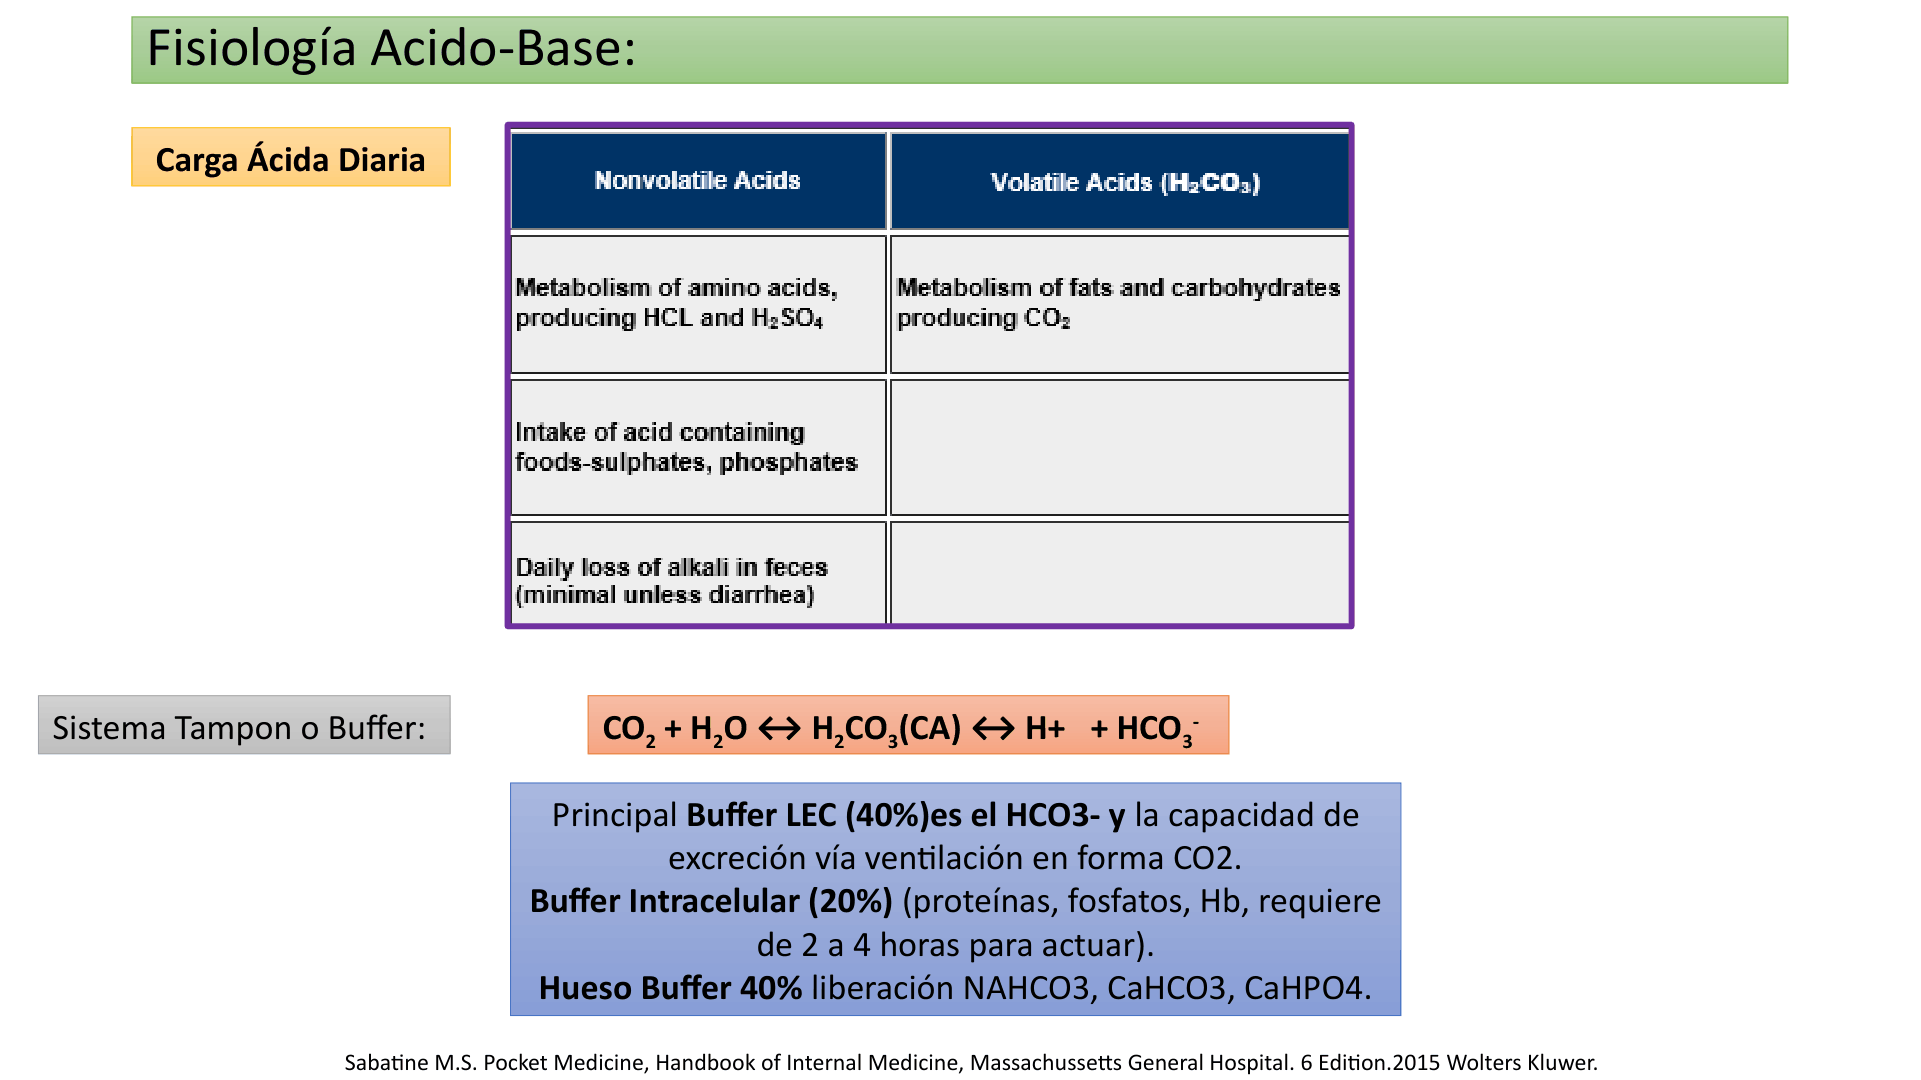
Descripción de la figura: Esquema de carga ácida diaria que separa ácidos no volátiles —metabolismo de aminoácidos y consumo de sulfatos/fosfatos— de ácidos volátiles —metabolismo de grasas y carbohidratos, con producción de CO₂—; incluye pérdida fecal de álcali generalmente pequeña salvo diarrea. En la parte inferior muestra el sistema CO₂/H₂O/H₂CO₃/H⁺/HCO₃⁻ y los tres compartimentos tampón extracelular, intracelular y óseo, con la distribución didáctica 40/20/40.
Excreción renal de ácido
El riñón maneja la carga ácida fija mediante:
- Acidez titulable: secreción de H⁺ amortiguado en la orina por fosfato (HPO₄²⁻/H₂PO₄⁻), creatinina y ácido úrico. HPO₄²⁻ capta H⁺ y se excreta como fosfato protonado.
- Amoniogénesis: el túbulo proximal metaboliza glutamina y produce NH₃/NH₄⁺ y bicarbonato nuevo. El NH₃ llega a segmentos distales y se combina con H⁺ secretado para formar NH₄⁺, que queda atrapado y se excreta, con frecuencia acompañado por Cl⁻ como NH₄Cl. La respuesta aumenta en acidemia.
- Regeneración de HCO₃⁻: la secreción de H⁺ que se excreta como ácido titulable o NH₄⁺ permite añadir bicarbonato nuevo a la sangre. Si H⁺ solo neutraliza bicarbonato filtrado y se elimina como CO₂, no representa excreción neta de ácido.
Excreción neta de ácido ≈ NH₄⁺ urinario + acidez titulable − HCO₃⁻ urinario.
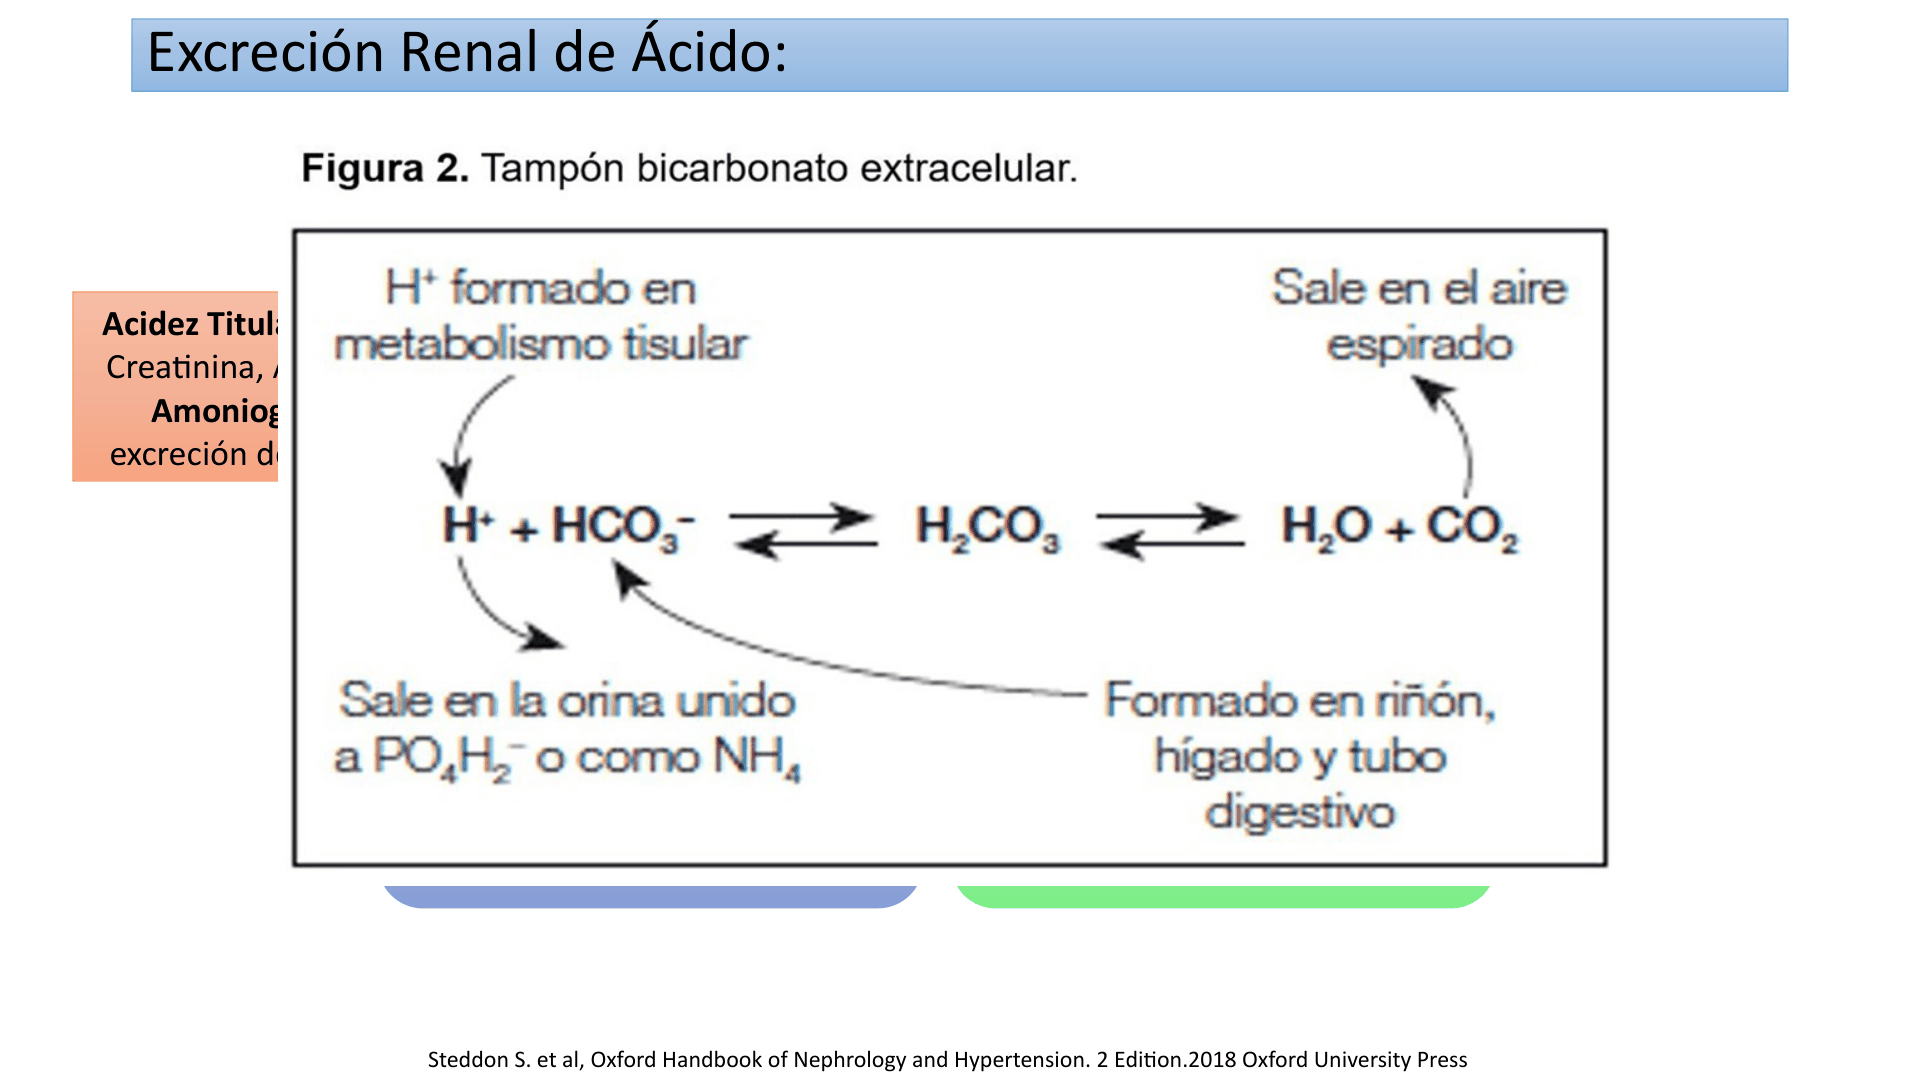
Descripción de la figura: La “Figura 2. Tampón bicarbonato extracelular” dibuja el equilibrio entre H⁺, HCO₃⁻, H₂CO₃, H₂O y CO₂. El H⁺ del metabolismo tisular puede salir como CO₂ espirado o ser amortiguado en la orina por fosfato (HPO₄²⁻) o NH₄⁺; señala la formación renal de bicarbonato y su relación con hígado y tubo digestivo.
Acidemia, alcalemia y trastornos primarios
Acidemia es pH sanguíneo bajo; acidosis es un proceso que incrementa [H⁺]. Alcalemia es pH alto; alcalosis es un proceso que reduce [H⁺]. Puede haber un proceso ácido-base sin pH fuera de rango cuando coexiste otro proceso. Como referencia, acidemia es pH <7,35 y alcalemia >7,45; el algoritmo de la Figura 1 emplea los límites 7,36–7,44. Interpretar con el intervalo del laboratorio.
| Muestra | pH de referencia en la lámina | PCO₂ de referencia | HCO₃⁻ de referencia |
|---|---|---|---|
| Sangre arterial | 7,37–7,44 | 36–44 mmHg (4,8–5,9 kPa) | 22–26 mEq/L (22–26 mmol/L) |
| Sangre venosa | 7,32–7,38 | 42–50 mmHg (5,6–6,7 kPa) | 23–27 mEq/L (23–27 mmol/L) |
La sangre venosa puede ser algo más ácida que la arterial; interpretar el resultado según el tipo de muestra y el rango del laboratorio.
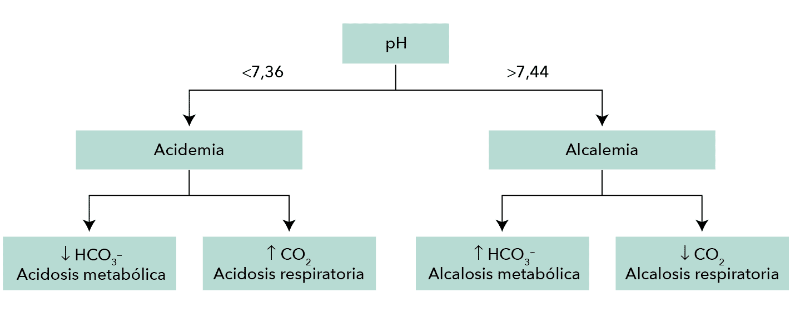
Descripción de la figura: Algoritmo de interpretación a partir del pH: pH <7,36 conduce a acidemia y pH >7,44 a alcalemia. En acidemia, HCO₃⁻ bajo orienta a acidosis metabólica y CO₂ alto a acidosis respiratoria; en alcalemia, HCO₃⁻ alto orienta a alcalosis metabólica y CO₂ bajo a alcalosis respiratoria. La figura es una orientación inicial: después se comprueba si la compensación es apropiada y se buscan trastornos mixtos.
Figura 1. Evaluación de los trastornos ácido-base. Secuencia práctica: primero pH; luego HCO₃⁻ y PCO₂. Si pH y HCO₃⁻ cambian en la misma dirección, el proceso primario suele ser metabólico; si pH y PCO₂ cambian en direcciones opuestas, suele ser respiratorio. Esto identifica el proceso predominante, pero no excluye un segundo proceso.
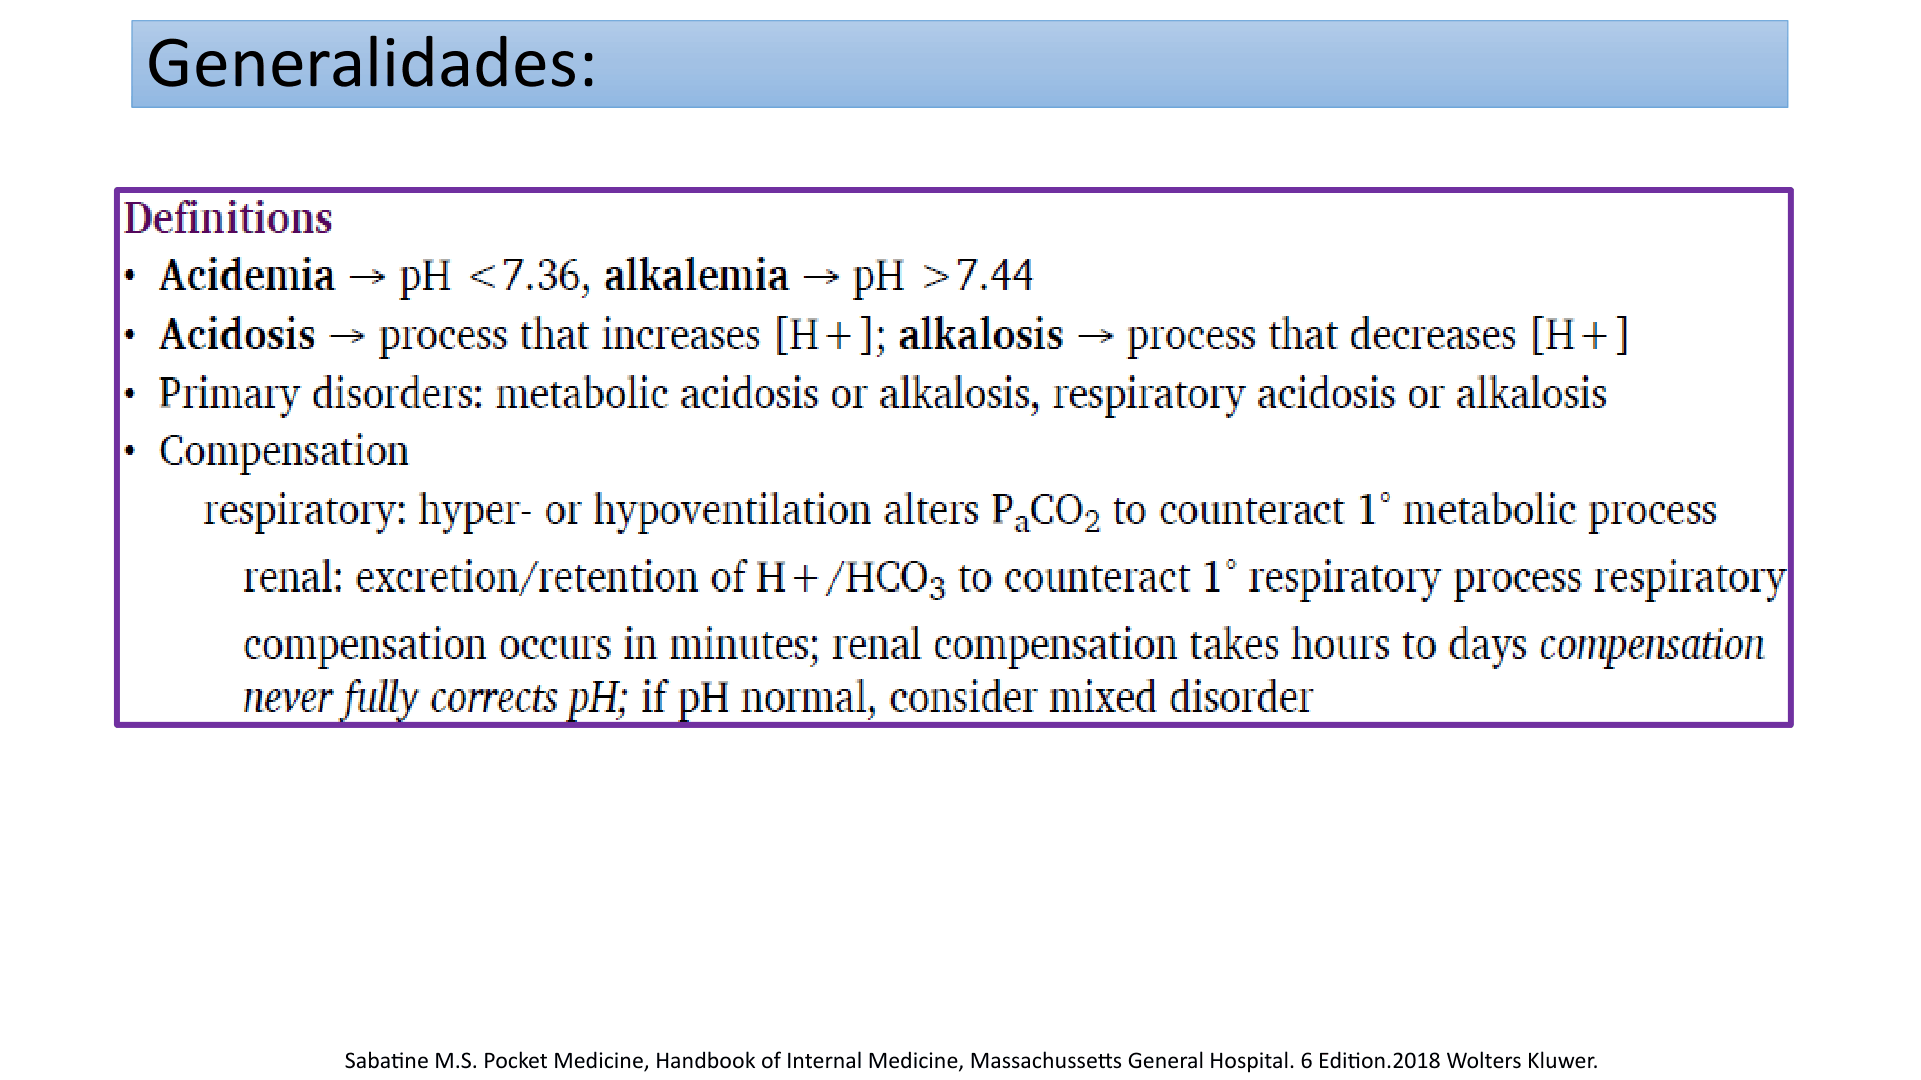
Descripción de la figura: Reúne las definiciones de acidemia/alcalemia, acidosis/alcalosis, trastornos primarios y compensación. La compensación respiratoria modifica PCO₂ mediante hiper/hipoventilación; la renal modifica excreción de H⁺ y manejo de HCO₃⁻ ante trastornos respiratorios. La compensación respiratoria ocurre en minutos, la renal tarda horas a días, no corrige por completo el pH y un pH normal no descarta trastorno mixto.
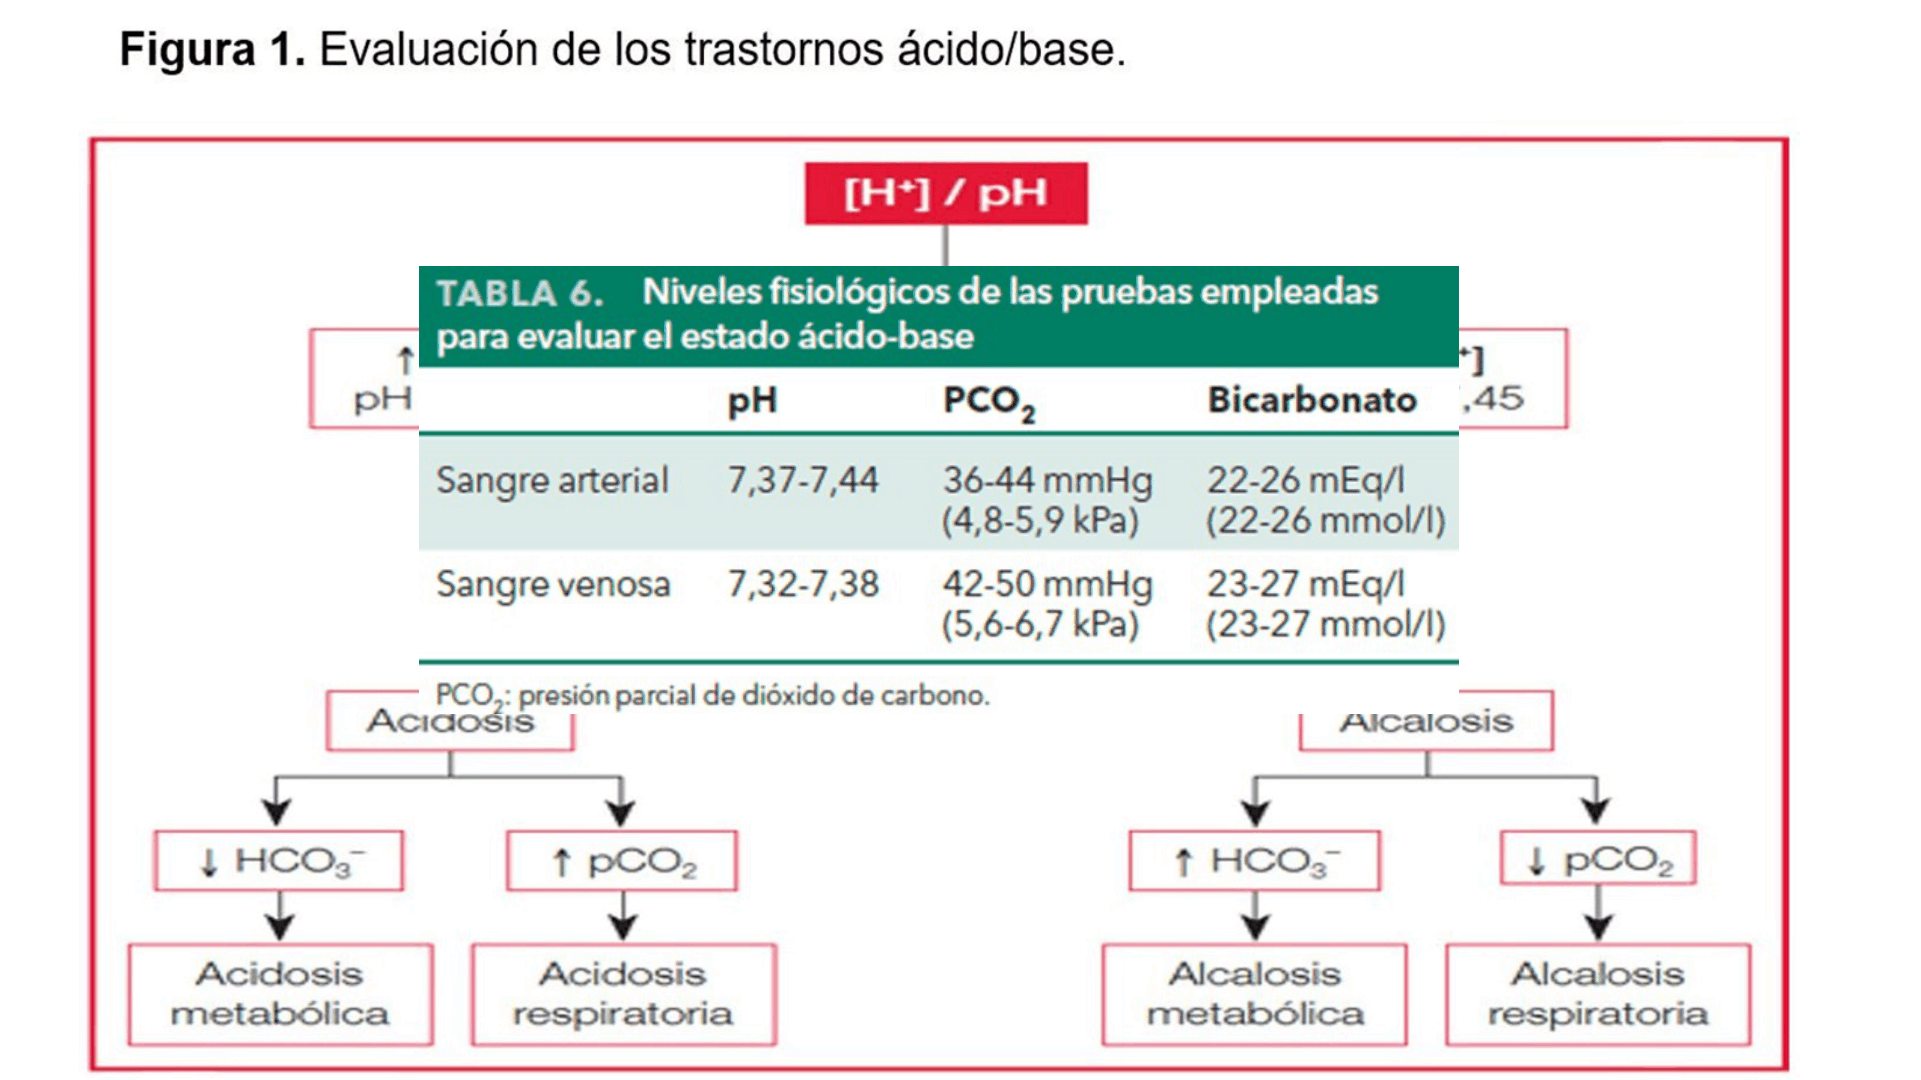
Descripción de la figura: Presenta la “Figura 1. Evaluación de los trastornos ácido/base” con la Tabla 6 de rangos arteriales y venosos y un árbol de decisión pH–HCO₃⁻–PCO₂: pH/HCO₃⁻ bajos juntos indican acidosis metabólica; pH bajo con PCO₂ alta, acidosis respiratoria; pH/HCO₃⁻ altos juntos, alcalosis metabólica; pH alto con PCO₂ baja, alcalosis respiratoria. Mantener la referencia explícita a Figura 1 y Tabla 6.
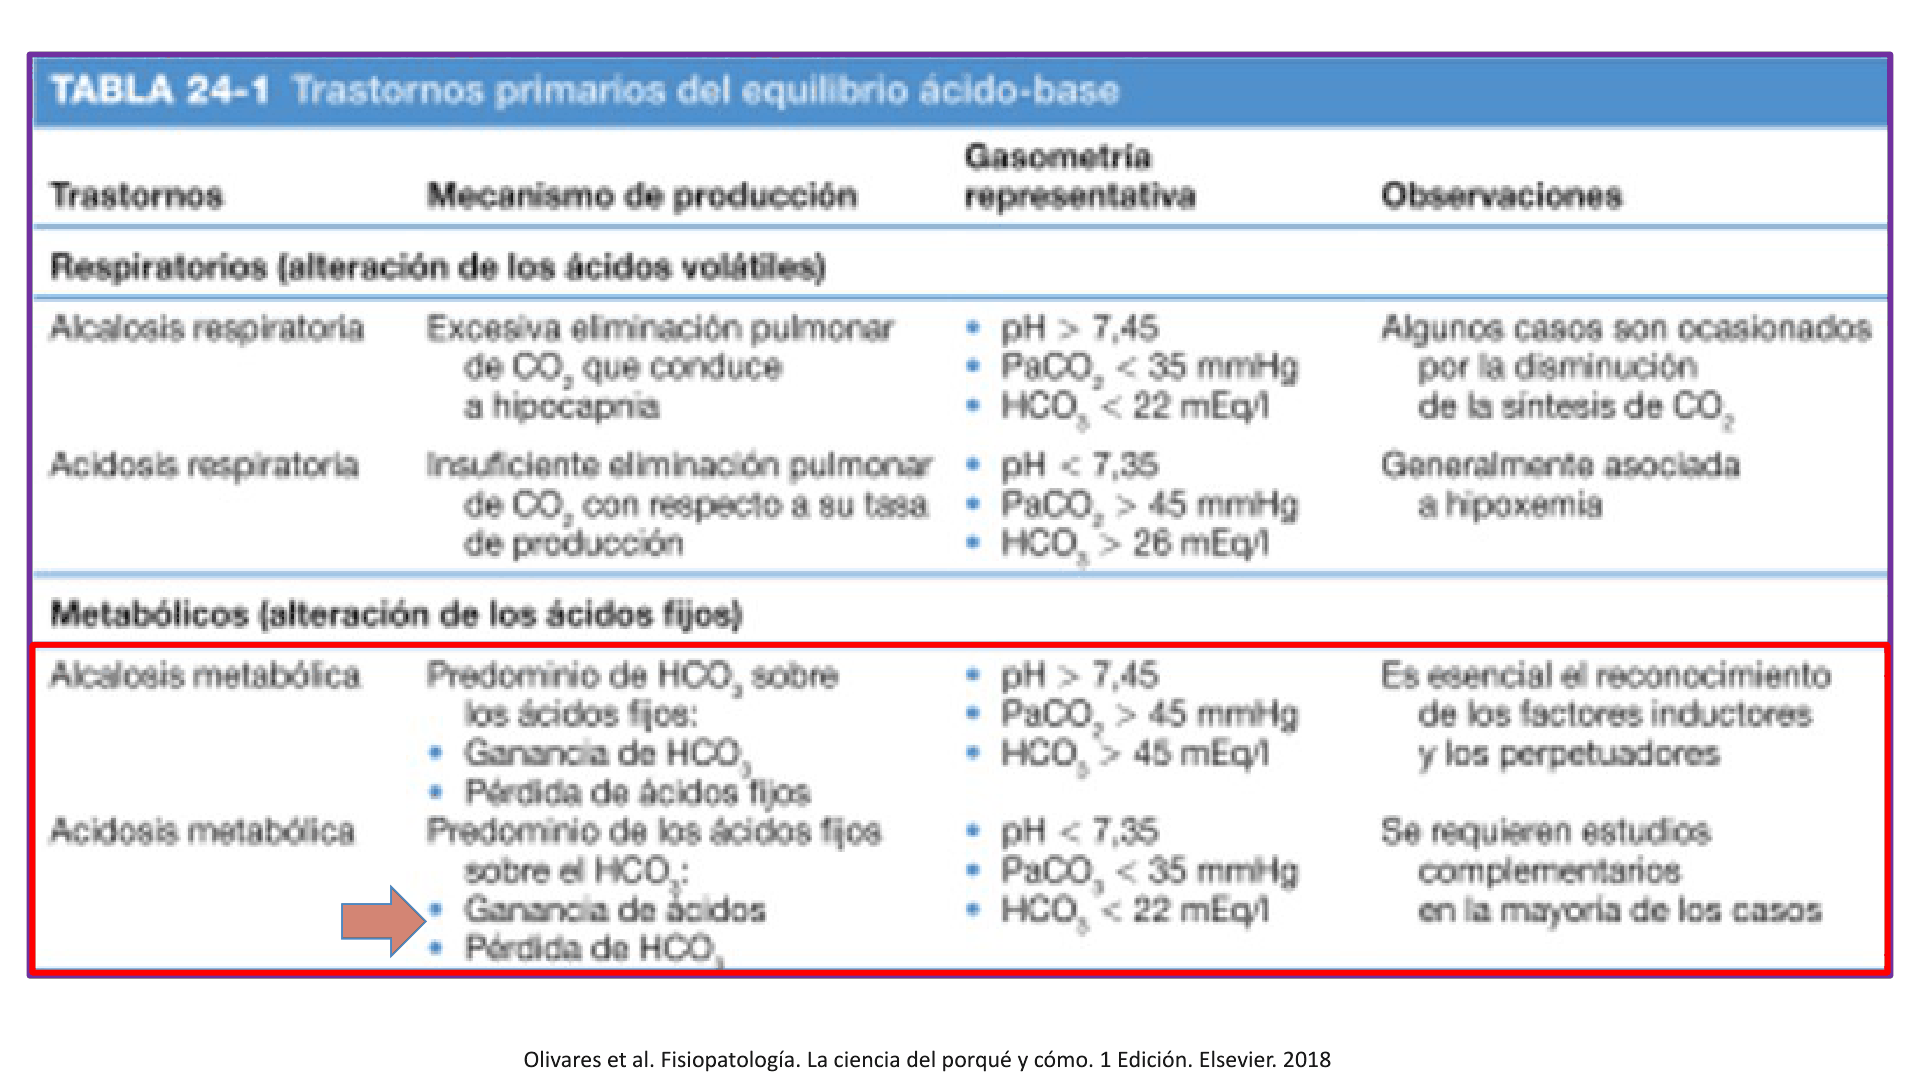
Descripción de la figura: Tabla 24-1 de trastornos primarios del equilibrio ácido-base. Contrasta acidosis/alcalosis respiratoria, debidas a retención o eliminación pulmonar de CO₂, con los trastornos metabólicos por alteración de ácidos fijos. Incluye dirección de pH, PCO₂ y HCO₃⁻ y recalca que es esencial reconocer factores inductores y perpetuadores; conserva la referencia “Tabla 24-1”.
Compensación respiratoria de la acidosis metabólica
Ante descenso del pH, los quimiorreceptores y el centro respiratorio aumentan ventilación alveolar: respiración más rápida y profunda (hiperventilación; puede ser respiración de Kussmaul). Al bajar PCO₂, disminuye el componente ácido carbónico y se limita el descenso adicional del pH. En acidosis metabólica la compensación esperada es respiratoria; no corrige la causa.
Fórmula de Winter: PCO₂ esperada = 1,5 × HCO₃⁻ medido + 8 ± 2 mmHg.
- PCO₂ medida dentro del intervalo calculado: compensación respiratoria apropiada.
- PCO₂ medida por encima del intervalo: acidosis respiratoria añadida o ventilación insuficiente.
- PCO₂ medida por debajo del intervalo: alcalosis respiratoria añadida.
Como comprobación rápida en acidosis metabólica, la PCO₂ puede aproximarse a los dos últimos dígitos del pH: pH 7,30 → 30 mmHg. Esta aproximación, al igual que la relación orientativa de 1 mmHg de PCO₂ por mEq/L de HCO₃⁻ consumido, no sustituye la fórmula de Winter.
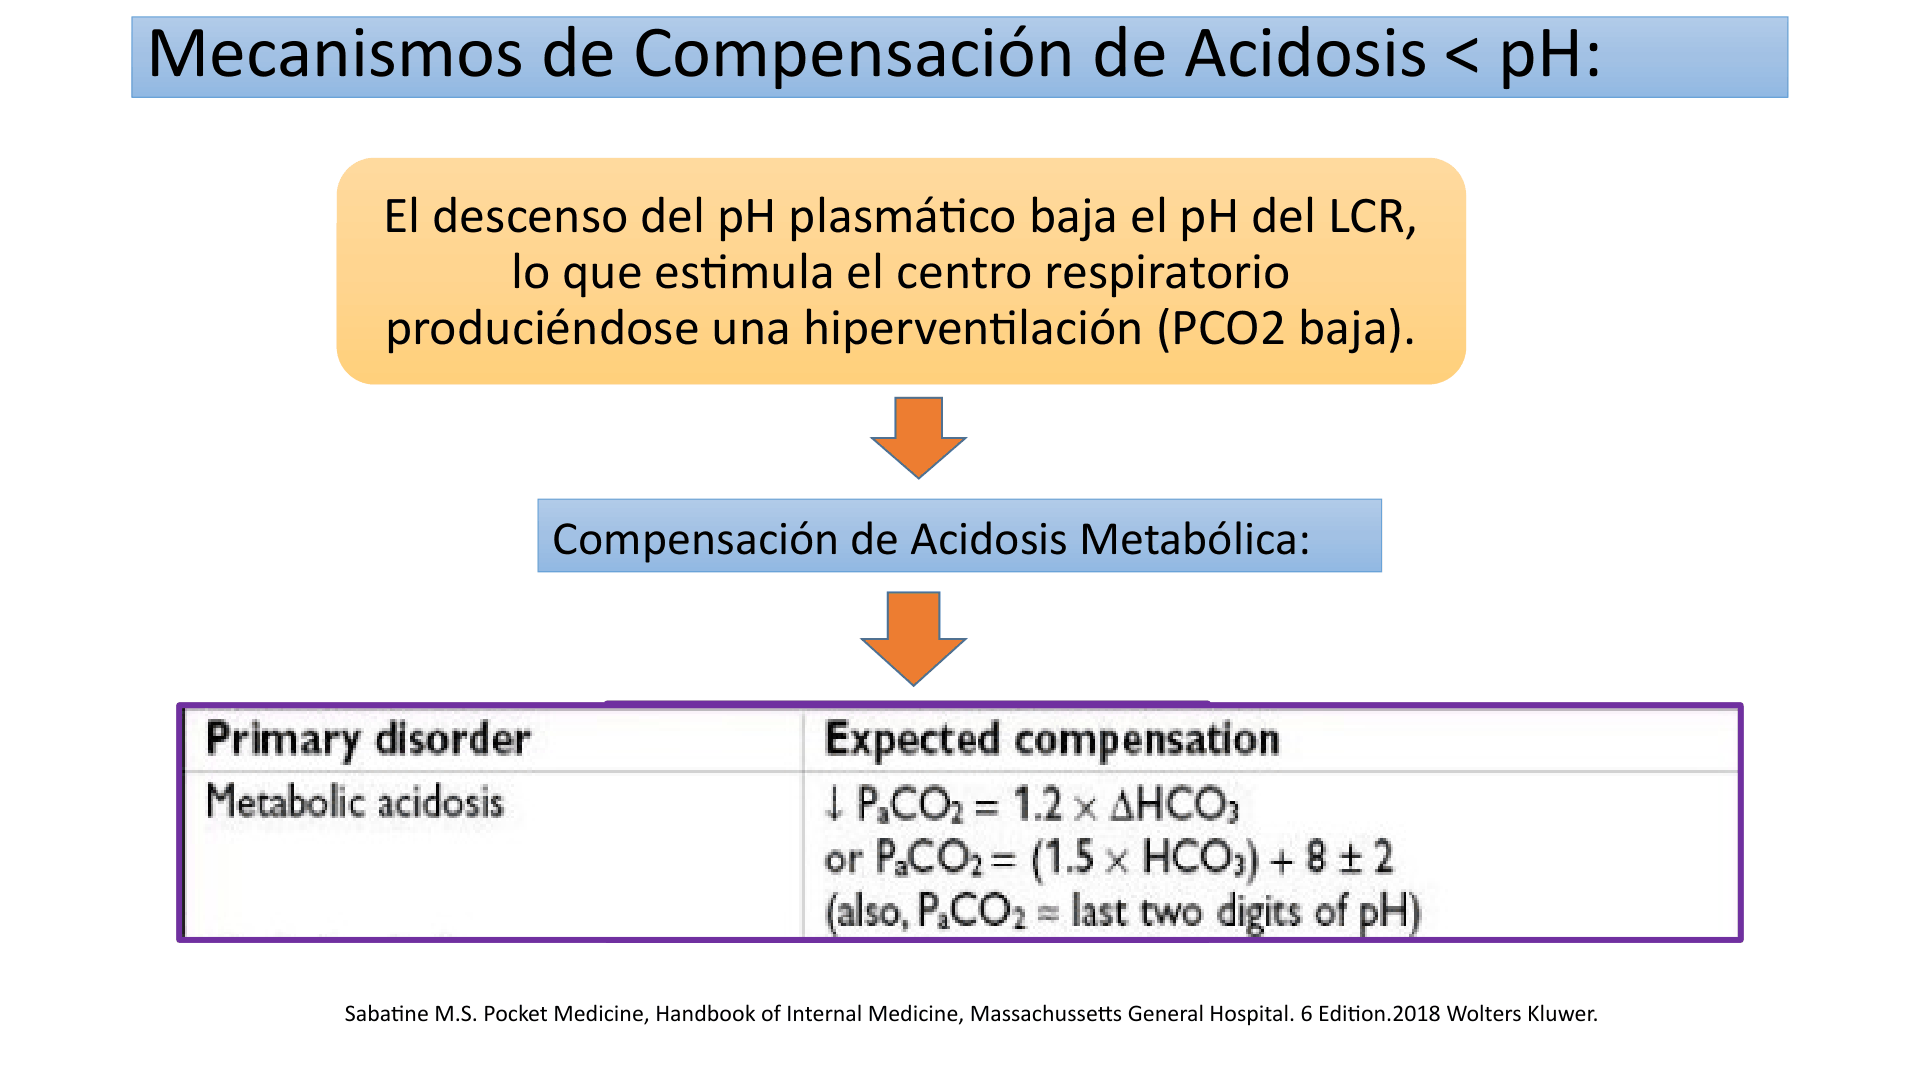
Descripción de la figura: Diagrama de compensación: un descenso primario del pH estimula el centro respiratorio y la hiperventilación reduce PCO₂. En la caja inferior aparecen las reglas para acidosis metabólica: PCO₂ esperada = 1,5 × HCO₃⁻ + 8 ±2 mmHg y la aproximación de los dos últimos dígitos del pH.
Manifestaciones de acidemia grave
La diapositiva de consecuencias usa acidemia grave aproximadamente con pH <7,20 y contrasta con alcalemia grave >7,60. En acidosis pueden presentarse disminución de contractilidad miocárdica, vasodilatación arteriolar, descenso de presión arterial media y gasto cardiaco, menor respuesta a catecolaminas y mayor riesgo de arritmias; hiperventilación y, si se prolonga, fatiga de músculos respiratorios; hipercalemia y resistencia a insulina; alteración del estado mental, estupor o convulsiones. El cuadro clínico depende de la causa y de rapidez/duración, no del pH aislado.
La acidosis metabólica puede producir taquipnea o hiperpnea, reclutamiento de músculos accesorios, tiraje intercostal y aleteo nasal. Una FR muy elevada y sostenida —por ejemplo 35/min— aumenta el trabajo respiratorio y puede preceder a fatiga e insuficiencia respiratoria. Los intervalos de FR de 10–22/min o hasta 24/min, y el lapso de compensación de 24–72 h, son referencias orientativas, no límites ni plazos fijos. El agotamiento se relaciona con demanda de ATP y alteración de la relajación muscular. Los estímulos ventilatorios incluyen acidemia/H⁺, CO₂ elevado e hipoxemia. En el cuadro hiperglucémico pueden coexistir náuseas, vómitos, poliuria, polidipsia, dolor abdominal, hipotensión ortostática y mucosas secas. La acidosis puede desplazar K⁺ al espacio extracelular y reducir la acción o liberación de insulina; el K sérico final también depende de la causa y de la función renal.
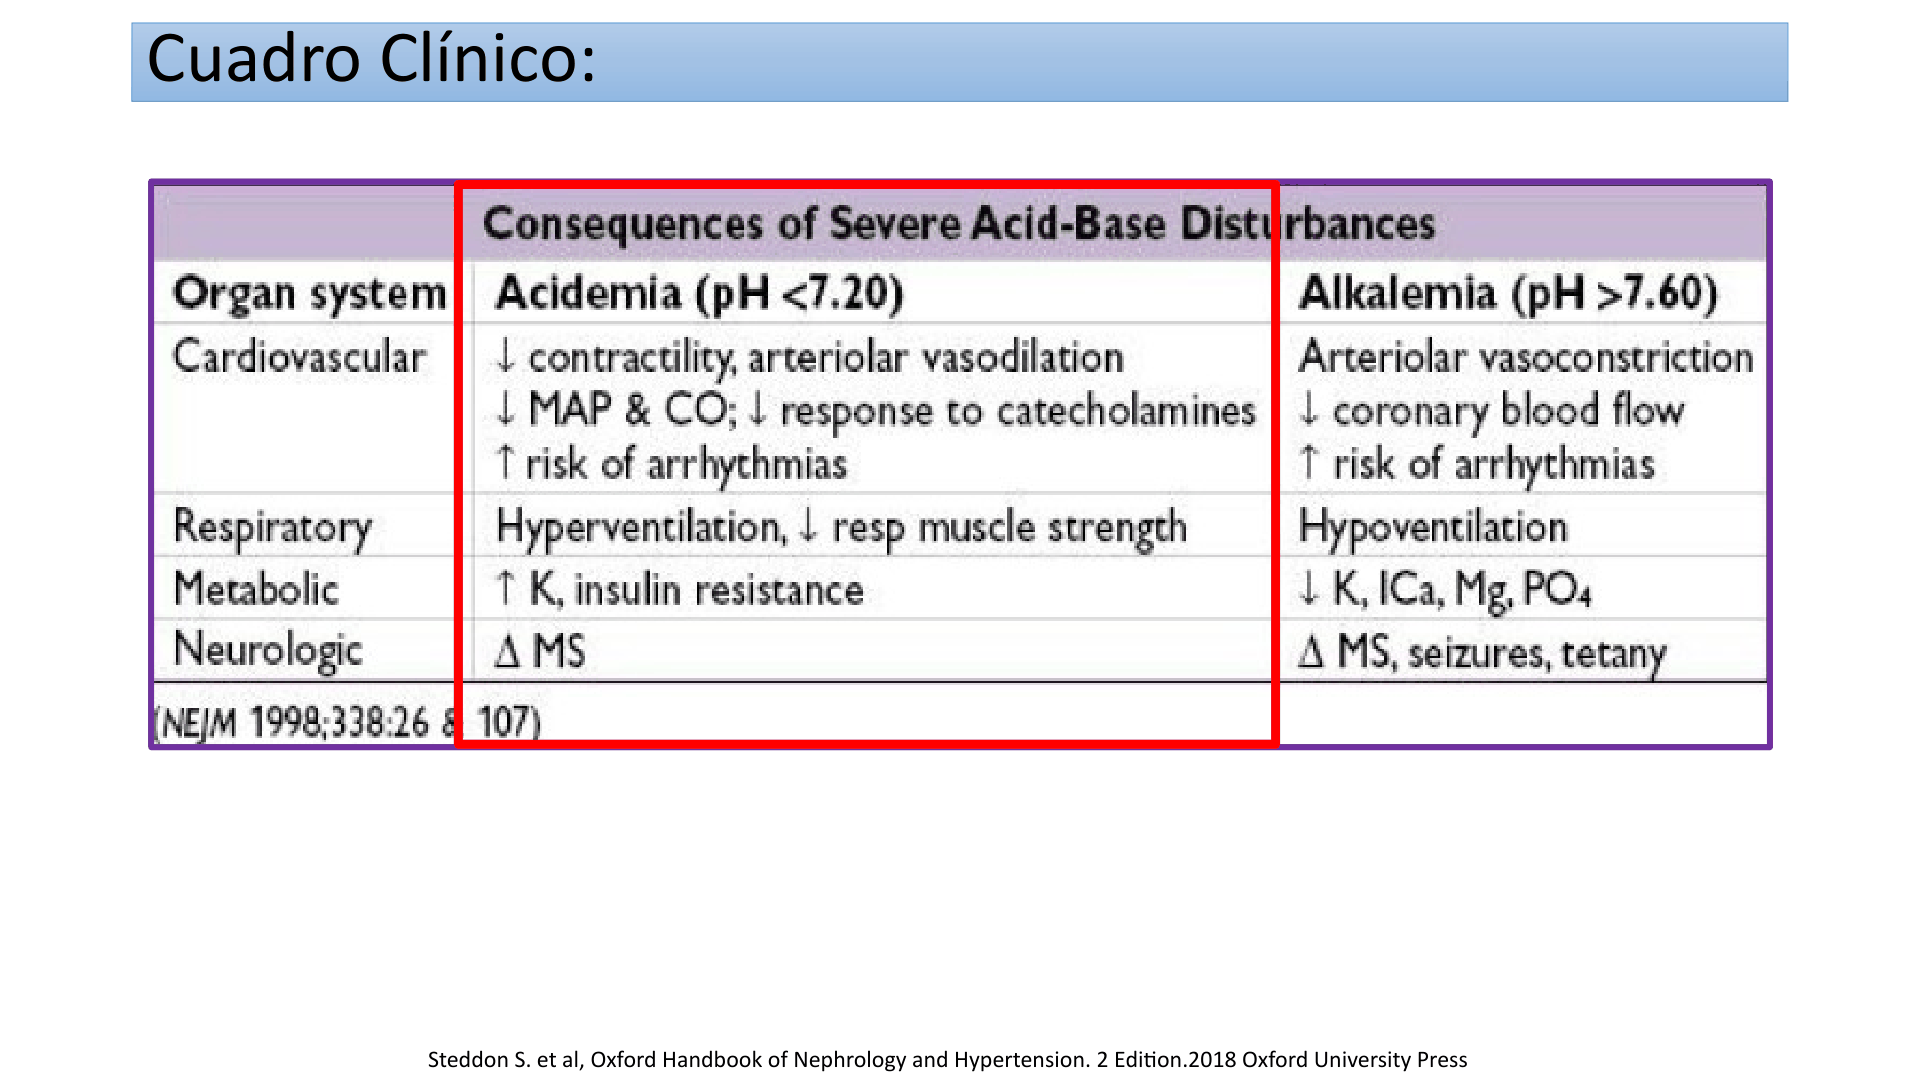
Descripción de la figura: Tabla por sistemas de las consecuencias de trastornos ácido-base severos, comparando acidemia pH <7,20 y alcalemia pH >7,60. Para acidemia señala cambios cardiovasculares (contractilidad, tono arteriolar, MAP/CO y respuesta a catecolaminas), respiratorios (hiperventilación y fuerza de músculos), metabólicos (K⁺ y sensibilidad a insulina) y neurológicos; para alcalemia, vasoconstricción, hipoventilación, cambios de electrolitos y alteraciones neurológicas. La magnitud y algunas celdas del original son pequeñas; interpretar con la tabla clínica del curso y el laboratorio.
Acidosis metabólica: diagnóstico y clasificación
La Acidosis metabólica es un proceso primario con descenso de HCO₃⁻ por ganancia de ácido, pérdida de bicarbonato/base o ambas. Habitualmente produce acidemia, pero puede coexistir con alcalosis y resultar un pH aparentemente normal o alcalémico. El bicarbonato sérico bajo apoya el proceso primario; la PCO₂ baja suele ser compensación y se valida con Winter.
Secuencia de interpretación
- Identificar el estado del pH: acidemia, alcalemia o pH dentro del intervalo.
- Identificar el proceso primario: revisar HCO₃⁻ y PCO₂ y su dirección respecto al pH.
- Comprobar compensación: para acidosis metabólica, calcular Winter; una compensación fuera de rango obliga a considerar trastorno respiratorio mixto.
- Calcular el gap aniónico (AG): clasificar como AG aumentado o normal/bajo (hiperclorémica) y orientar etiología.
- Si AG aumentado: considerar delta ratio/delta-delta para procesos metabólicos añadidos y, si hay sospecha de alcohol tóxico, gap osmolar.
- Si AG normal: valorar pérdida gastrointestinal frente a defecto renal; el gap aniónico urinario (UAG) estima indirectamente la excreción de NH₄⁺.
La compensación apropiada no significa que la enfermedad causal esté resuelta ni que el paciente esté fuera de peligro. Un descenso progresivo de pH, fatiga ventilatoria, shock, hipercalemia, alteración neurológica o intoxicación requieren evaluación y tratamiento etiológico urgente.
Gap aniónico sérico
Fórmula sin K⁺: AG = Na⁺ medido − (Cl⁻ + HCO₃⁻).
El AG es la diferencia entre cationes y aniones medidos y refleja indirectamente aniones no medidos. Na⁺ es el principal catión medido; los cationes omitidos en el cálculo habitual incluyen Ca²⁺, Mg²⁺, K⁺ y algunas gammaglobulinas. Los aniones no medidos incluyen albúmina, sulfatos, fosfatos, lactato y ácidos orgánicos. El rango depende del método: referencia 10 ±2 mEq/L (8–12), con 12 como valor basal frecuente para cálculos. Un corte de >16 mEq/L se utiliza en algunos algoritmos; interpretar siempre con el rango local y la albúmina.
El aumento de aniones orgánicos no medidos eleva AG mientras el HCO₃⁻ se consume al amortiguar H⁺: HA + NaHCO₃ → NaA + H₂CO₃ → CO₂ + H₂O; A⁻ queda como anión no medido. AG alto orienta a ganancia/acumulación de ácido. Un AG normal o bajo en acidosis orienta principalmente a pérdida de HCO₃⁻ con aumento relativo de Cl⁻ o a un AG reducido por albúmina baja/cationes no medidos.
El esquema indica estimar el AG esperado a partir de albúmina: AG esperado ≈ albúmina (g/dL) × 2,5 (p. ej., albúmina 4 g/dL → 10; 3 g/dL → 7,5). La hipoalbuminemia puede ocultar un AG aumentado; interpretar frente al esperado para la albúmina. Cuando hay hiperglucemia, el esquema indica usar el Na⁺ medido (no el Na⁺ corregido por glucosa) para este cálculo.
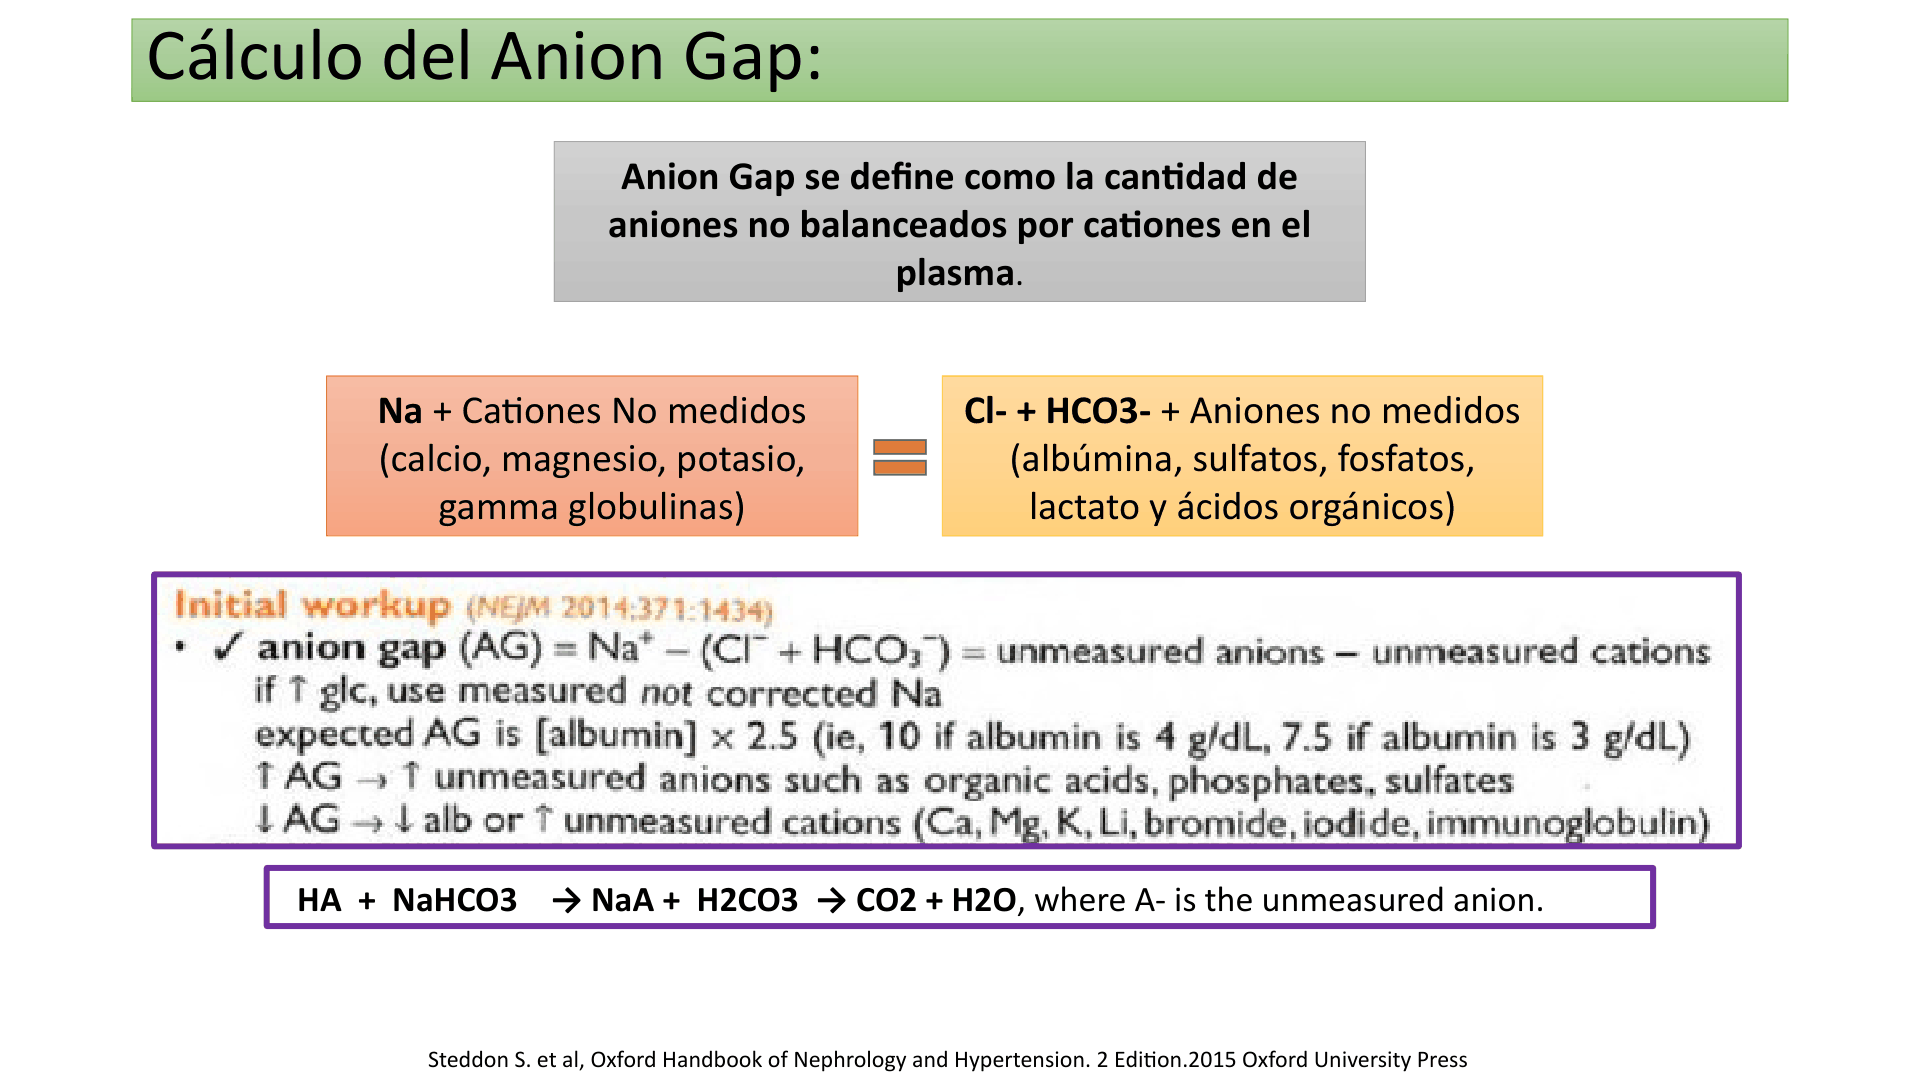
Descripción de la figura: Explica la brecha de cargas: Na⁺ y otros cationes medidos/no medidos se equilibran con Cl⁻, HCO₃⁻ y aniones no medidos (albúmina, sulfatos, fosfatos, lactato y ácidos orgánicos). Define el AG como aniones no balanceados por cationes y muestra HA + NaHCO₃ → NaA + H₂CO₃ → CO₂ + H₂O; al amortiguarse el ácido, A⁻ permanece como anión no medido y aumenta el AG.
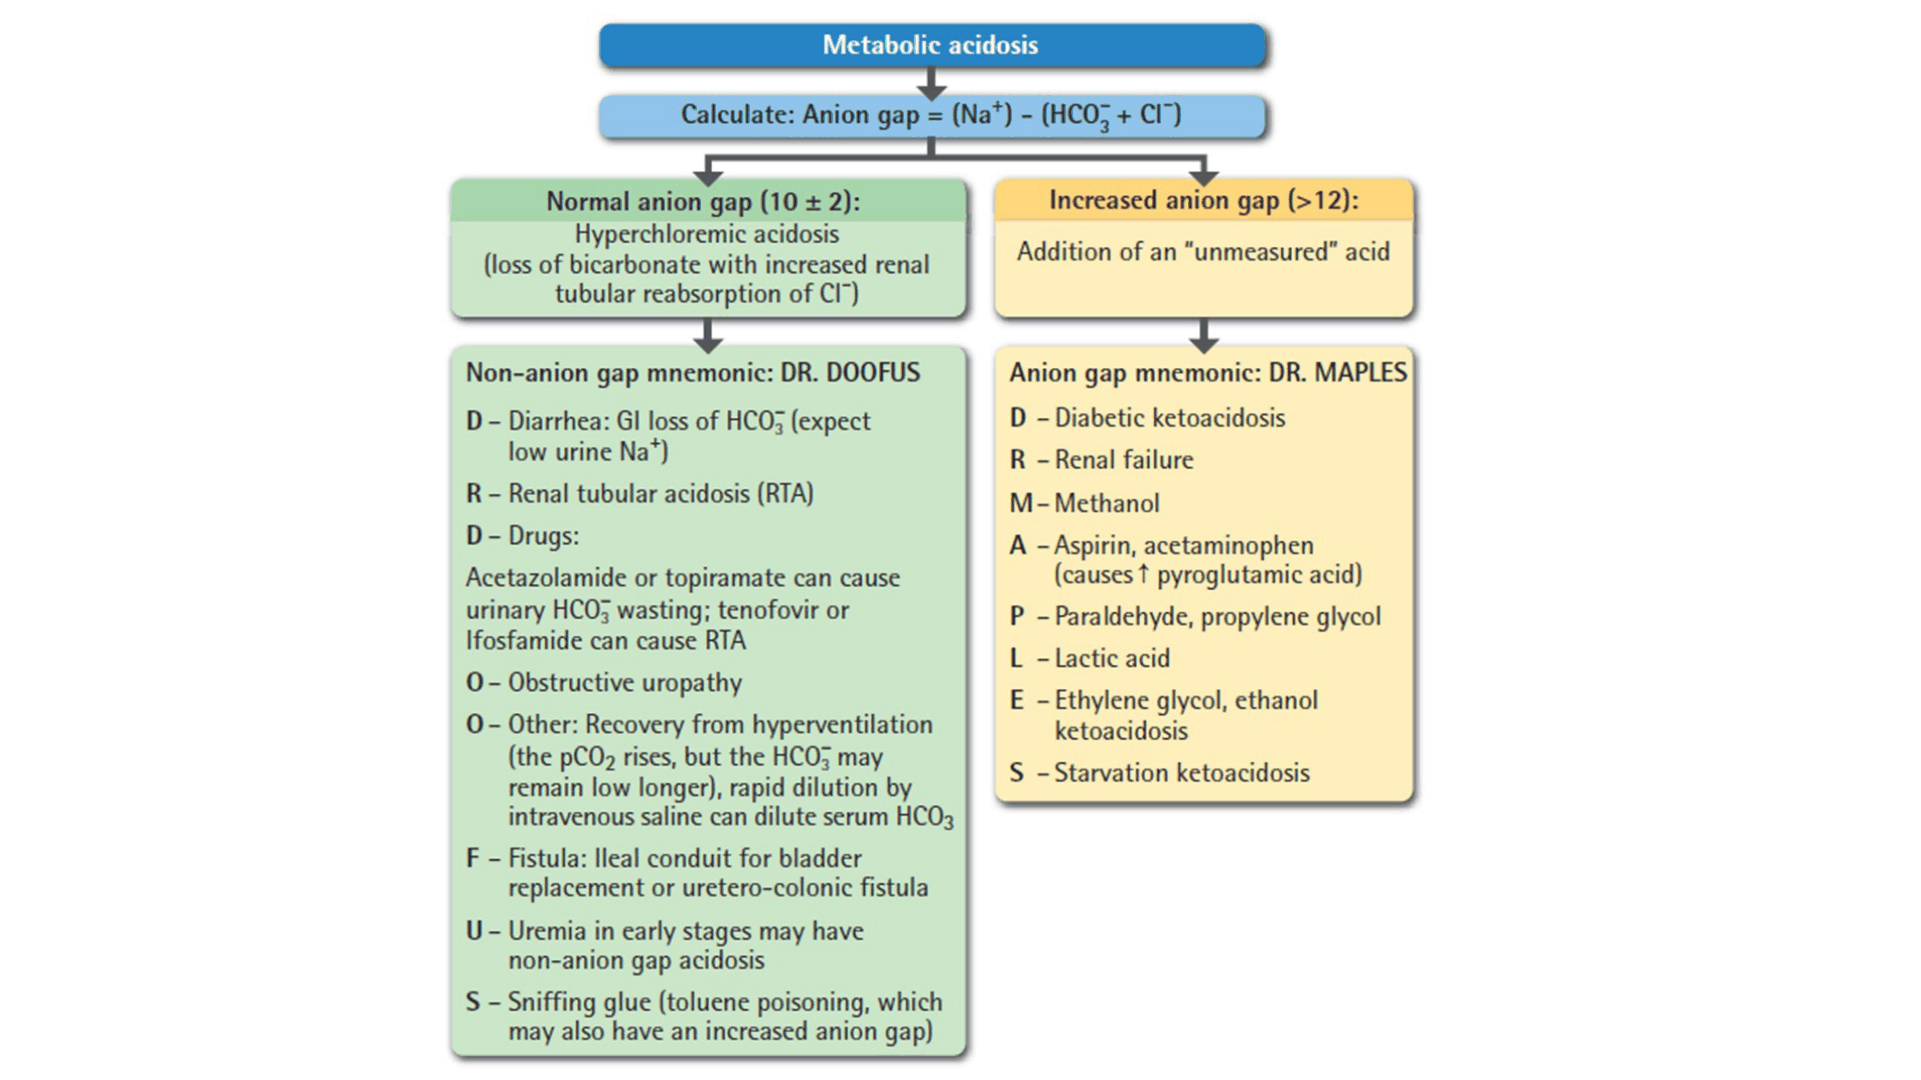
Descripción de la figura: Árbol de decisión para AG aumentado frente a normal/hiperclorémico y dos mnemotecnias. DR DOOFUS organiza causas de AG normal (diarrea, RTA/ATR, fármacos, uropatía obstructiva, otras causas, fístulas, uremia temprana); DR MAPLES organiza AG alto (DKA, renal, metanol, salicilatos/paracetamol, paraldehído/propilenglicol, lactato, etilenglicol/cetoacidosis alcohólica y ayuno; incluye tolueno/pegamento). Las mnemotecnias sirven para ampliar diferenciales, no sustituyen historia clínica ni confirmación.
Delta ratio y trastornos mixtos
En AG aumentado se estima si el aumento del AG guarda proporción con el descenso del bicarbonato:
Delta ratio = (AG medido − AG normal) / (HCO₃⁻ normal − HCO₃⁻ medido)
El ejemplo de las láminas emplea AG normal = 12 y HCO₃⁻ normal = 24 mEq/L. Si hay hipoalbuminemia, considerar el AG esperado para albúmina en vez de asumir un valor fijo.
| Delta ratio aproximado | Interpretación |
|---|---|
| <1 | Acidosis AG alto más acidosis metabólica AG normal (la caída de HCO₃⁻ excede el aumento del AG). |
| 1–2 | Compatible con acidosis AG alto aislada/predominante. |
| >2 | Acidosis AG alto más alcalosis metabólica, o bicarbonato previamente elevado —por ejemplo, compensación renal de acidosis respiratoria crónica—. |
Las láminas señalan que la acidosis láctica puede tener una relación media cercana a 1,6 y que la cetoacidosis diabética puede aproximarse a 1 por pérdida urinaria de cetoaniones. Es una herramienta orientativa: valorar vómito, estado previo, albúmina, función renal y gasometría. Un trastorno mixto también puede tener pH normal si dos procesos primarios se contrarrestan.
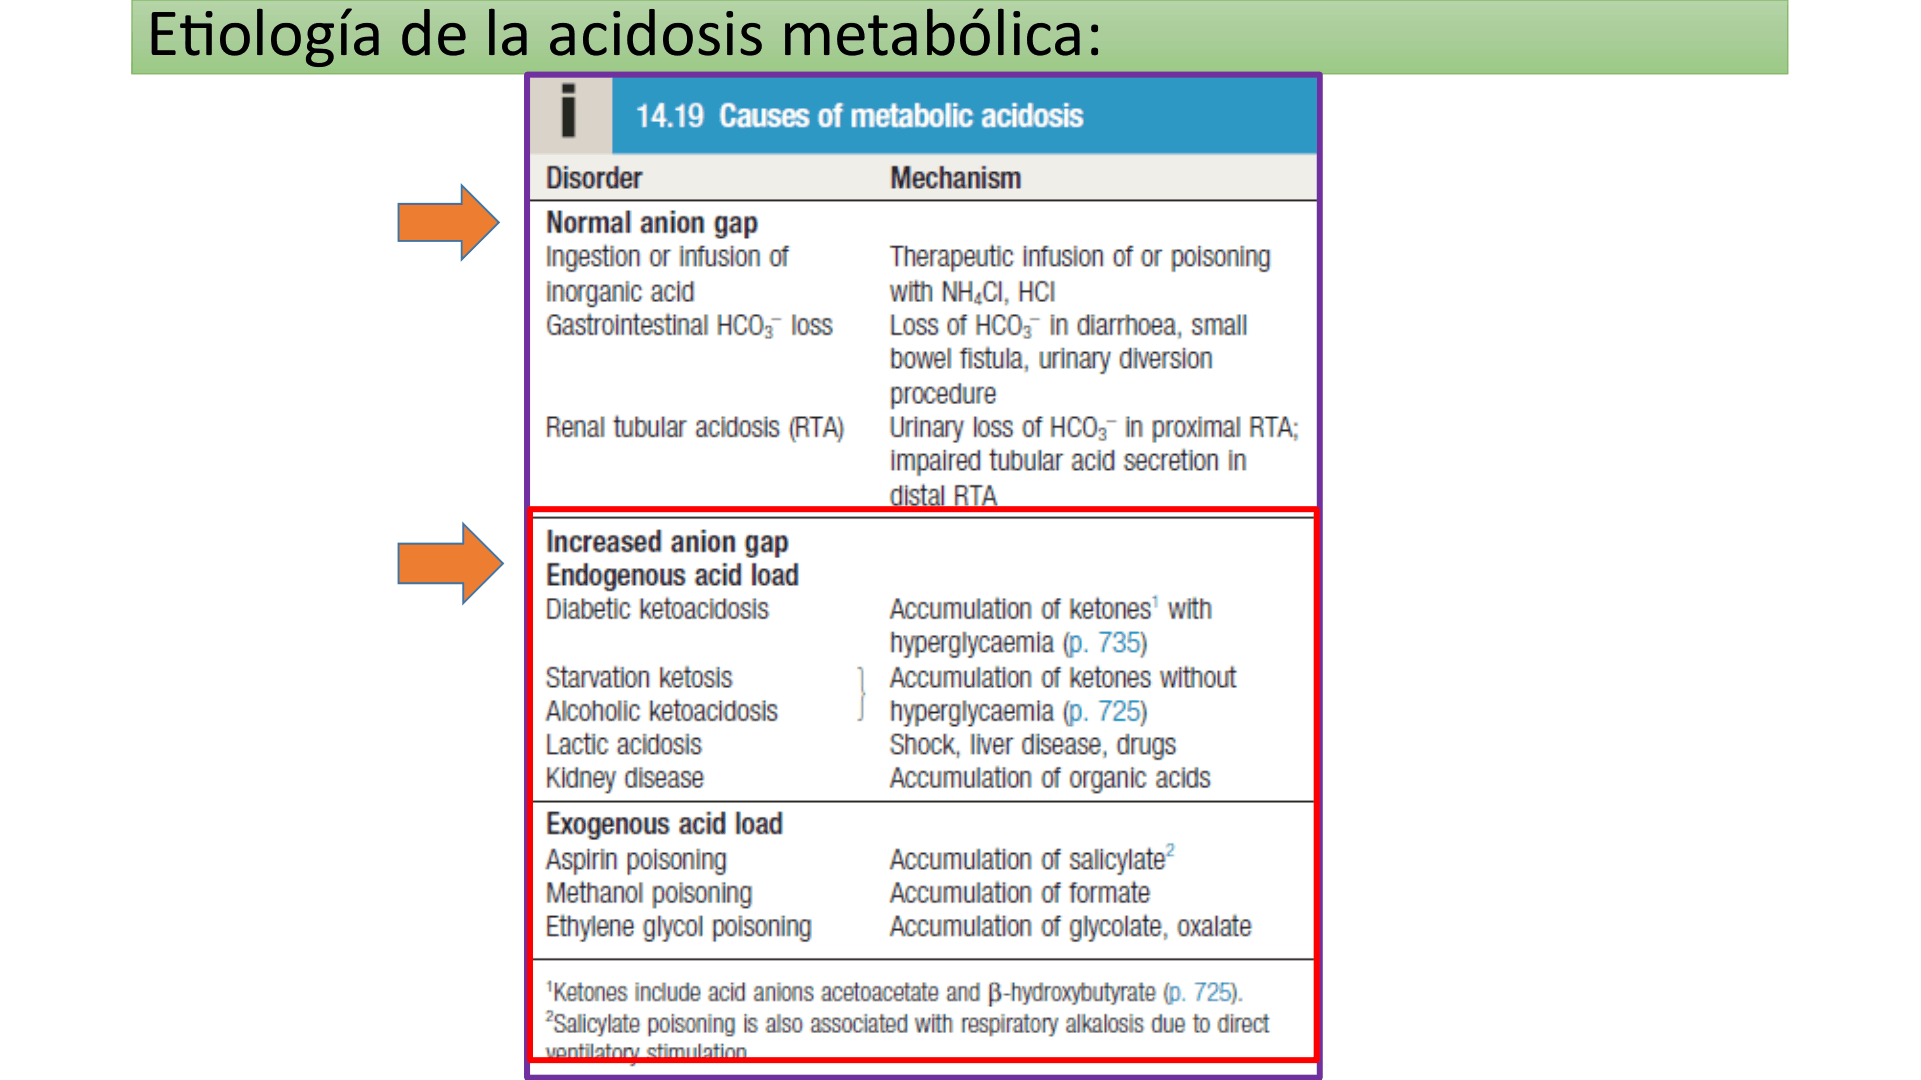
Descripción de la figura: Tabla de causas de acidosis metabólica normal-gap e increased-gap. Para AG normal incluye carga de ácido inorgánico, pérdida gastrointestinal/renal de bicarbonato y ATR; para AG aumentado incluye cetoacidosis, acidosis láctica, insuficiencia renal e ingestas tóxicas, con mecanismo de acumulación de cada ácido.
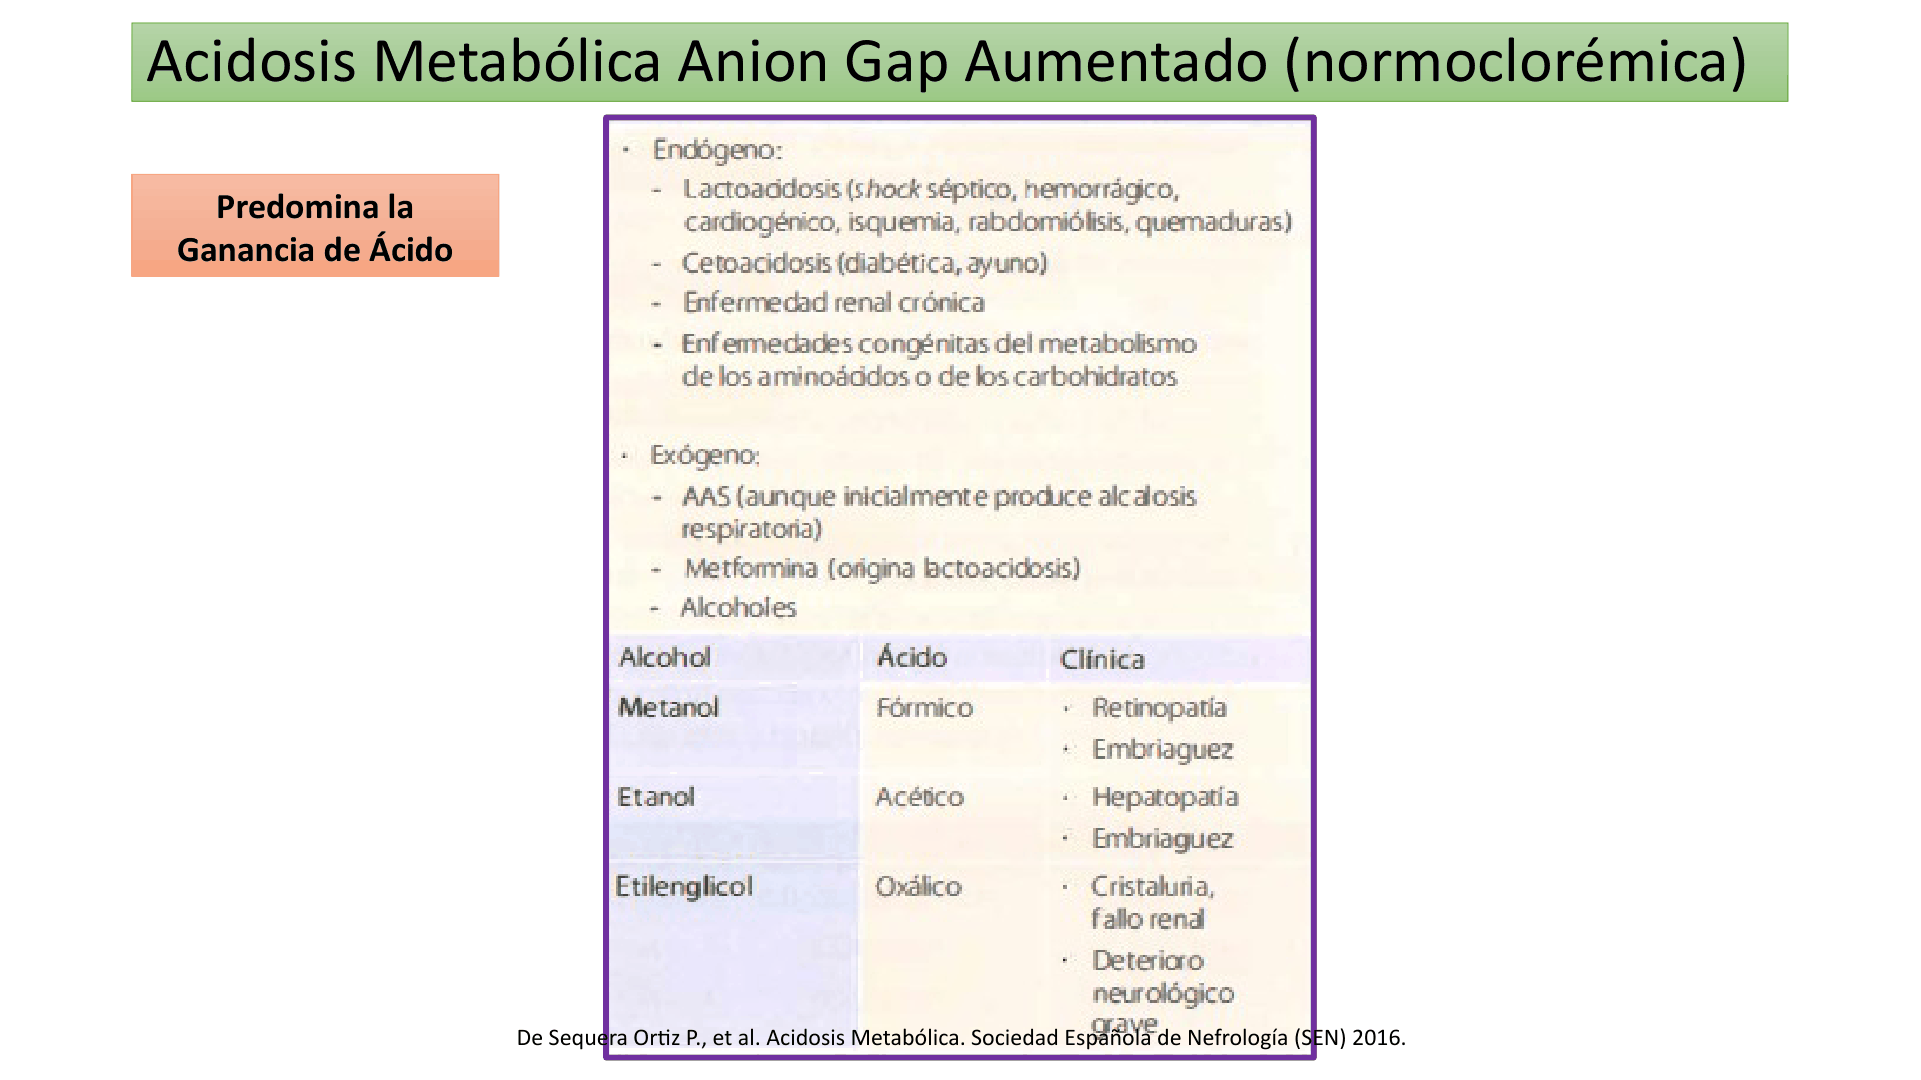
Descripción de la figura: Clasifica causas de AG aumentado en endógenas —lactoacidosis por shock séptico/hemorrágico, cetoacidosis diabética o por ayuno, enfermedad renal crónica y errores congénitos del metabolismo— y exógenas —AAS, metformina, alcoholes—; la tabla inferior relaciona metanol, etanol y etilenglicol con carácter ácido y manifestaciones clínicas.
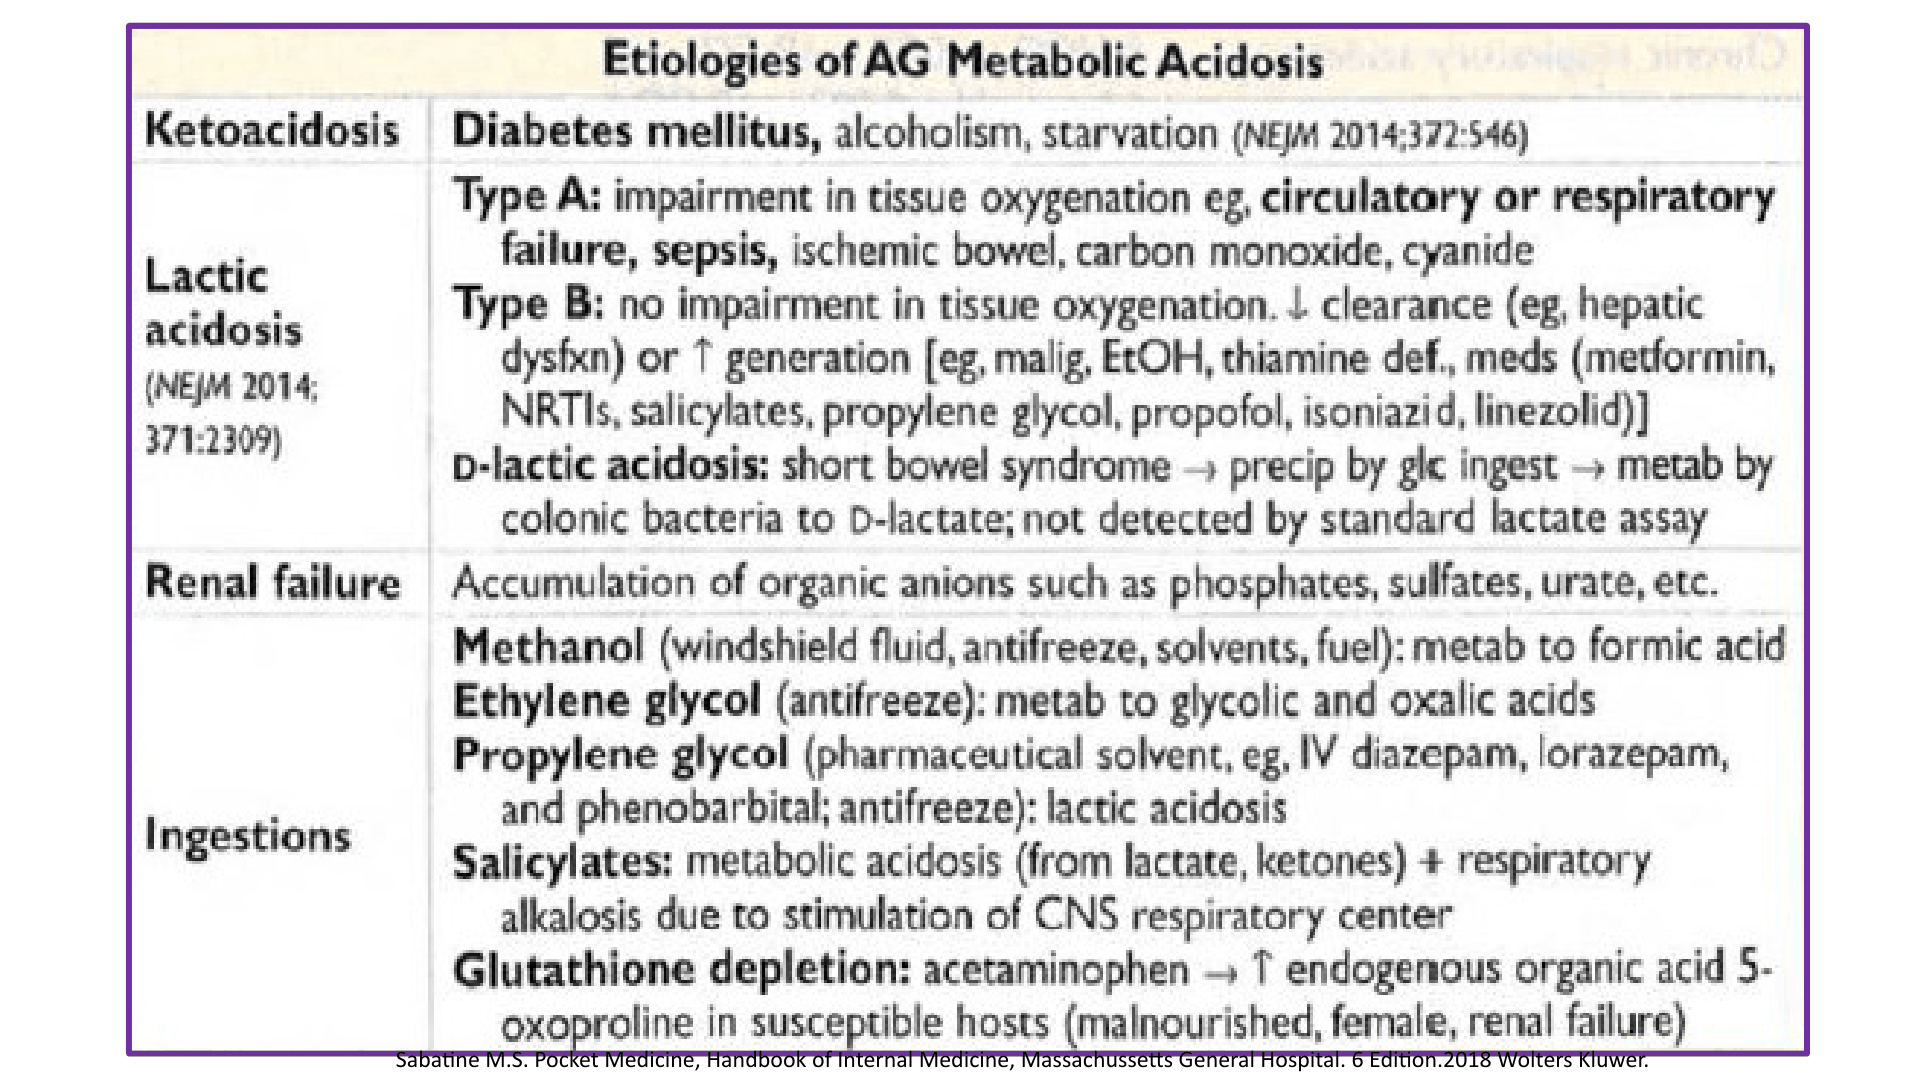
Descripción de la figura: Tabla “Etiologies of AG Metabolic Acidosis” que separa cetoacidosis, acidosis láctica tipo A/B y D, falla renal e ingestas. Detalla hipoperfusión/hipoxia en tipo A; producción o depuración alterada sin hipoxia tisular en tipo B; D-lactato por fermentación bacteriana de carbohidratos en colon en intestino corto; y metabolismo de metanol, etilenglicol, propilenglicol, salicilatos y paracetamol/5-oxoprolina.
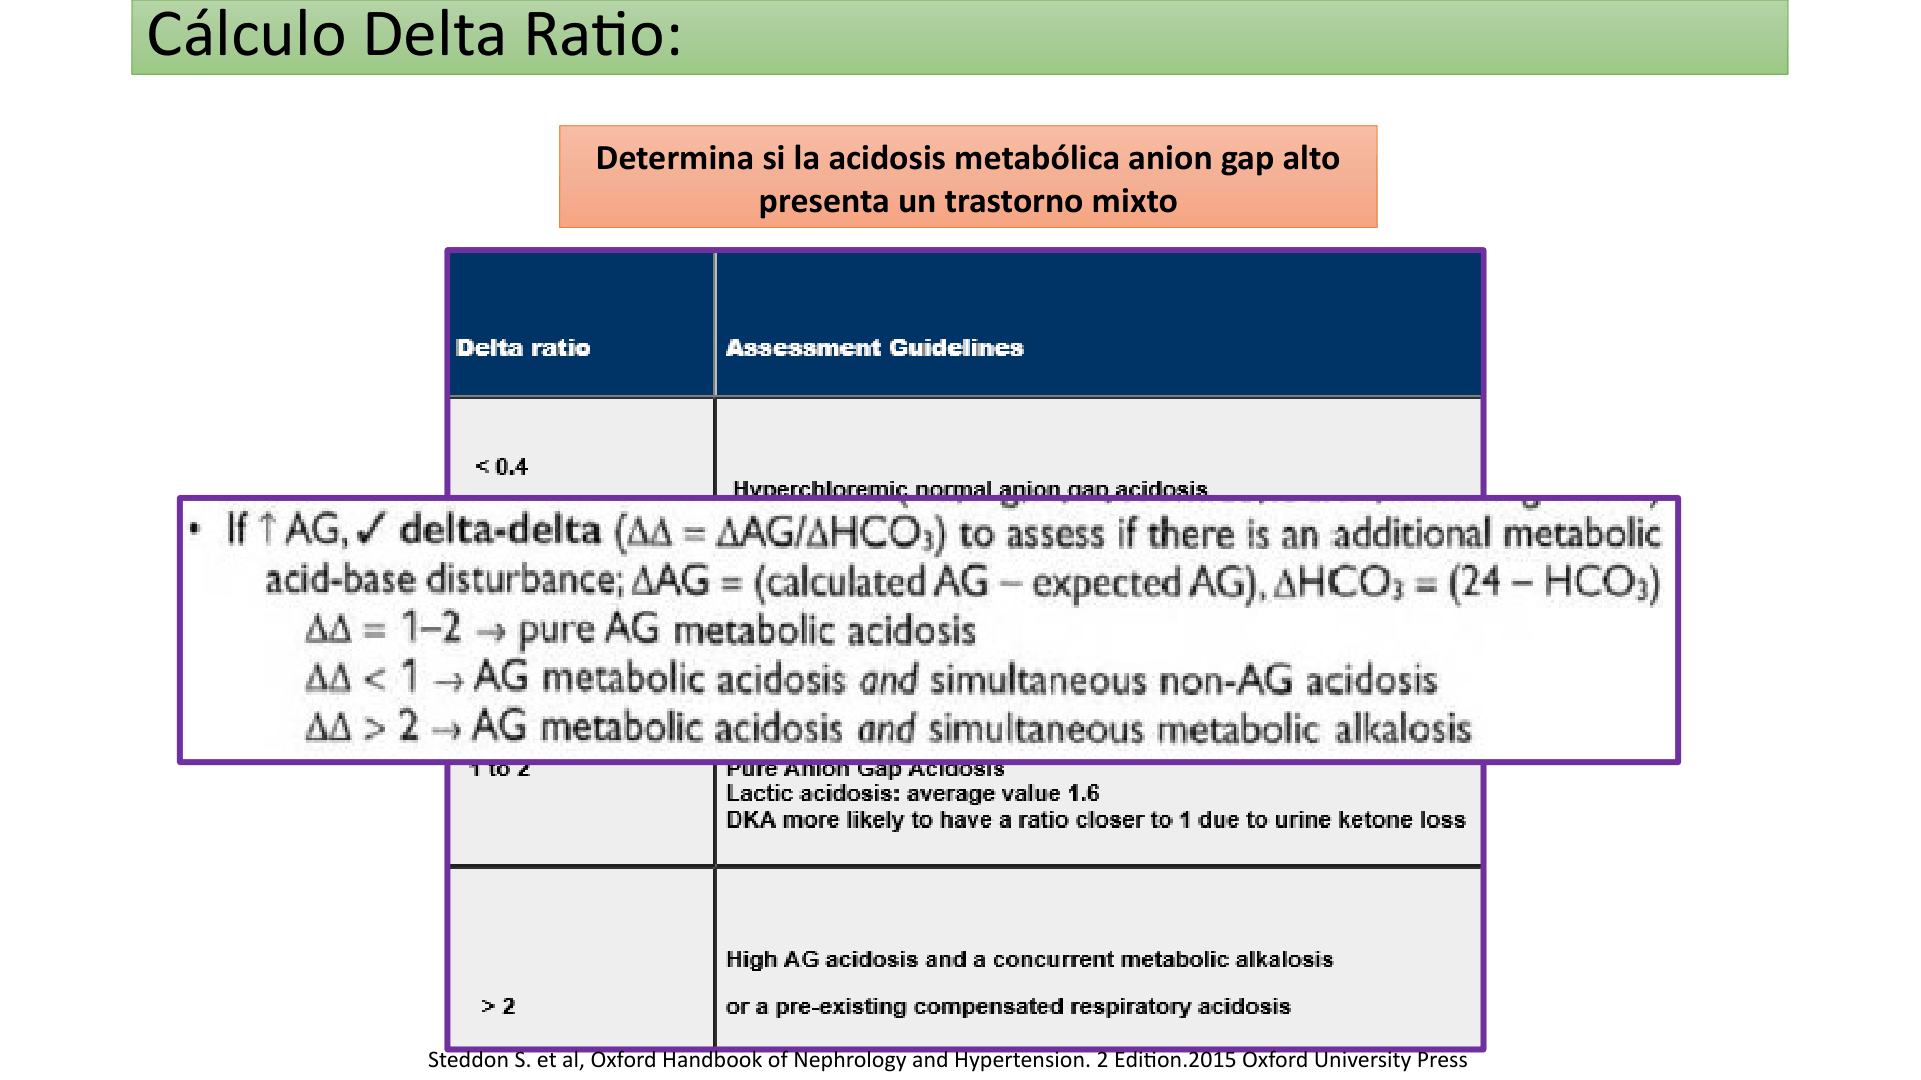
Descripción de la figura: Presenta el cálculo del delta ratio como ΔAG/ΔHCO₃⁻ y sus bandas interpretativas: <1 sugiere componente AG normal adicional; 1–2, acidosis AG alto predominante; >2, alcalosis metabólica añadida o bicarbonato basal elevado. Incluye recuadro sobre causas de trastornos mixtos.
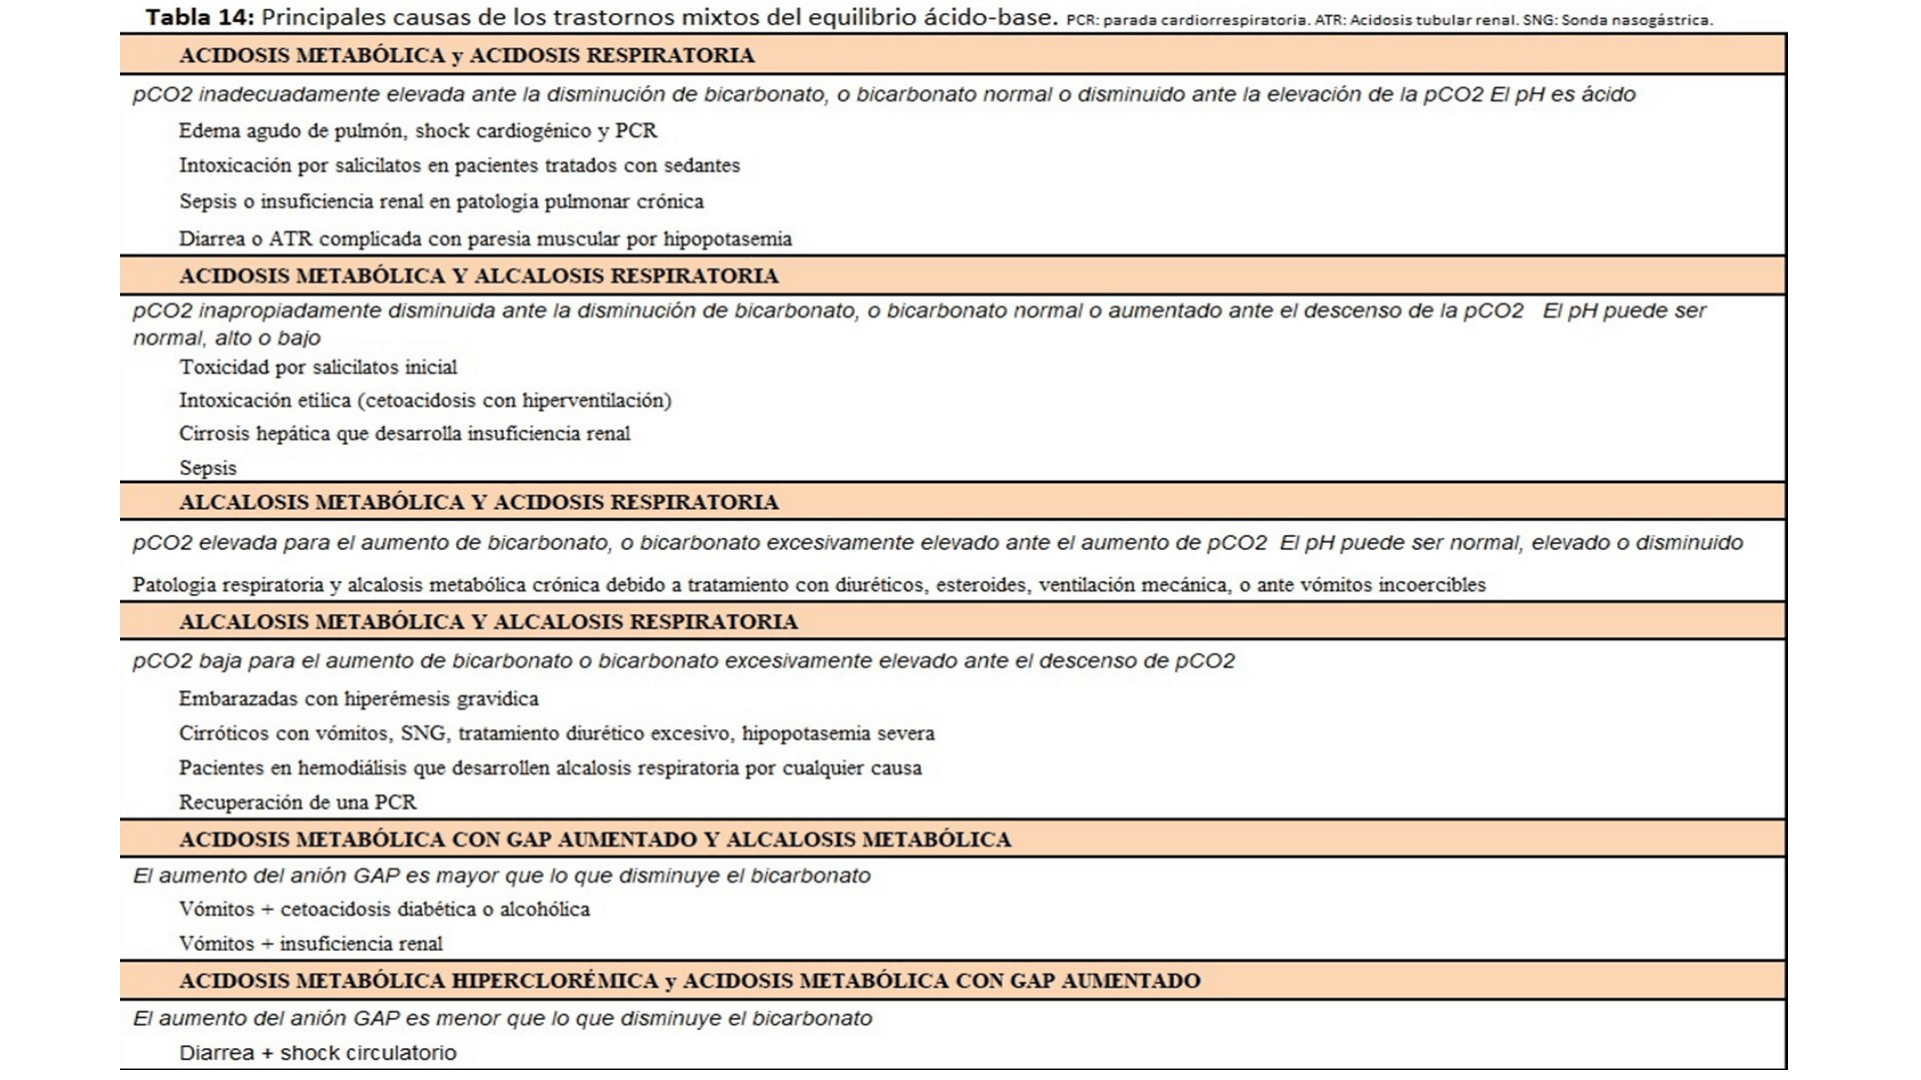
Descripción de la figura: Tabla 14 de principales trastornos mixtos. Enumera combinaciones de acidosis metabólica con acidosis respiratoria, alcalosis respiratoria o alcalosis metabólica; explica la dirección inapropiada de PCO₂/HCO₃⁻ y da contextos como edema pulmonar, shock, paro, salicilatos, sepsis, insuficiencia renal, diarrea/ATR, vómitos, diuréticos, hepatopatía y recuperación de paro. Incluye acidosis hiperclorémica más AG alto (p. ej., diarrea y shock) y conserva la referencia “Tabla 14”.
Acidosis metabólica con AG aumentado
Mecanismo y diagnóstico diferencial
El AG elevado indica acumulación de aniones no medidos por generación endógena, menor eliminación renal o ingesta/metabolismo de una sustancia precursora de ácidos. También se denomina acidosis normoclorémica. El AG ayuda a priorizar causas; no identifica por sí solo el tóxico ni reemplaza la historia, exploración, glucosa, lactato, función renal, albúmina, cetonas, osmolaridad y pruebas toxicológicas.
| Grupo | Causas y mecanismo señalados en los adjuntos |
|---|---|
| Cetoácidos | Cetoacidosis diabética (acumulación de acetoacetato y β-hidroxibutirato, a veces con hiperglucemia); alcohólica; por ayuno/inanición. |
| Lactato | Tipo A: aporte/oxigenación tisular insuficiente, hipoperfusión o shock, sepsis, insuficiencia circulatoria o respiratoria, intestino isquémico, monóxido de carbono o cianuro. Tipo B: sin hipoxia tisular manifiesta; menor depuración hepática o mayor producción por neoplasia, alcohol, déficit de tiamina y fármacos. Tipo D: intestino corto y fermentación bacteriana de carbohidratos en colon; las pruebas habituales pueden medir lactato L y no detectar D-lactato. |
| Enfermedad renal | Retención de aniones orgánicos, fosfato, sulfato y urato al disminuir la filtración. Puede existir AG normal o elevado según la magnitud del daño y la pérdida de nefronas. Una TFG <60 mL/min identifica disminución de filtración, pero no demuestra por sí sola acidosis con AG alto. |
| Alcoholes/tóxicos | Metanol → formiato; etilenglicol → glicolato, glioxilato y oxalato; propilenglicol → metabolitos L- y D-lactato; salicilatos; paraldehído; tolueno/pegamento; solventes. |
| Fármacos y metabolitos | Metformina, salicilatos, propofol, isoniazida, linezolid, análogos nucleósidos inhibidores de transcriptasa reversa, propilenglicol y acetaminofén/paracetamol (5-oxoprolina en huéspedes susceptibles). Acetazolamida/topiramato se asocian principalmente a pérdida renal de HCO₃⁻/AG normal, aunque aparecen en el diferencial general de las láminas. |
| Otras | D-lactato, trastornos congénitos del metabolismo de aminoácidos/carbohidratos, cetoacidosis por alcohol y acidosis por ingesta de ácidos. |
Acidosis láctica y toxinas
- Tipo A: hipoxia o hipoperfusión, por sepsis, shock hemorrágico/cardiogénico, falla respiratoria, falla orgánica múltiple o isquemia. Corregir la causa, oxigenación y perfusión; seleccionar líquidos y soporte vasoactivo según el estado hemodinámico.
- Tipo B: no existe hipoperfusión o hipoxia tisular evidente; puede deberse a menor depuración o mayor producción. Causas: metformina, salicilatos, alcoholes/propilenglicol, propofol, isoniazida, linezolid, antirretrovirales, déficit de tiamina, neoplasias o disfunción hepática. Revisar fármacos y tratar el desencadenante. La metformina requiere revisión o suspensión con filtración alrededor de 30 mL/min o menor, de acuerdo con el criterio y protocolo aplicable.
- Tipo D: síndrome de intestino corto, derivación yeyunoileal o resección intestinal; los carbohidratos que alcanzan el colon se convierten por bacterias en D-lactato. Puede haber alteraciones neurológicas (confusión intermitente, disartria, ataxia) con lactato convencional normal; confirmar con ensayo específico para D-lactato.
- Salicilatos/AAS: pueden producir estimulación del centro respiratorio con alcalosis respiratoria más acidosis metabólica AG alto por lactato/cetonas; tinnitus y otros síntomas neurológicos, taquipnea, náuseas y vómitos. El vómito puede añadir alcalosis metabólica. Al inicio puede predominar alcalosis respiratoria.
- Paracetamol/acetaminofén: en paciente susceptible, depleción de glutatión altera el ciclo γ-glutamil y acumula ácido piroglutámico (5-oxoprolina), con AG alto. Riesgo descrito con uso crónico incluso a dosis terapéuticas en desnutrición, enfermedad crítica, hepática o renal y dieta vegetariana estricta; confirmar con ácido piroglutámico urinario. La referencia general de 2–4 g/día no implica una dosis segura para todos: el límite depende de función hepática, nutrición, alcohol, formulación y contexto clínico.
- Metanol: productos como líquido limpiaparabrisas, solventes o combustible; metabolizado a ácido fórmico/formiato, puede causar depresión del SNC, visión borrosa, midriasis/papiledema y lesión visual.
- Etilenglicol: anticongelante; se transforma en glicolato y oxalato, con hipocalcemia, cristales de oxalato cálcico y lesión renal aguda; la orina puede fluorescer bajo luz UV. Se asocia a depresión neurológica y falla cardiopulmonar en intoxicación grave.
- Propilenglicol: disolvente farmacéutico (p. ej., algunas formulaciones IV de diazepam, lorazepam o fenobarbital) y anticongelante; sus metabolitos pueden causar lactato L/D y elevar el gap osmolar.
- Isopropanol: depresión del SNC, aliento afrutado por acetona; forma parte del diferencial de brecha osmolar elevada, pero no debe suponerse que todo gap osmolar elevado equivale a acidosis AG alto por este alcohol.
- Etanol: puede asociarse a cetoacidosis alcohólica con ayuno. Su metabolismo produce acetato; el formiato corresponde al metabolismo del metanol.
| Tóxico/condición | Hallazgos o metabolito destacado en las láminas |
|---|---|
| Acetaminofén crónico | 5-oxoprolina/ácido piroglutámico; hepatitis puede acompañar intoxicación aguda. |
| Salicilatos | Tinnitus, taquipnea; acidosis AG alto + alcalosis respiratoria; vómito puede añadir alcalosis metabólica. |
| Metanol | Alteración del estado mental, visión borrosa, pupilas dilatadas/papiledema; formiato. |
| Etilenglicol | Alteración del estado mental, falla cardiopulmonar, hipocalcemia, cristales de oxalato y lesión renal; fluorescencia urinaria UV descrita. |
| Propilenglicol | Gap osmolar elevado y acidosis láctica por metabolitos; lesión renal posible. |
| Isopropanol | Alteración neurológica y aliento afrutado por acetona. |
Gap osmolar
El gap osmolar ayuda a buscar solutos osmóticamente activos no incluidos en la fórmula calculada, sobre todo ante AG alto inexplicado y sospecha de alcohol tóxico. Con glucosa y BUN en mg/dL:
Osmolaridad calculada = 2 × Na⁺ + glucosa/18 + BUN/2,8
Si se mide etanol y se desea considerarlo: añadir etanol/4,6 (etanol en mg/dL) a la osmolaridad calculada. Gap osmolar = osmolaridad medida − osmolaridad calculada. La lámina reporta intervalo habitual aproximado de 10–15 mOsm/kg y sugiere que >10 puede levantar sospecha, pero tiene poca especificidad; en sospecha de intoxicación, gap ≥25 junto con acidosis AG alto inexplicada apoya metanol o etilenglicol. DKA, acidosis láctica y cetoacidosis alcohólica también pueden elevarlo. En intoxicación por metanol/etilenglicol, al inicio puede elevarse el gap osmolar antes que el AG; más tarde, cuando se forman metabolitos ácidos, el gap osmolar puede normalizarse mientras el AG permanece elevado.
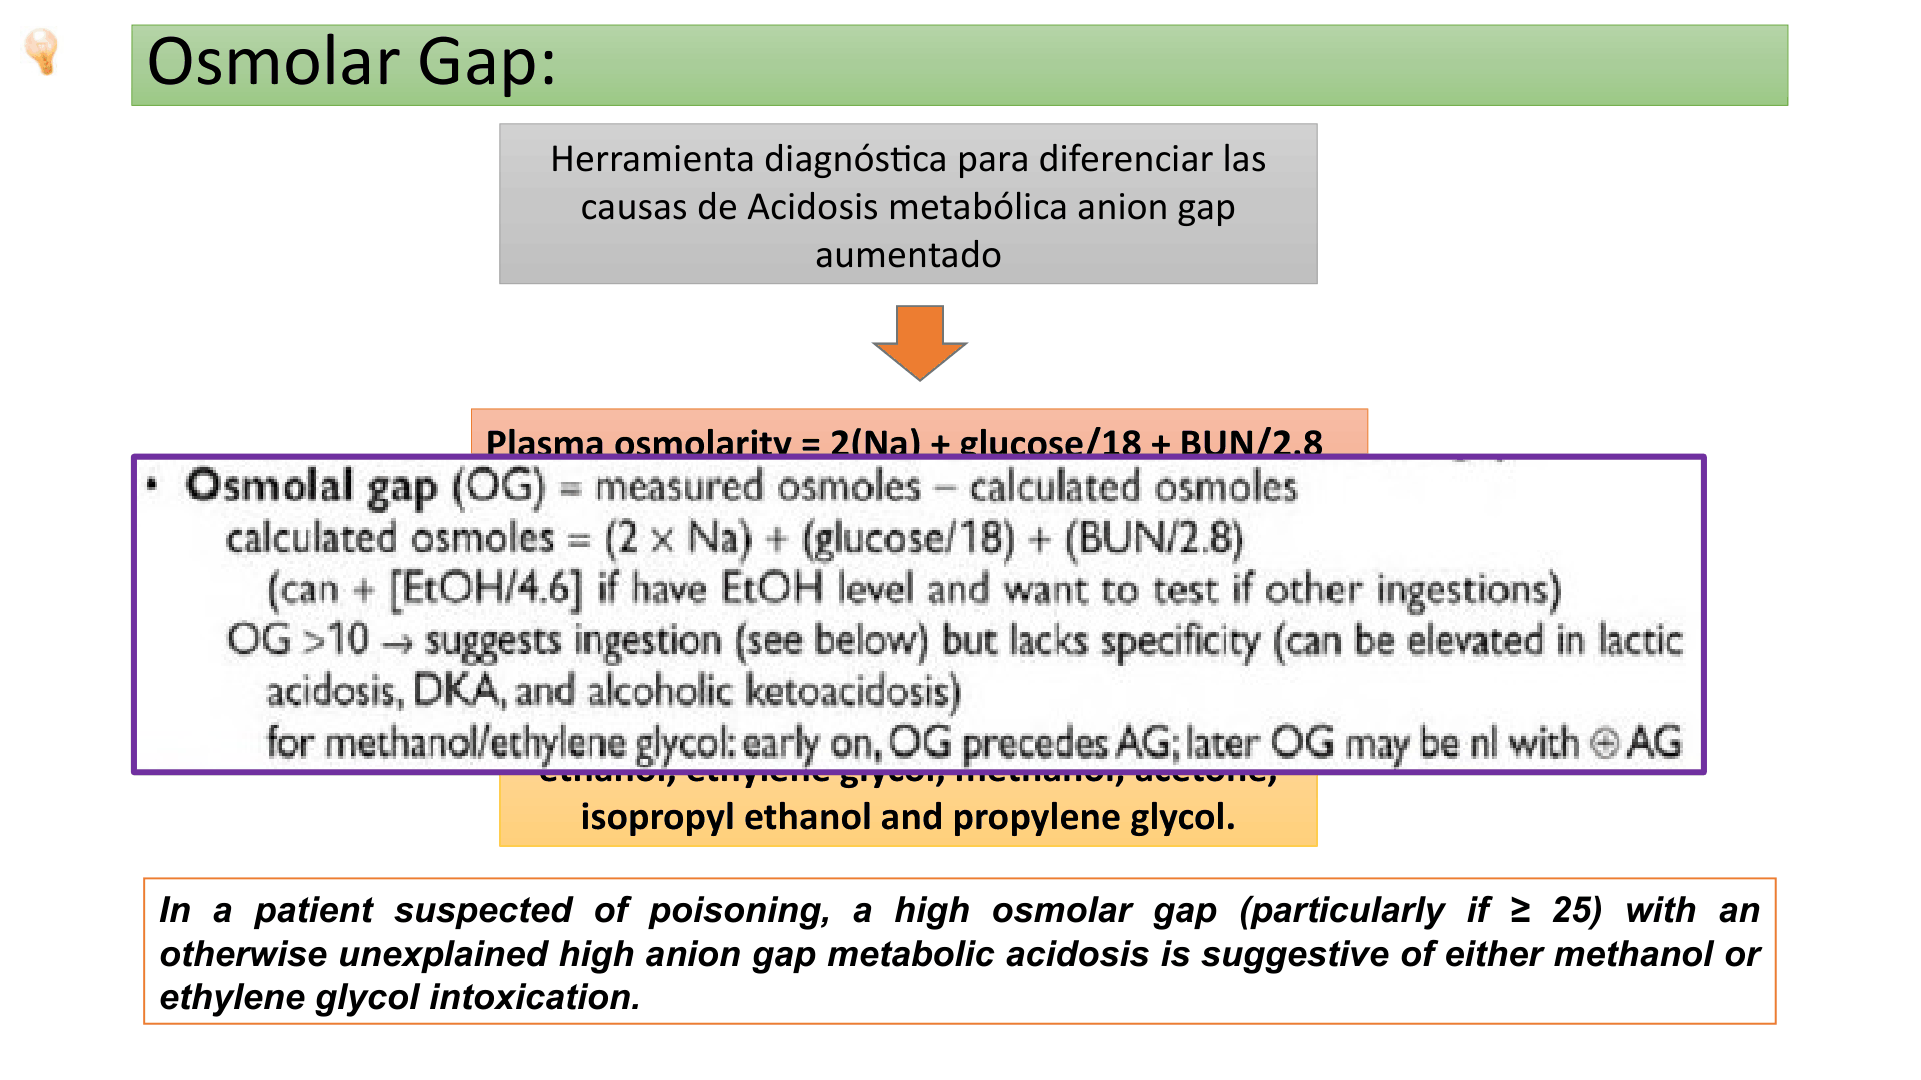
Descripción de la figura: Diagrama del gap osmolar como osmolaridad medida menos calculada, con fórmula 2 × Na + glucosa/18 + BUN/2,8 y opción de agregar etanol/4,6. Indica que >10 sugiere ingesta pero no es específico, que DKA/lactato/cetoacidosis alcohólica también pueden elevarlo y que el gap puede preceder al AG al inicio de intoxicación por metanol/etilenglicol y normalizarse después. Resalta sospecha con gap ≥25 y acidosis AG alto inexplicada.
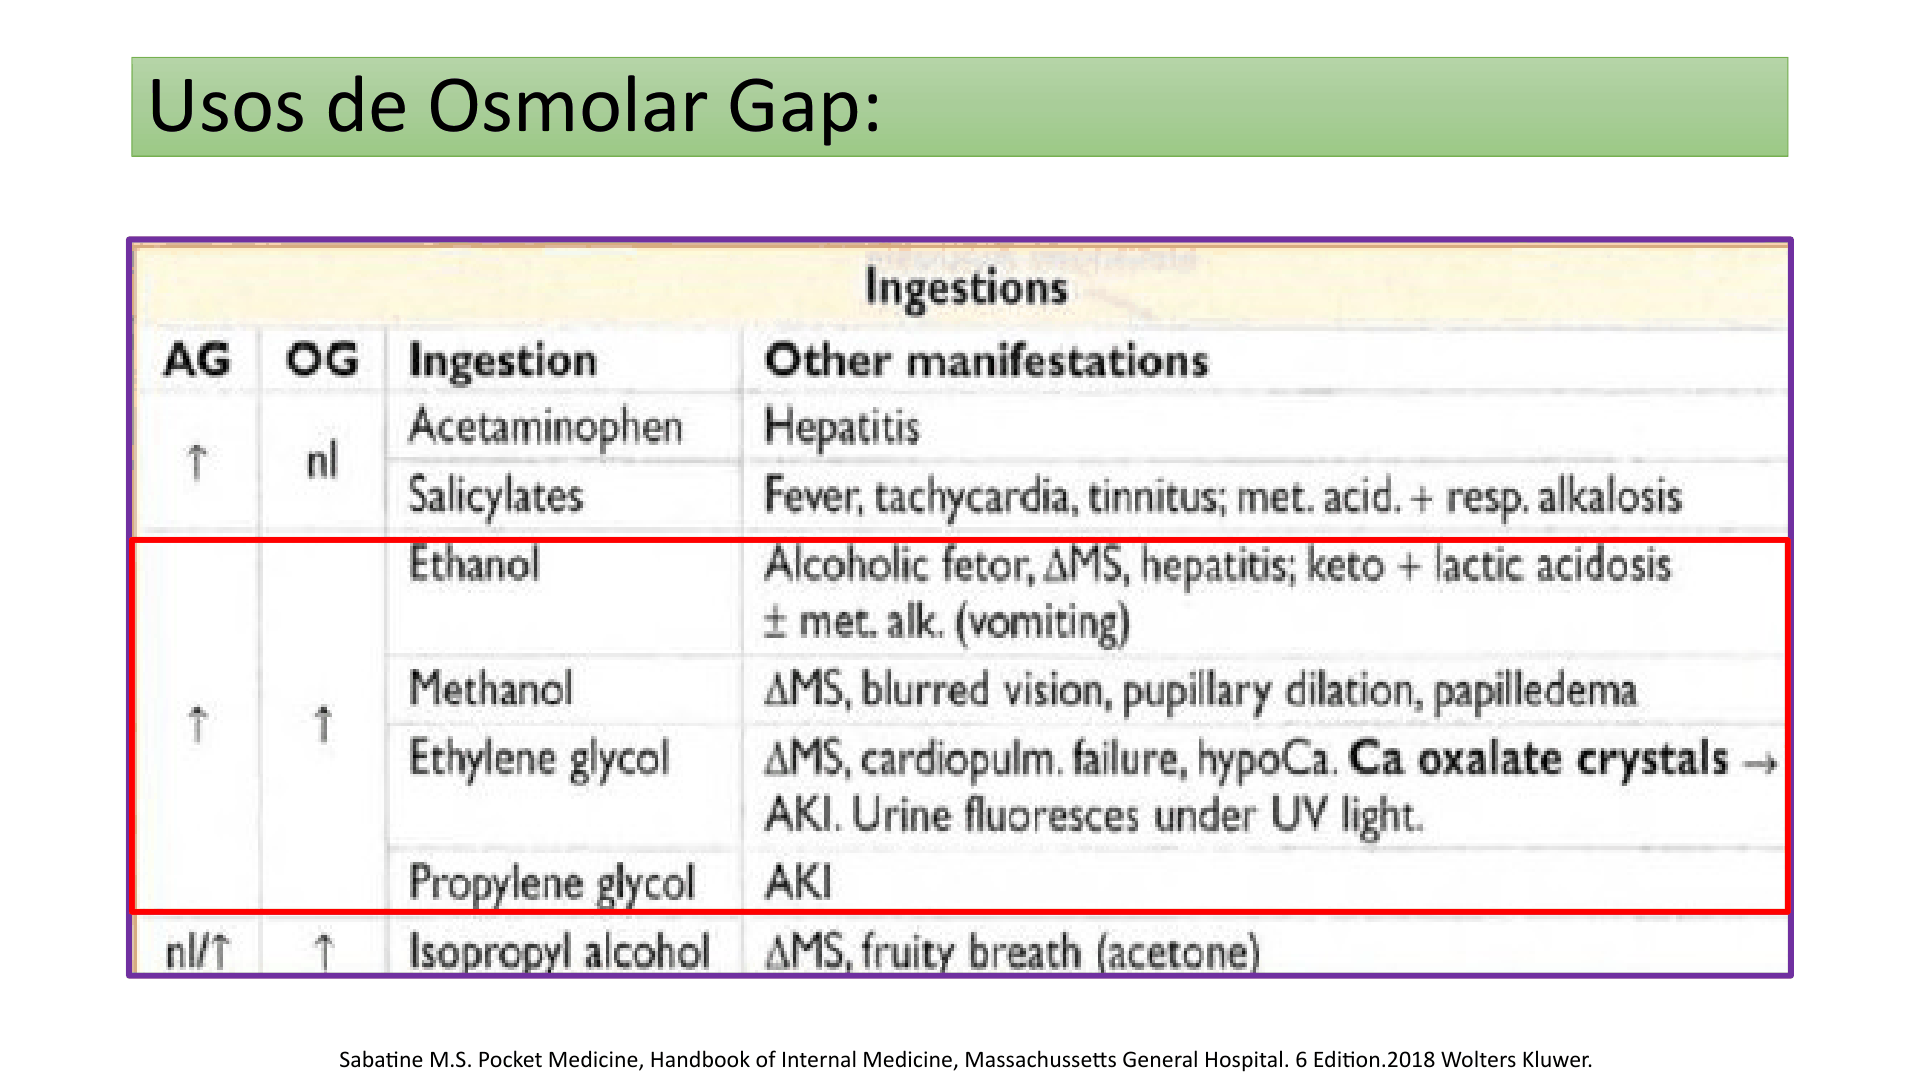
Descripción de la figura: Tabla de usos del gap osmolar que cruza AG, OG, ingesta y manifestaciones: acetaminofén (hepatitis), salicilatos (tinnitus y alteración mixta), metanol (visión/estado mental), etilenglicol (hipocalcemia, cristales y AKI), propilenglicol (AKI) e isopropanol (acetona/aliento afrutado). Distingue cambios del gap osmolar y el gap aniónico, sin que un patrón aislado confirme el agente.
Viñeta orientadora: hombre de 25 años, inconsciente, con vómitos, alteración visual y acidosis con AG alto y compensación respiratoria; orienta a alcohol tóxico. Ejemplo de gap osmolar: osmolaridad medida 302 menos calculada 280 = 22 mOsm/kg. Otro ejercicio describe osmolaridad cercana a 320 y brecha de 30; son ejemplos separados y no deben mezclarse como una sola analítica.
Acidosis metabólica con AG normal (hiperclorémica)
Predomina la pérdida de HCO₃⁻ por tubo digestivo o riñón o la incapacidad renal para excretar ácido. La pérdida de HCO₃⁻ suele acompañarse de Na⁺, agua y otros cationes; Cl⁻ queda relativamente elevado para mantener electroneutralidad y por concentración relativa. La hipercloremia no demuestra por sí sola la causa.
| Origen | Causas |
|---|---|
| Gastrointestinal | Diarrea (la causa más frecuente en el esquema), abuso de laxantes, fístulas de intestino delgado/páncreas, ostomía, drenaje gastrointestinal, derivación urinaria/ileal conduit o fístula ureterocolónica; pérdida de líquido alcalino rico en bicarbonato. |
| Renal | Acidosis tubular renal (ATR/RTA) tipos 1, 2 y 4; enfermedad renal temprana/uremia; deterioro de excreción de NH₄⁺; uropatía obstructiva o fase de recuperación; hipoaldosteronismo o resistencia a aldosterona. |
| Fármacos/sustancias | Acetazolamida, topiramato, sevelámero, colestiramina, tolueno; tenofovir e ifosfamida (tubulopatía/ATR); diuréticos ahorradores de K⁺; fármacos que inhiben el eje renina–angiotensina–aldosterona (IECA, ARA-II, AINE y β-bloqueadores). |
| Otras | Ingesta/infusión terapéutica o tóxica de NH₄Cl o HCl; administración rápida de líquidos IV sin bicarbonato; acidosis transitoria después de corregir hipercapnia/alcalosis respiratoria (el HCO₃⁻ renal tarda en regenerarse); dilución por solución salina rápida. |
Gap aniónico urinario (UAG)
UAG = Na⁺ urinario + K⁺ urinario − Cl⁻ urinario
No mide NH₄⁺ directamente; lo estima indirectamente porque la excreción de NH₄⁺ debe acompañarse de un anión, a menudo Cl⁻. La interpretación solo se usa después de demostrar acidosis metabólica con AG normal/hiperclorémica y considerar la historia. Sin acidosis, el UAG puede ser cercano a cero o positivo. En acidosis, riñón competente aumenta amoniogénesis y NH₄Cl urinario: UAG se hace negativo. Un UAG positivo sugiere excreción insuficiente de NH₄⁺ y origen renal, especialmente ATR distal, aunque no sustituye evaluación de K⁺, pH urinario y contexto.
- UAG negativo: NH₄⁺ urinario alto, respuesta renal apropiada; orienta a pérdida gastrointestinal de HCO₃⁻ (diarrea/laxantes) o carga de ácido como NH₄Cl.
- UAG positivo: NH₄⁺ urinario bajo; orienta a defecto de acidificación/excreción renal (ATR 1 o 4, entre otras causas).
- El esquema manuscrito cita valores negativos ilustrativos de aproximadamente −20 a −90 mEq/L en diarrea; son ejemplos, no puntos de corte universales.
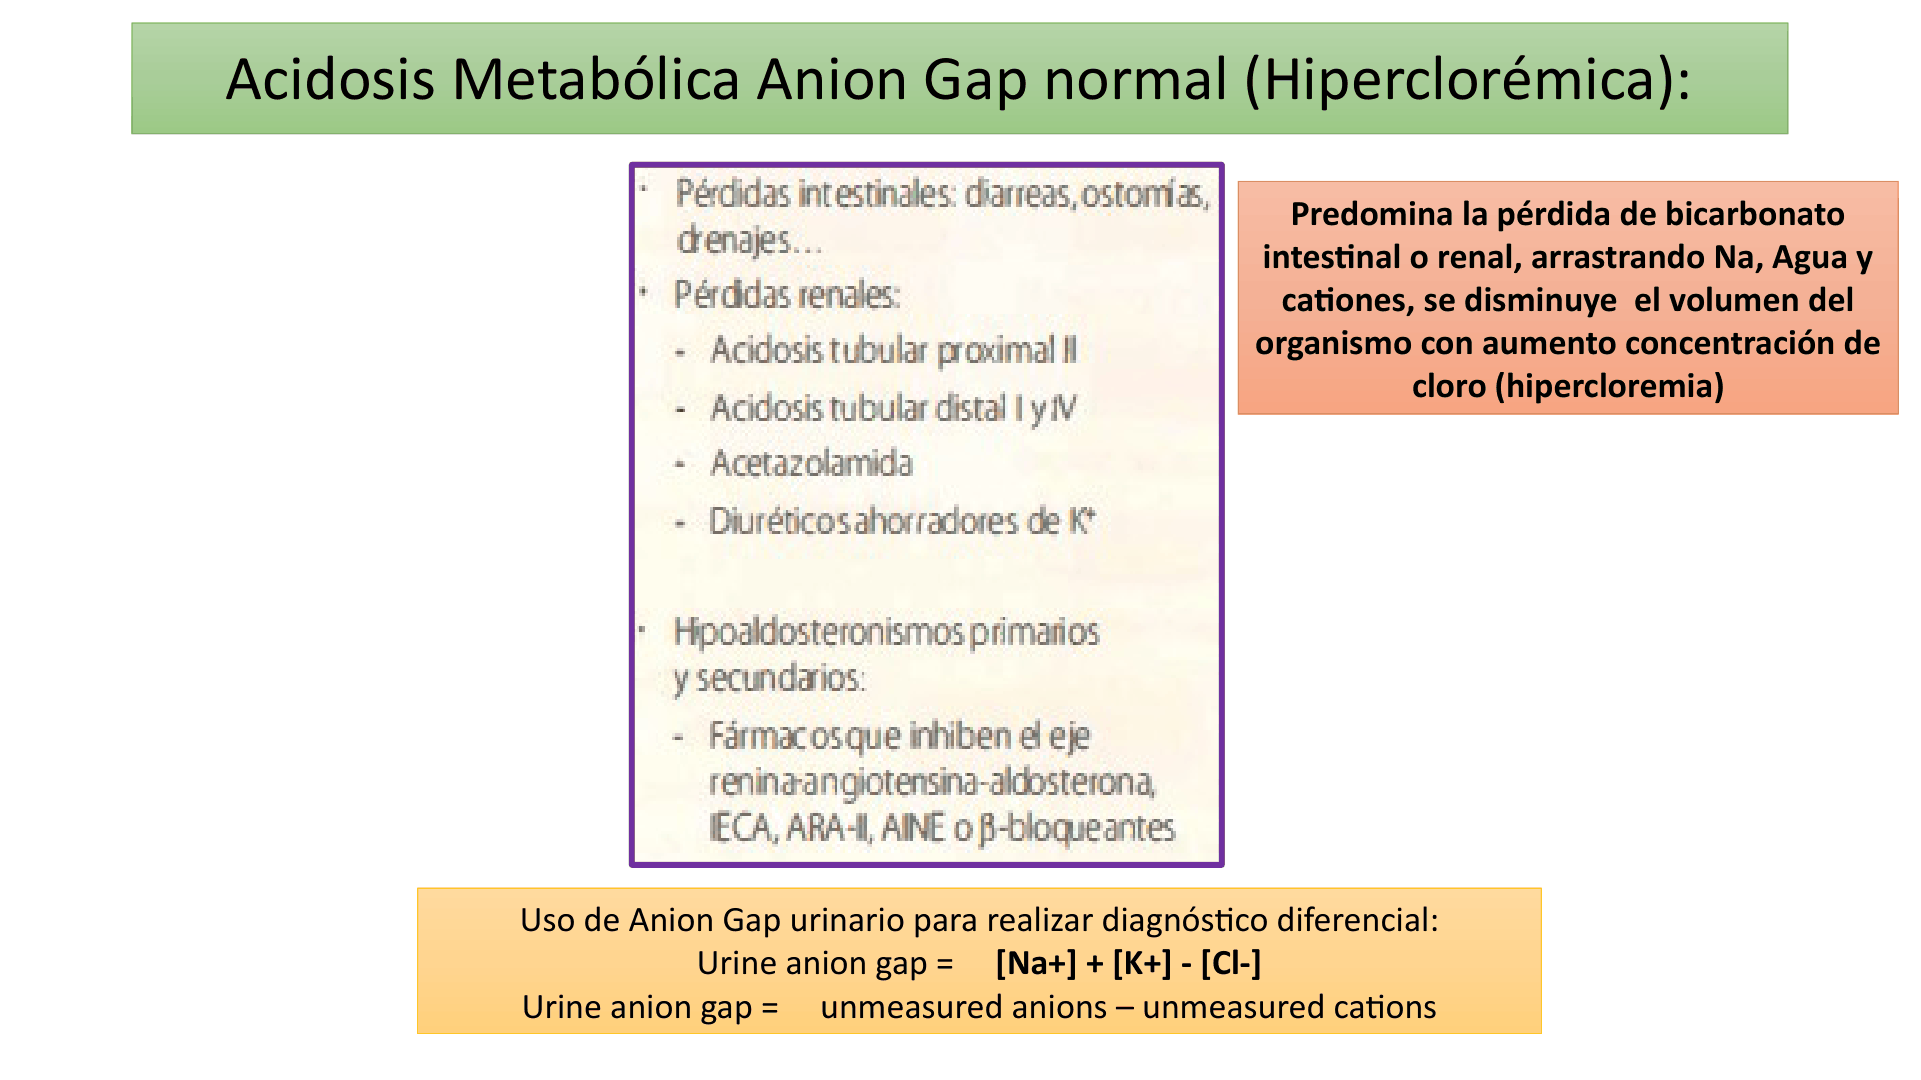
Descripción de la figura: Resume las pérdidas intestinales (diarrea, ostomía, drenajes) y renales (ATR proximal/distal, acetazolamida, diuréticos ahorradores de K⁺ e hipoaldosteronismo) que reducen bicarbonato; explica que se arrastran Na⁺/agua/cationes y aumenta relativamente Cl⁻. En la franja inferior introduce UAG = Na⁺u + K⁺u − Cl⁻u como diferencial entre pérdida extrarrenal y renal.
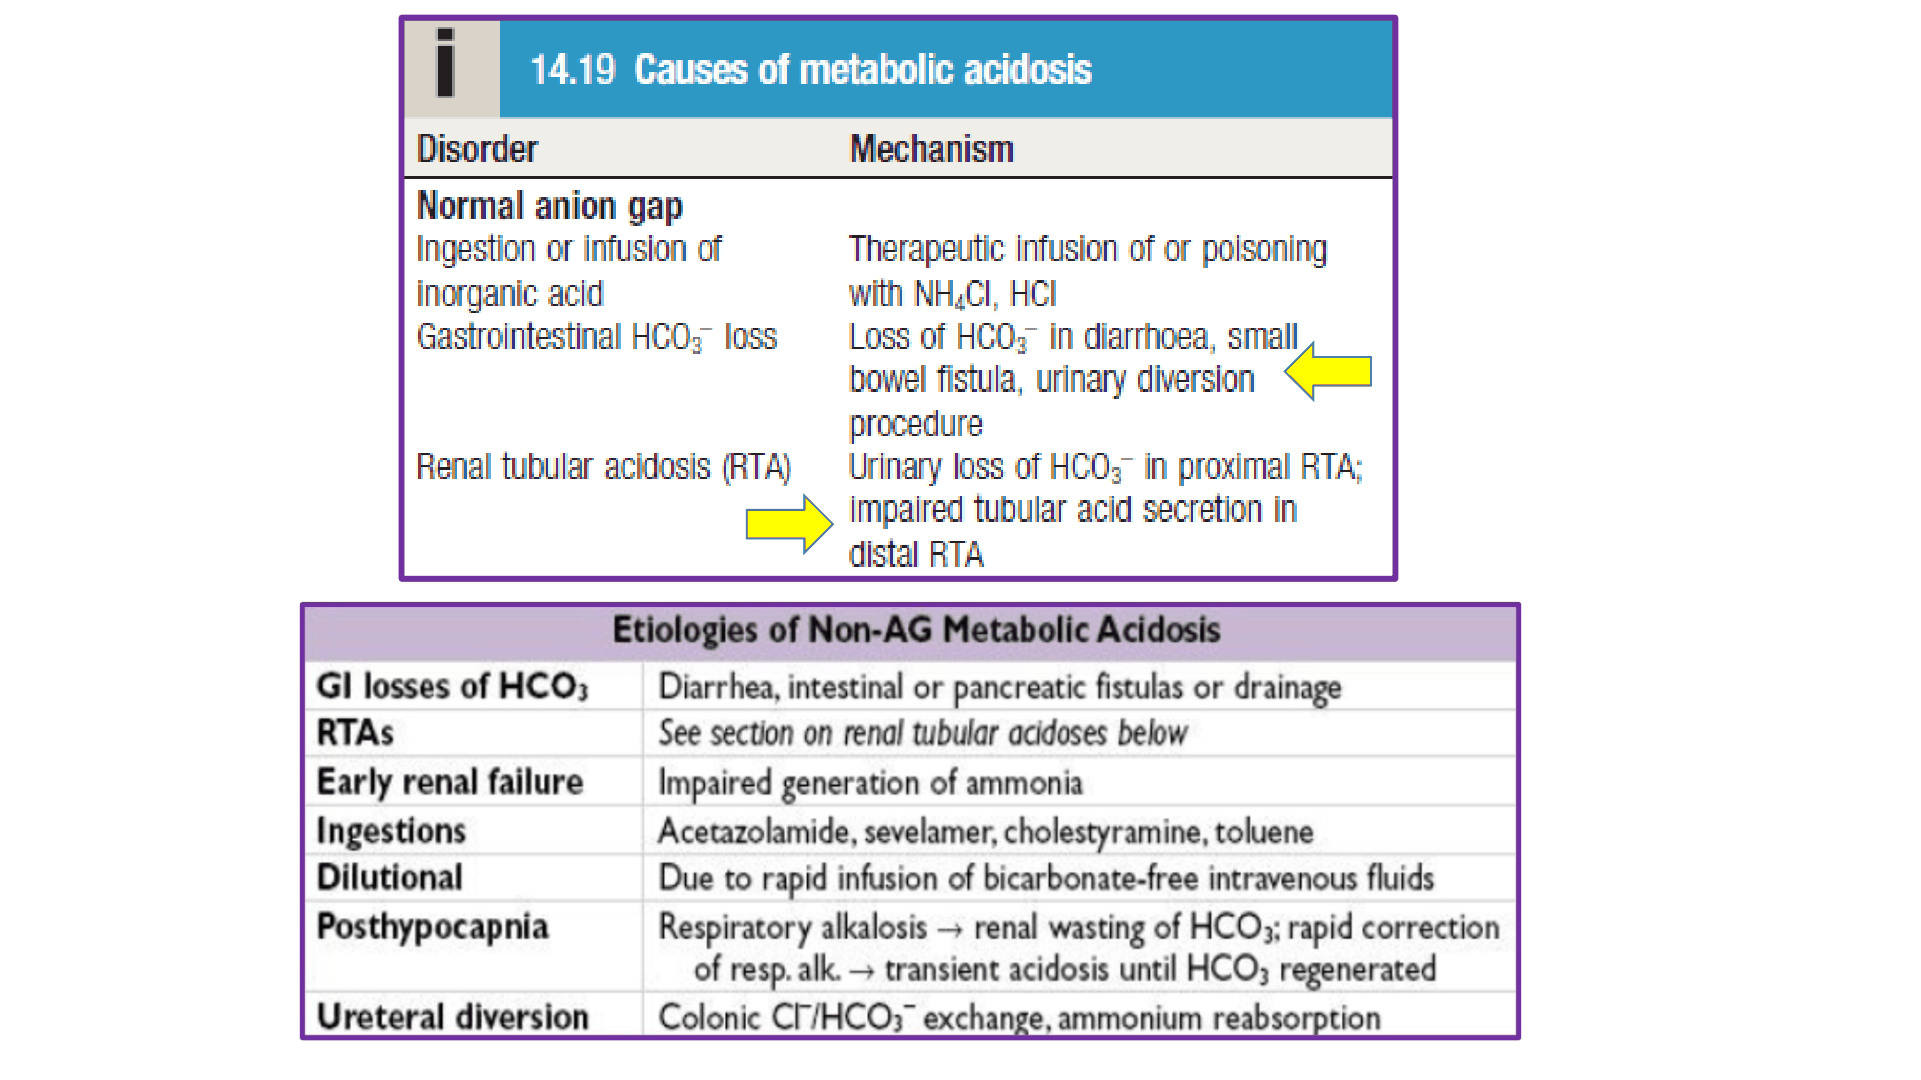
Descripción de la figura: Tabla de etiologías de acidosis metabólica no-gap: ingesta/infusión de ácidos inorgánicos; pérdida GI de HCO₃⁻ por diarrea, fístula o drenaje; ATR proximal/distal y falla renal temprana; reducción de amonio por fármacos; dilución con fluidos IV sin bicarbonato; acidosis transitoria poshipocapnia; y derivación ureteral con intercambio colónico de Cl⁻/HCO₃⁻ y reabsorción de amonio.
ATR tipos 1, 2 y 4
Las tres pueden causar acidosis metabólica con AG normal/hiperclorémica, pero el defecto, K⁺ y capacidad de acidificar orina difieren. La clasificación y el UAG se interpretan durante acidosis y junto con concentración sérica de HCO₃⁻.
| Tipo | Sitio/defecto | K⁺ sérico | pH urinario en acidosis | UAG y NH₄⁺ | Asociaciones y causas |
|---|---|---|---|---|---|
| ATR 1, distal, hipopotasémica | Secreción distal de H⁺ defectuosa; menor acidificación y excreción NH₄⁺. | Bajo, por mayor pérdida renal de K⁺; pueden existir excepciones clínicas. | Inadecuadamente alto, usualmente >5,5. | UAG positivo; NH₄⁺ bajo. | Hipercalciuria, hipocitraturia, nefrolitiasis/nefrocalcinosis; familiar, Sjögren, artritis reumatoide, cirrosis activa, obstrucción, lupus, tolueno. La lámina señala que obstrucción/SLE pueden acompañarse de hiperpotasemia en presentaciones particulares. |
| ATR 2, proximal | Menor reabsorción de HCO₃⁻ filtrado → bicarbonaturia mientras HCO₃⁻ sérico no se ha estabilizado bajo. | Bajo o normal. | Variable; cuando HCO₃⁻ sérico cae por debajo del umbral y el túbulo distal está intacto, puede acidificarse (<5,5). | Tabla 10/Figura 2: UAG negativo, con K⁺ reducido y pH variable; la excreción de NH₄⁺ distal puede conservarse. UAG puede cambiar con bicarbonaturia y estado del bicarbonato. | Síndrome de Fanconi, inhibidores de anhidrasa carbónica, mieloma con cadenas ligeras, metales pesados, tenofovir, ifosfamida, hereditario pediátrico; sevelámero. No suele asociarse a nefrolitiasis salvo tras reposición de HCO₃⁻ o por inhibidores de anhidrasa carbónica. |
| ATR 4, hiperpotasémica, distal | Déficit de aldosterona o resistencia; menor reabsorción de Na⁺ y secreción de K⁺/H⁺, menor generación/excreción de NH₄⁺. | Alto. | Habitualmente <5,5; puede acidificarse, aunque la excreción neta de ácido/amoniogénesis es baja. | UAG positivo y NH₄⁺ bajo. | Hipoaldosteronismo hipo-reninémico (renina no siempre baja), nefropatía diabética/hipertensiva, enfermedad tubulointersticial/lupus, diuréticos ahorradores de K⁺, IECA, ARA-II, trimetoprim, AINE/β-bloqueadores. |
Figura recuperada: Tabla 10
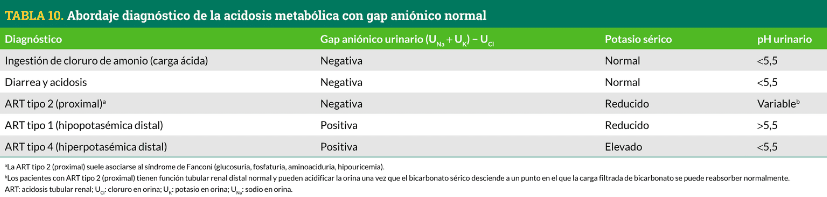
Descripción de la figura: La imagen original “TABLA 10. Abordaje diagnóstico de la acidosis metabólica con gap aniónico normal” compara diagnóstico, UAG = (Na⁺u + K⁺u) − Cl⁻u, potasio sérico y pH urinario. Carga de NH₄Cl y diarrea: UAG negativo, K⁺ normal, pH <5,5. ATR tipo 2 proximal: UAG negativo, K⁺ reducido y pH variable. ATR tipo 1 distal hipopotasémica: UAG positivo, K⁺ reducido y pH >5,5. ATR tipo 4 hiperpotasémica distal: UAG positivo, K⁺ elevado y pH <5,5. La nota a indica asociación frecuente de ATR2 con Fanconi —glucosuria, fosfaturia, aminoaciduria e hipouricemia—. La nota b indica que ATR2 conserva función tubular distal y puede acidificar la orina cuando el HCO₃⁻ sérico baja lo suficiente para que el bicarbonato filtrado vuelva a reabsorberse normalmente. Abreviaturas de la tabla: UCl, cloruro urinario; UK, potasio urinario; UNa, sodio urinario.
Tabla 10. Abordaje diagnóstico de acidosis metabólica con gap aniónico normal.
| Diagnóstico | Gap aniónico urinario (UNa + UK) − UCl | K⁺ sérico | pH urinario |
|---|---|---|---|
| Ingestión de cloruro de amonio (carga ácida) | Negativo | Normal | <5,5 |
| Diarrea y acidosis | Negativo | Normal | <5,5 |
| ATR tipo 2 (proximal)ᵃ | Negativo | Reducido | Variableᵇ |
| ATR tipo 1 (distal hipopotasémica) | Positivo | Reducido | >5,5 |
| ATR tipo 4 (distal hiperpotasémica) | Positivo | Elevado | <5,5 |
ᵃ La ATR tipo 2 suele asociarse a síndrome de Fanconi (glucosuria, fosfaturia, aminoaciduria e hipouricemia). ᵇ En ATR tipo 2 la función tubular distal es normal y puede acidificarse la orina una vez que el HCO₃⁻ sérico desciende a un nivel en que la carga filtrada de bicarbonato puede reabsorberse normalmente. En la imagen se define UCl como cloruro en orina, UK como potasio en orina y UNa como sodio en orina.
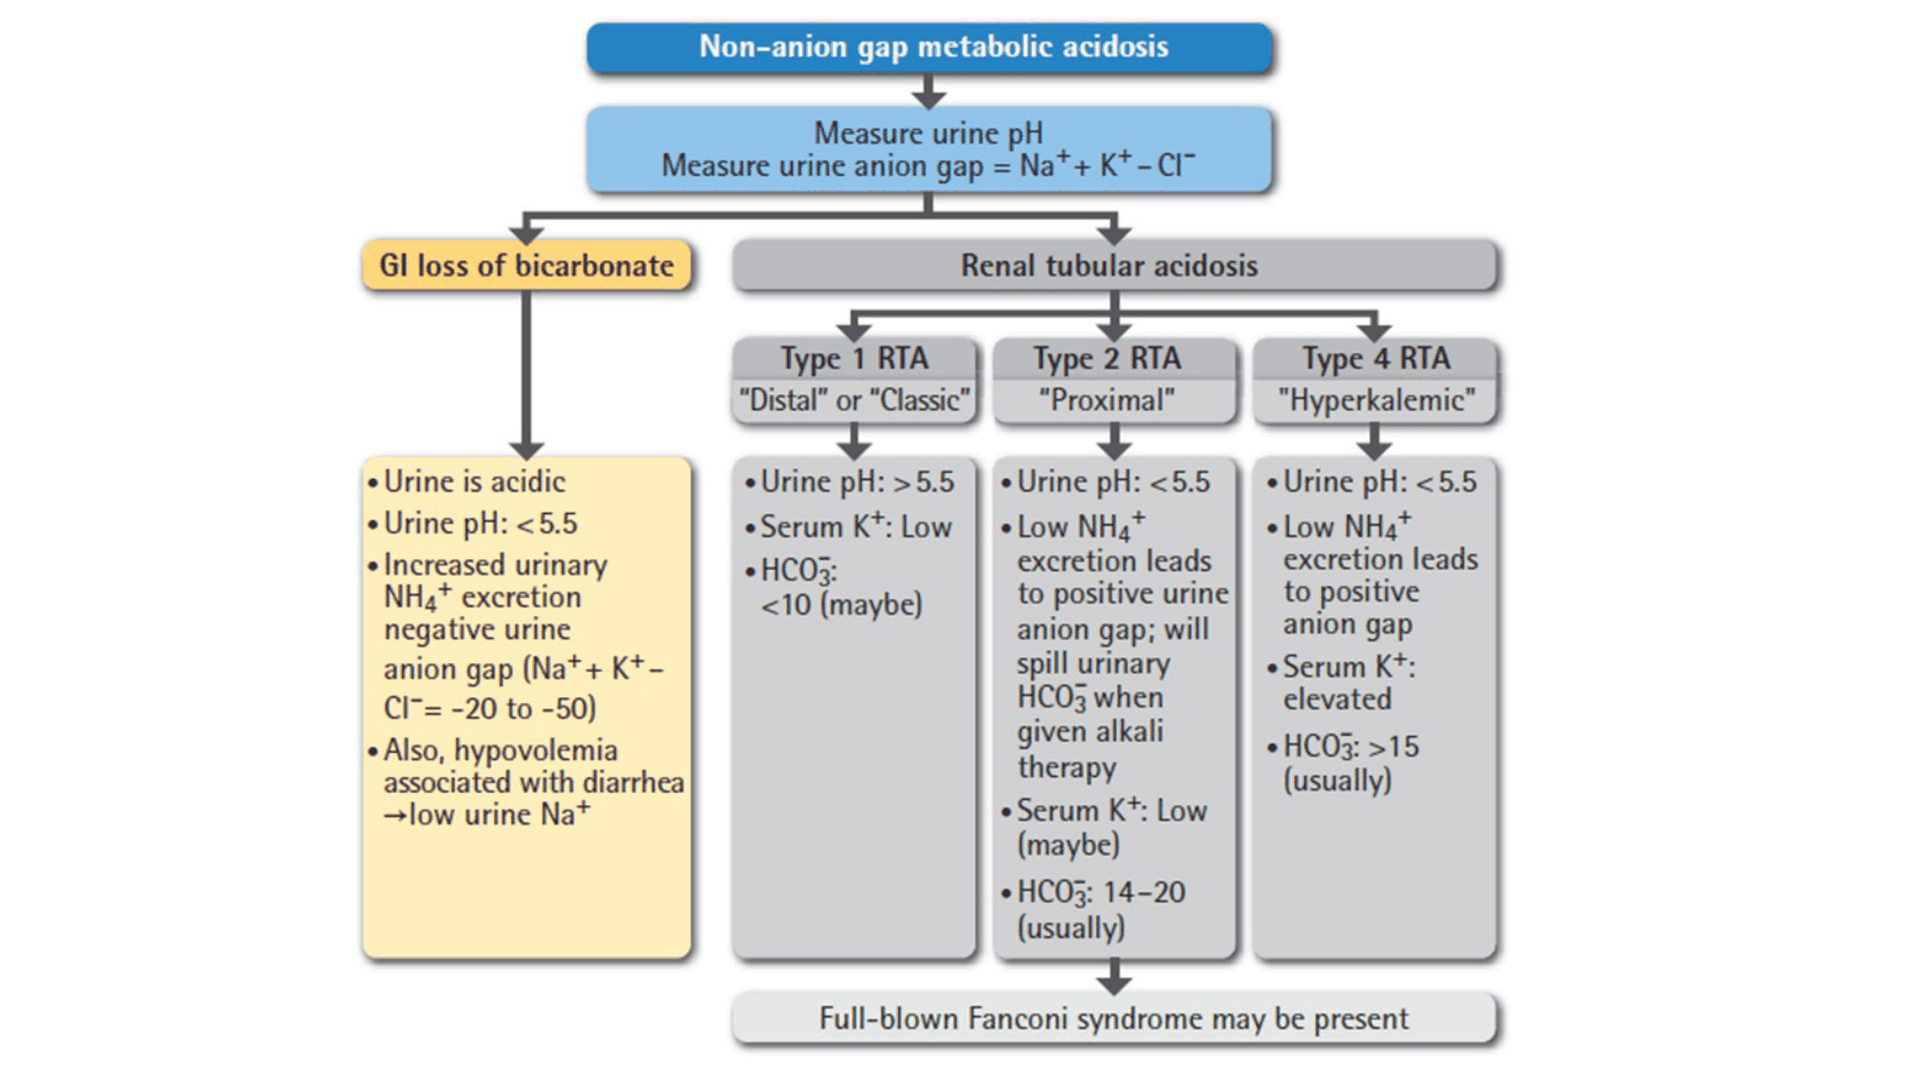
Descripción de la figura: Algoritmo de acidosis metabólica no-gap: confirmar pH y AG sérico, identificar pérdida de bicarbonato o ATR y usar pH urinario, K⁺ sérico y excreción de NH₄⁺/UAG. Distingue diarrea (orina ácida, NH₄⁺ alto, UAG negativo y Na⁺ urinario bajo por hipovolemia) de ATR tipos 1, 2 y 4; contempla Fanconi.
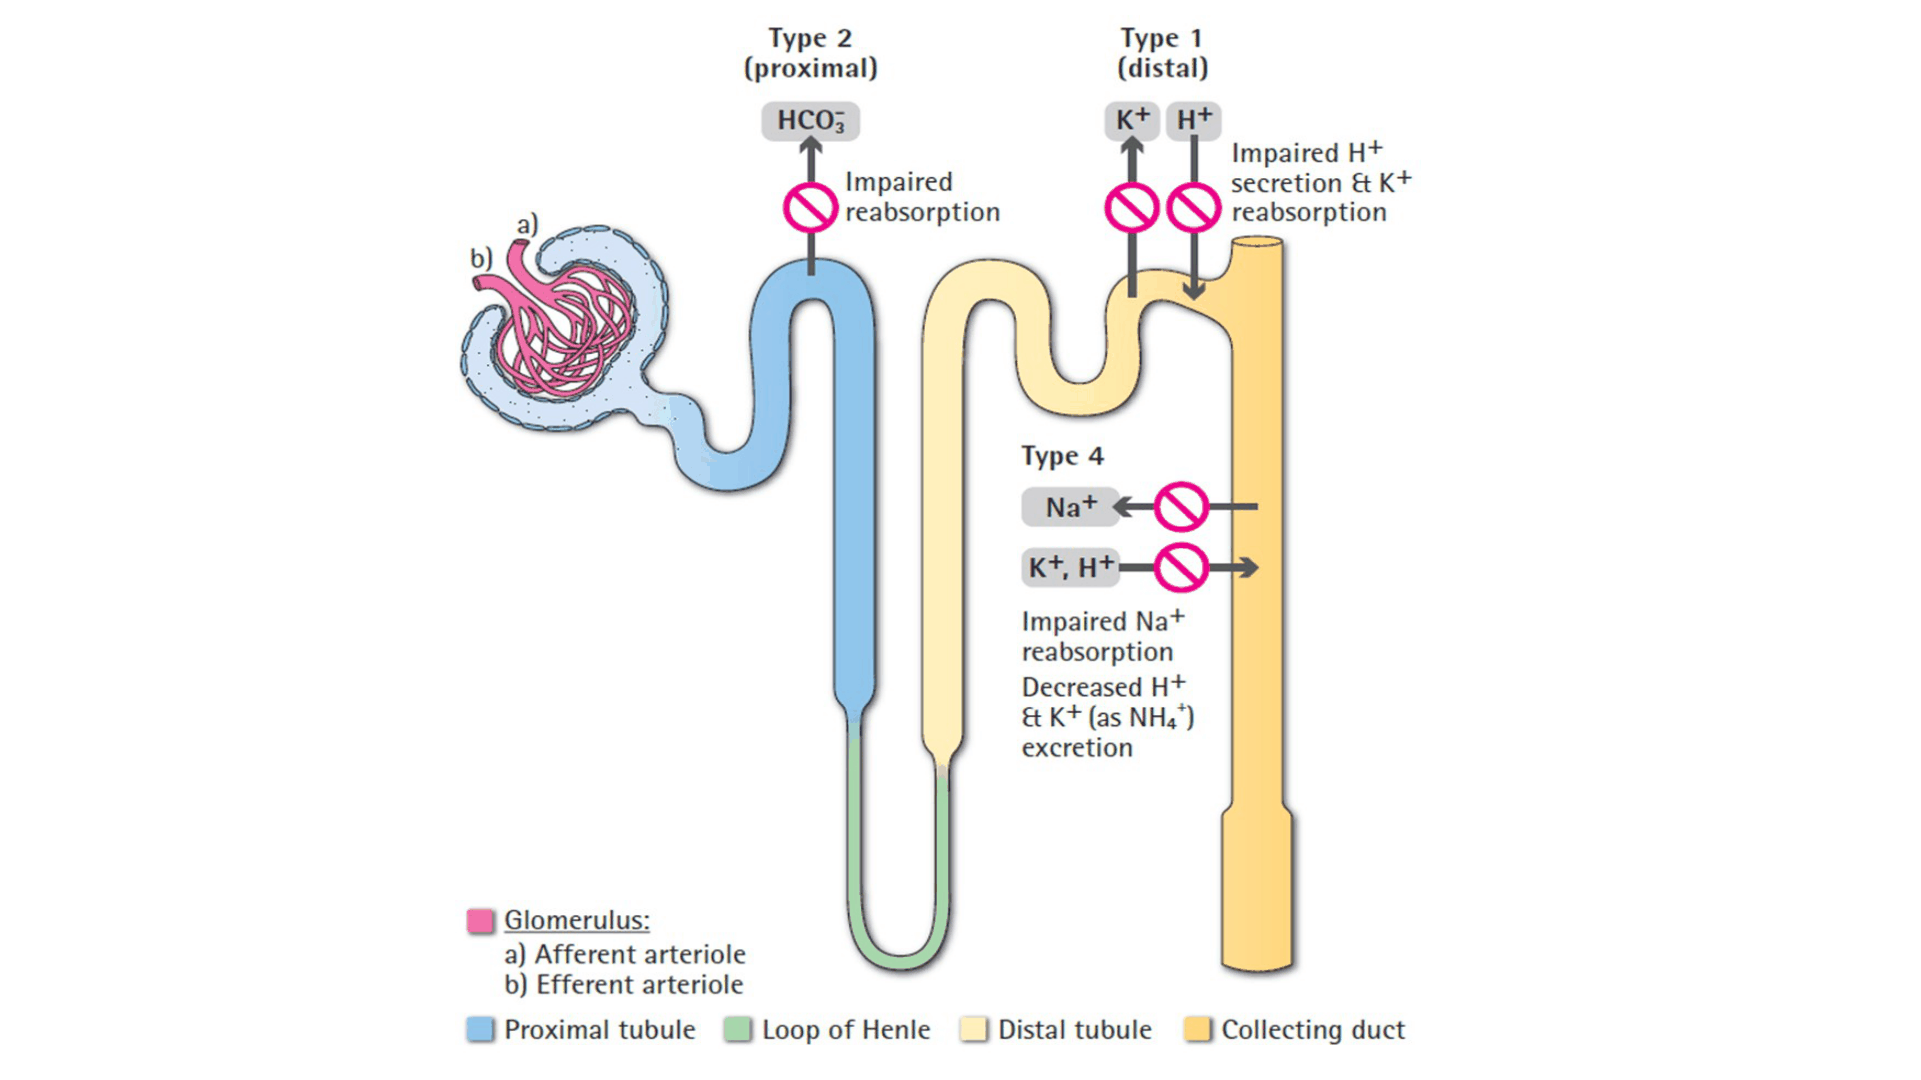
Descripción de la figura: Dibujo de nefrona con túbulo proximal, asa de Henle, túbulo distal y colector para ubicar ATR tipo 2 (proximal), tipo 1 (distal) y tipo 4. Señala pérdida de HCO₃⁻ en el proximal y defectos en secreción de H⁺/manejo de K⁺ y NH₄⁺ en segmentos distales/colector; identifica glomérulo, arteriolas aferente/eferente y segmentos tubulares.
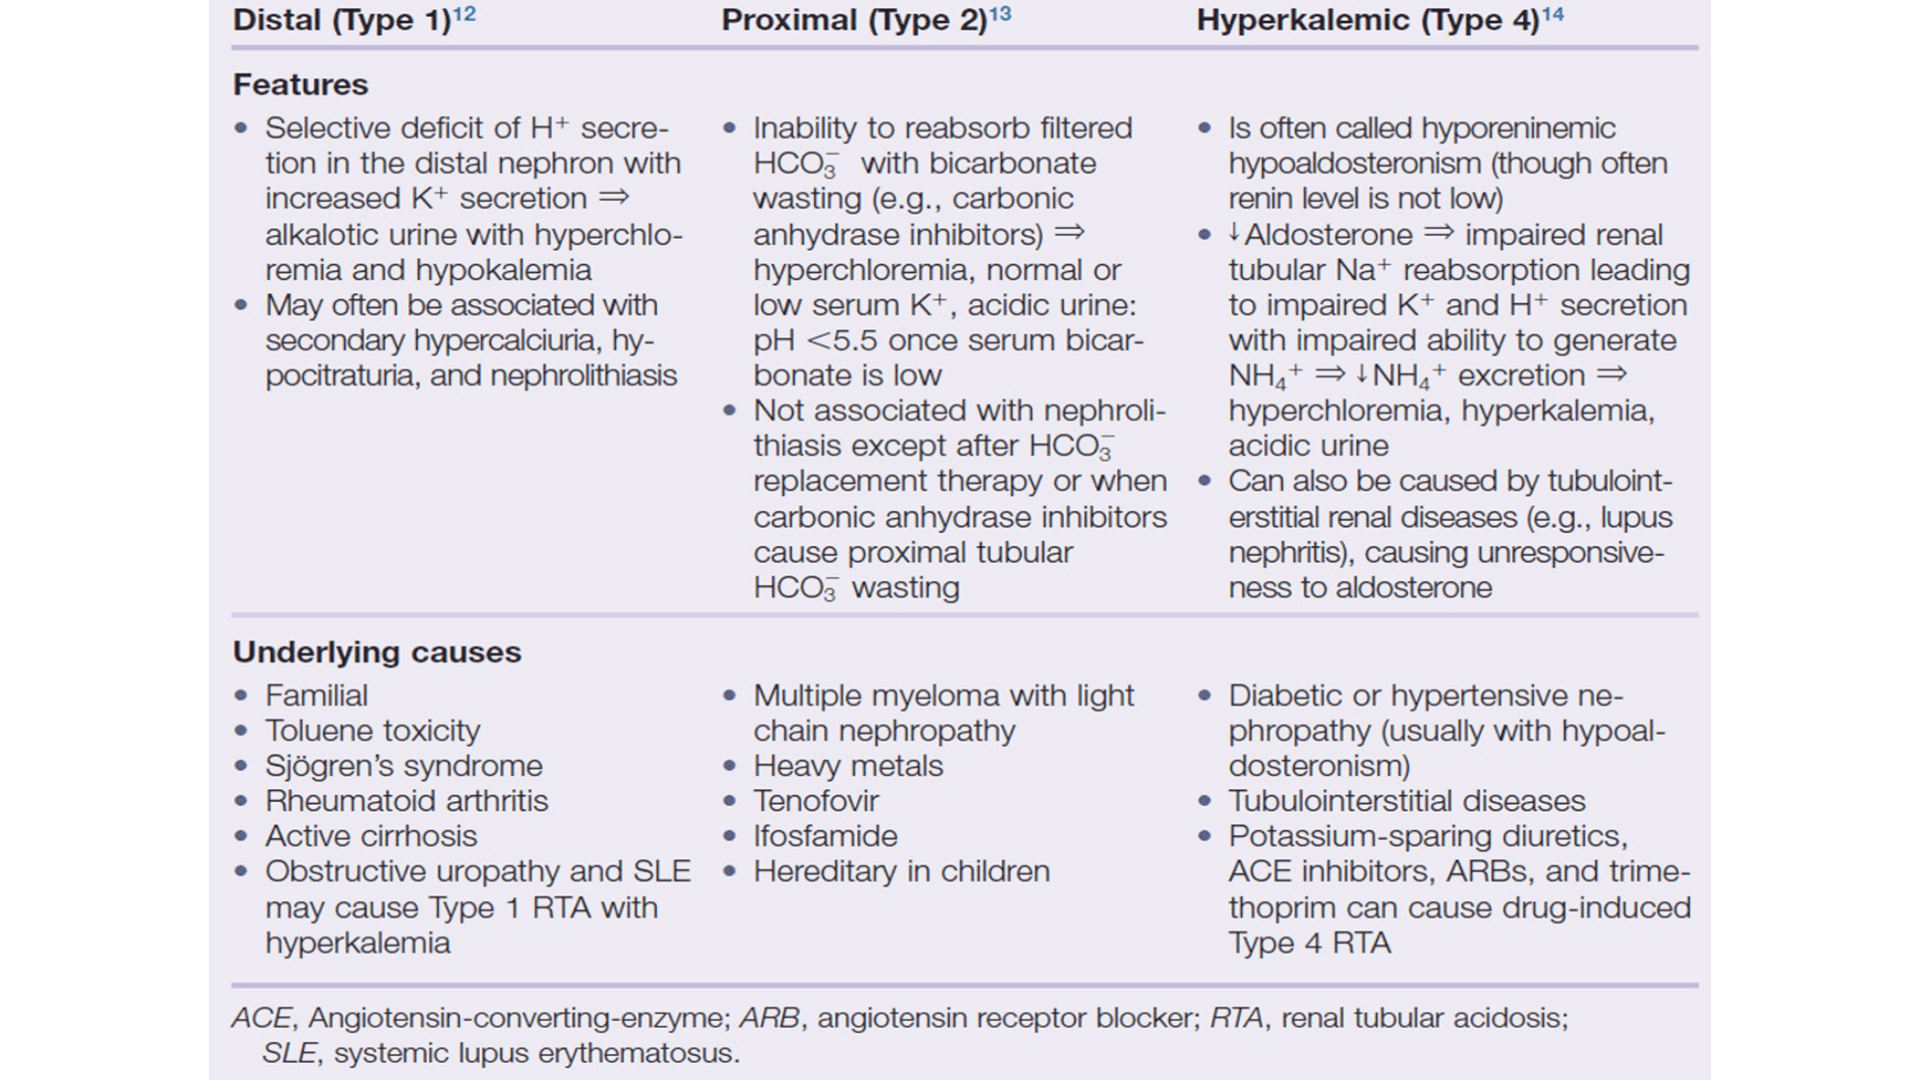
Descripción de la figura: Tabla comparativa extensa de ATR distal tipo 1, proximal tipo 2 e hiperpotasémica tipo 4. Describe mecanismos, K⁺, pH urinario, litiasis, Fanconi y causas: Sjögren/AR/SLE, cirrosis, tolueno, mieloma/metales pesados/tenofovir/ifosfamida, nefropatía diabética o hipertensiva y fármacos que alteran aldosterona o el manejo tubular.
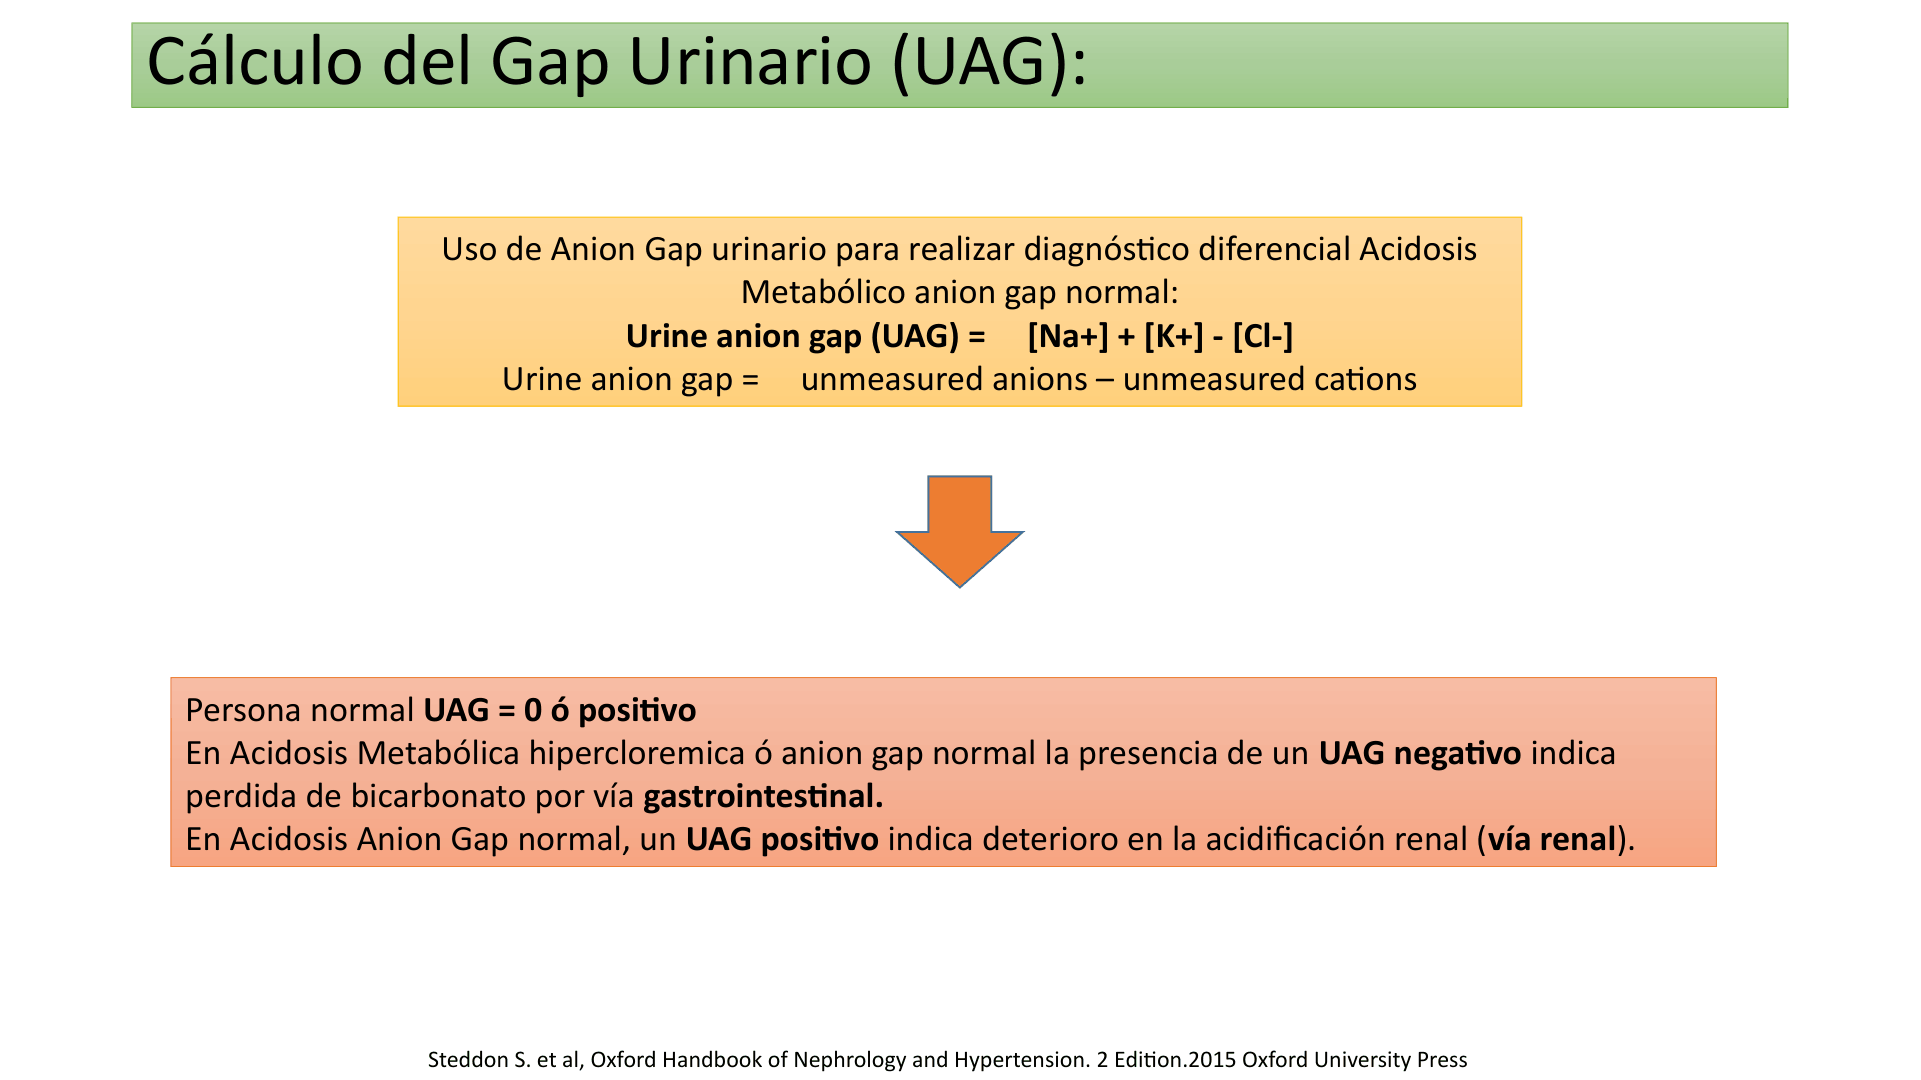
Descripción de la figura: Define el cálculo del gap urinario y presenta las reglas de la diapositiva: UAG normal sin acidosis 0 o positivo; UAG negativo durante acidosis hiperclorémica orienta a pérdida GI de bicarbonato; UAG positivo en acidosis AG normal orienta a alteración renal de acidificación.
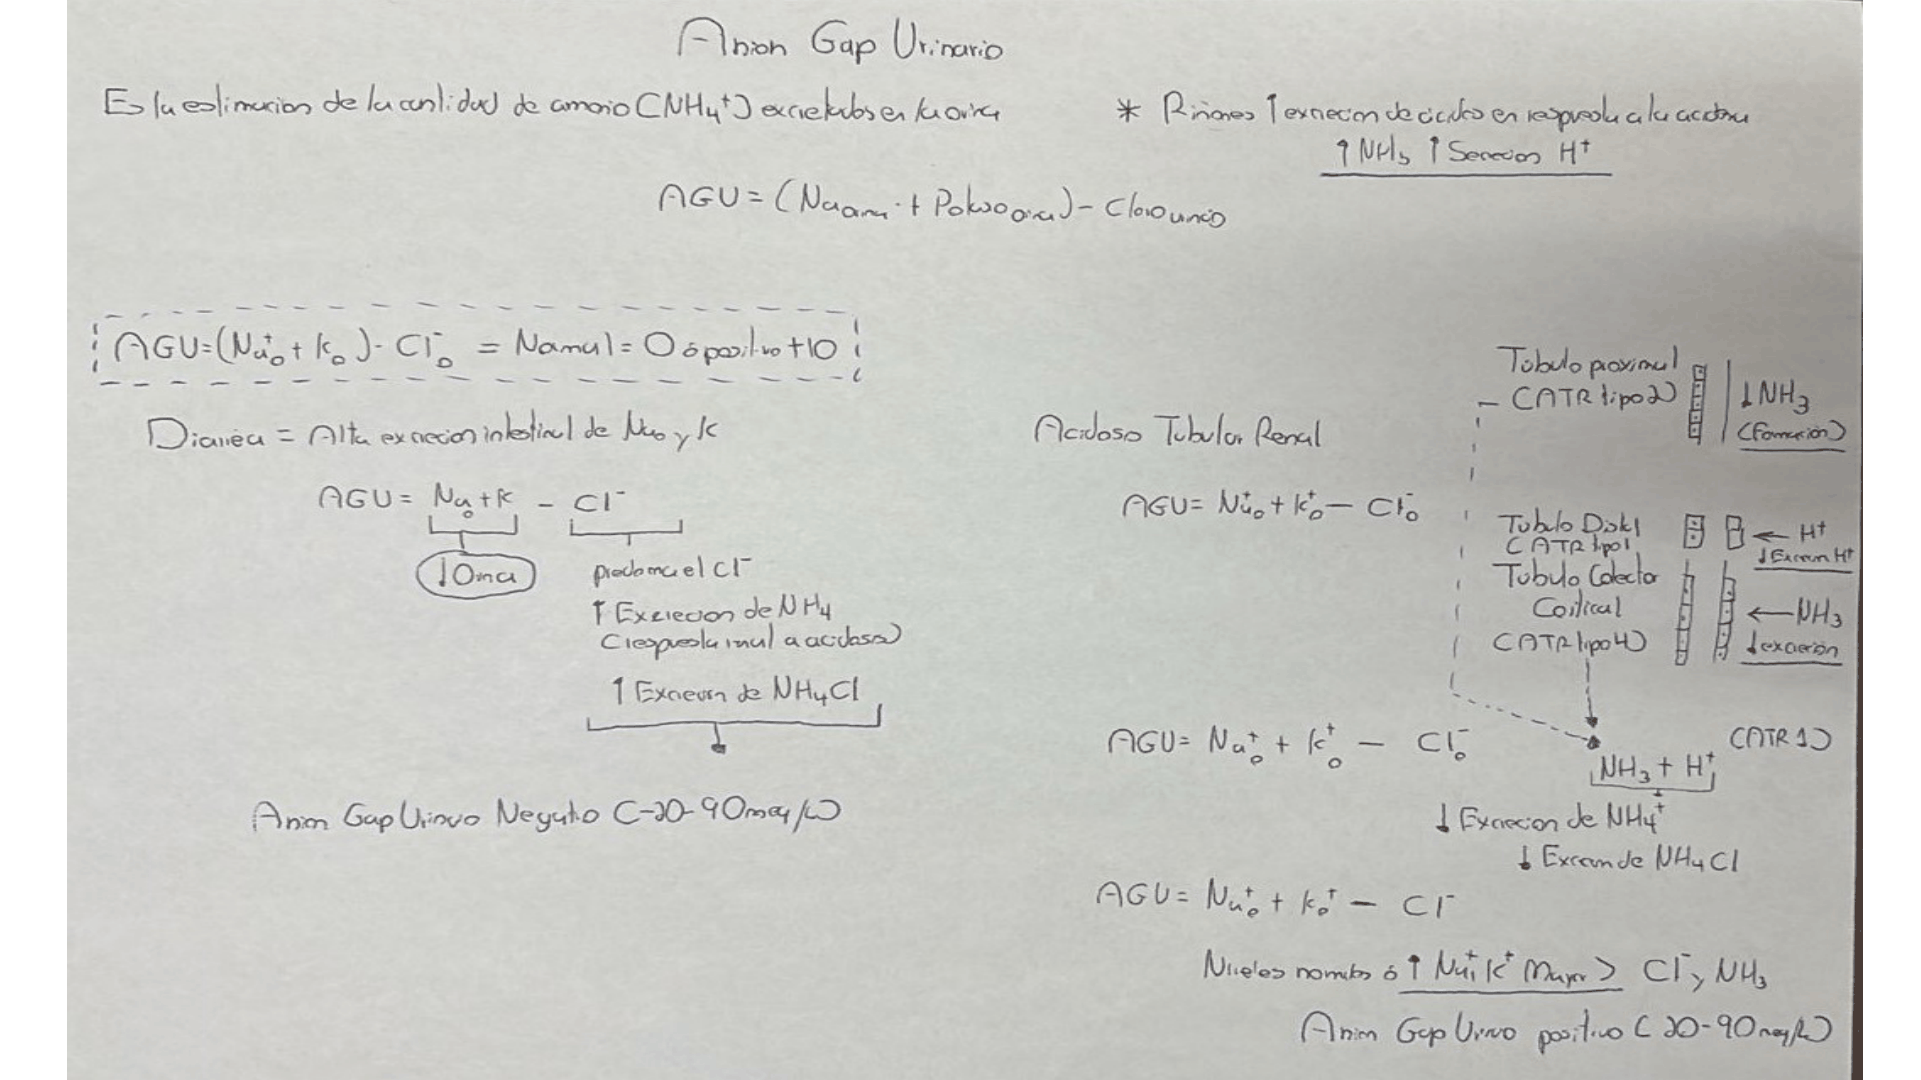
Descripción de la figura: Fotografía de un pizarrón con la fisiología del UAG. En diarrea, pérdida intestinal de Na⁺/K⁺ y excreción renal aumentada de NH₄Cl hacen UAG negativo; en ATR con reducción de generación o excreción de NH₃/NH₄⁺, la excreción de NH₄Cl baja y UAG queda positivo. Distingue alteración proximal de formación de NH₃ y alteración distal/colector en secreción de H⁺/NH₃, y muestra NH₃ + H⁺ → NH₄⁺.
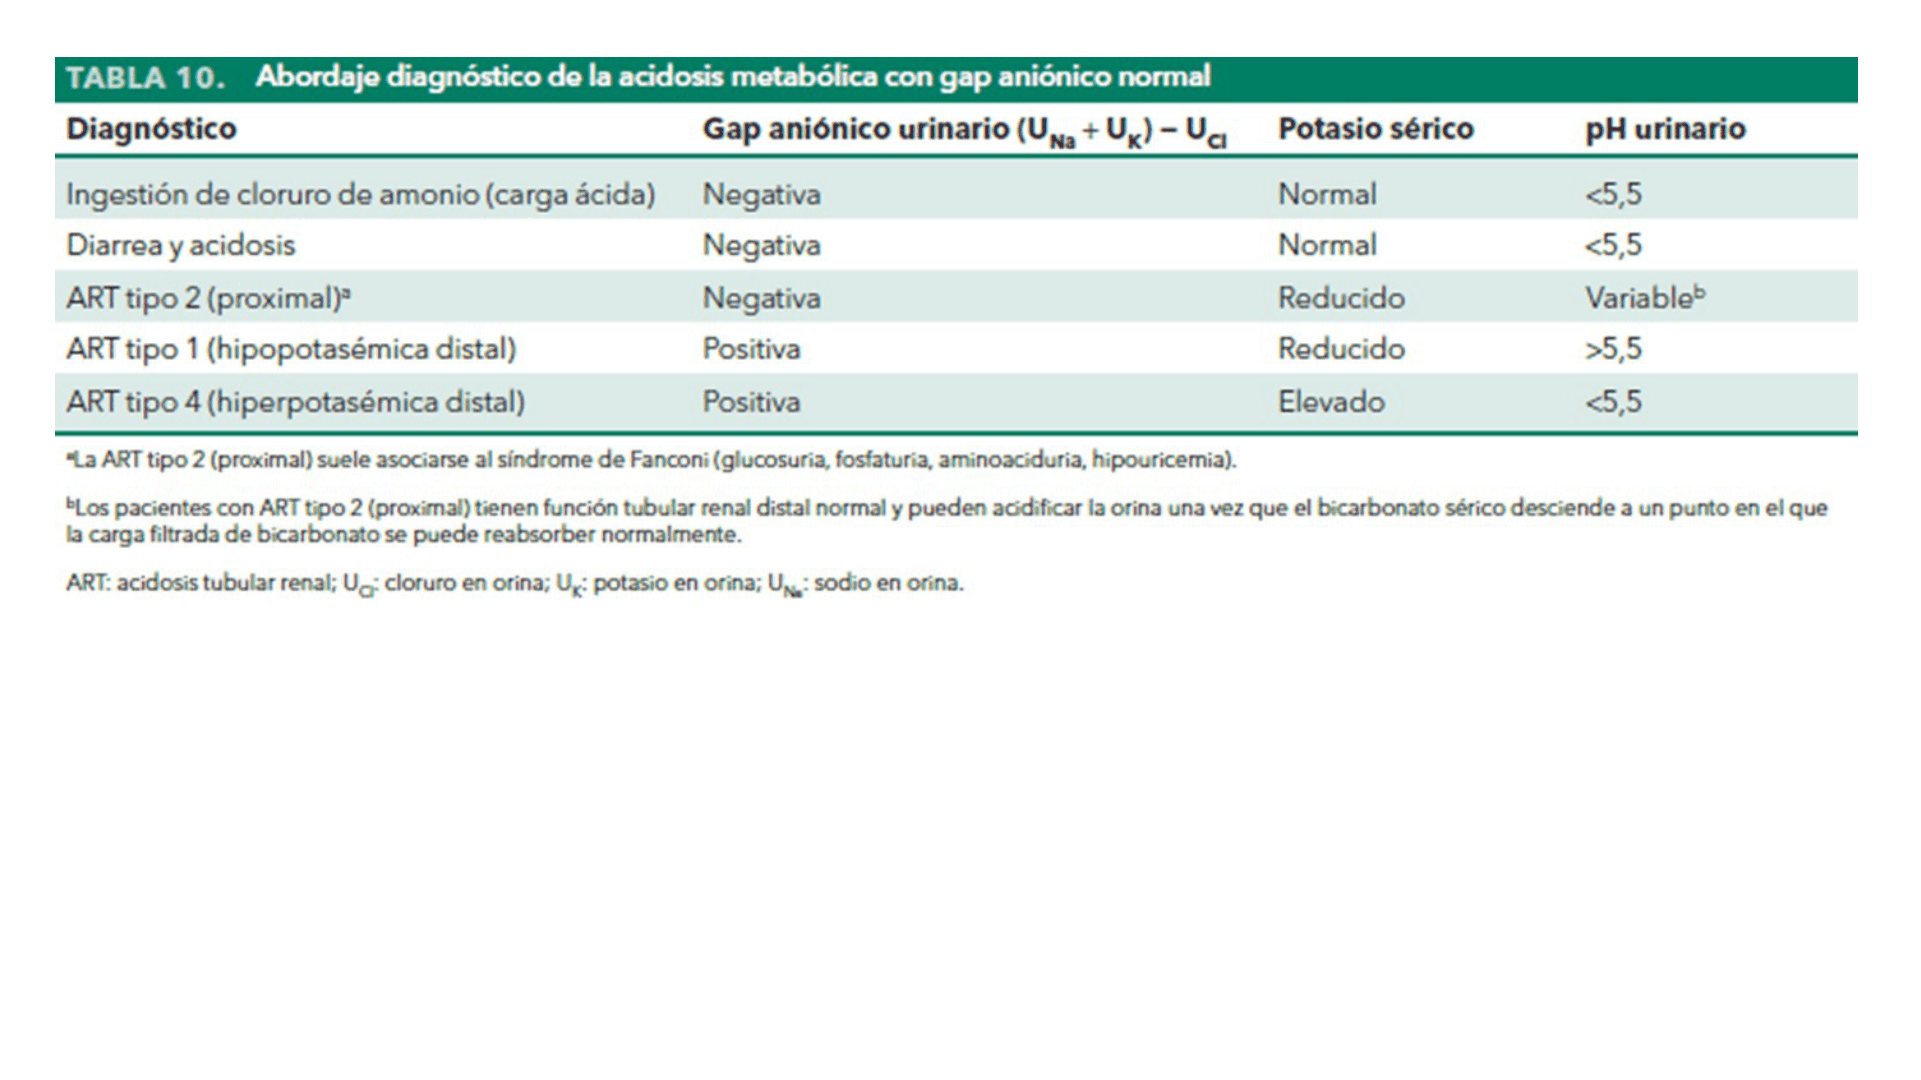
Descripción de la figura: Reproduce una tabla de abordaje diagnóstico de acidosis no-gap con UAG, K⁺ sérico y pH urinario para carga de NH₄Cl, diarrea y ATR 1/2/4. La Tabla 10 recuperada del DOCX (figura anterior) es la referencia legible y completa e incluye ambas notas al pie sobre Fanconi y función distal conservada en ATR2.
Tratamiento de la acidosis no-gap
El tratamiento depende de pérdidas, potasio, estado de volumen, función renal y causa. Las opciones terapéuticas se ajustan a estos factores:
| Causa | Tratamiento que aparece en la lámina |
|---|---|
| Pérdidas gastrointestinales | Bicarbonato sódico y solución salina fisiológica; reponer K⁺ según déficit y capítulo de hipopotasemia. |
| ATR tipo II | Bicarbonato sódico 3 mEq/kg/día; tratar hipopotasemia. |
| ATR tipo I | Bicarbonato sódico 1 mEq/kg/día; tratar hipopotasemia. |
| ATR tipo IV por hipoaldosteronismo | Fludrocortisona 0,1–0,2 mg/día por vía oral. |
La reposición de bicarbonato/potasio debe adecuarse a función renal, presión/volumen, potasio actual y vigilancia bioquímica. La ATR4 hipercalémica no se maneja como ATR1/2 hipopotasémicas.
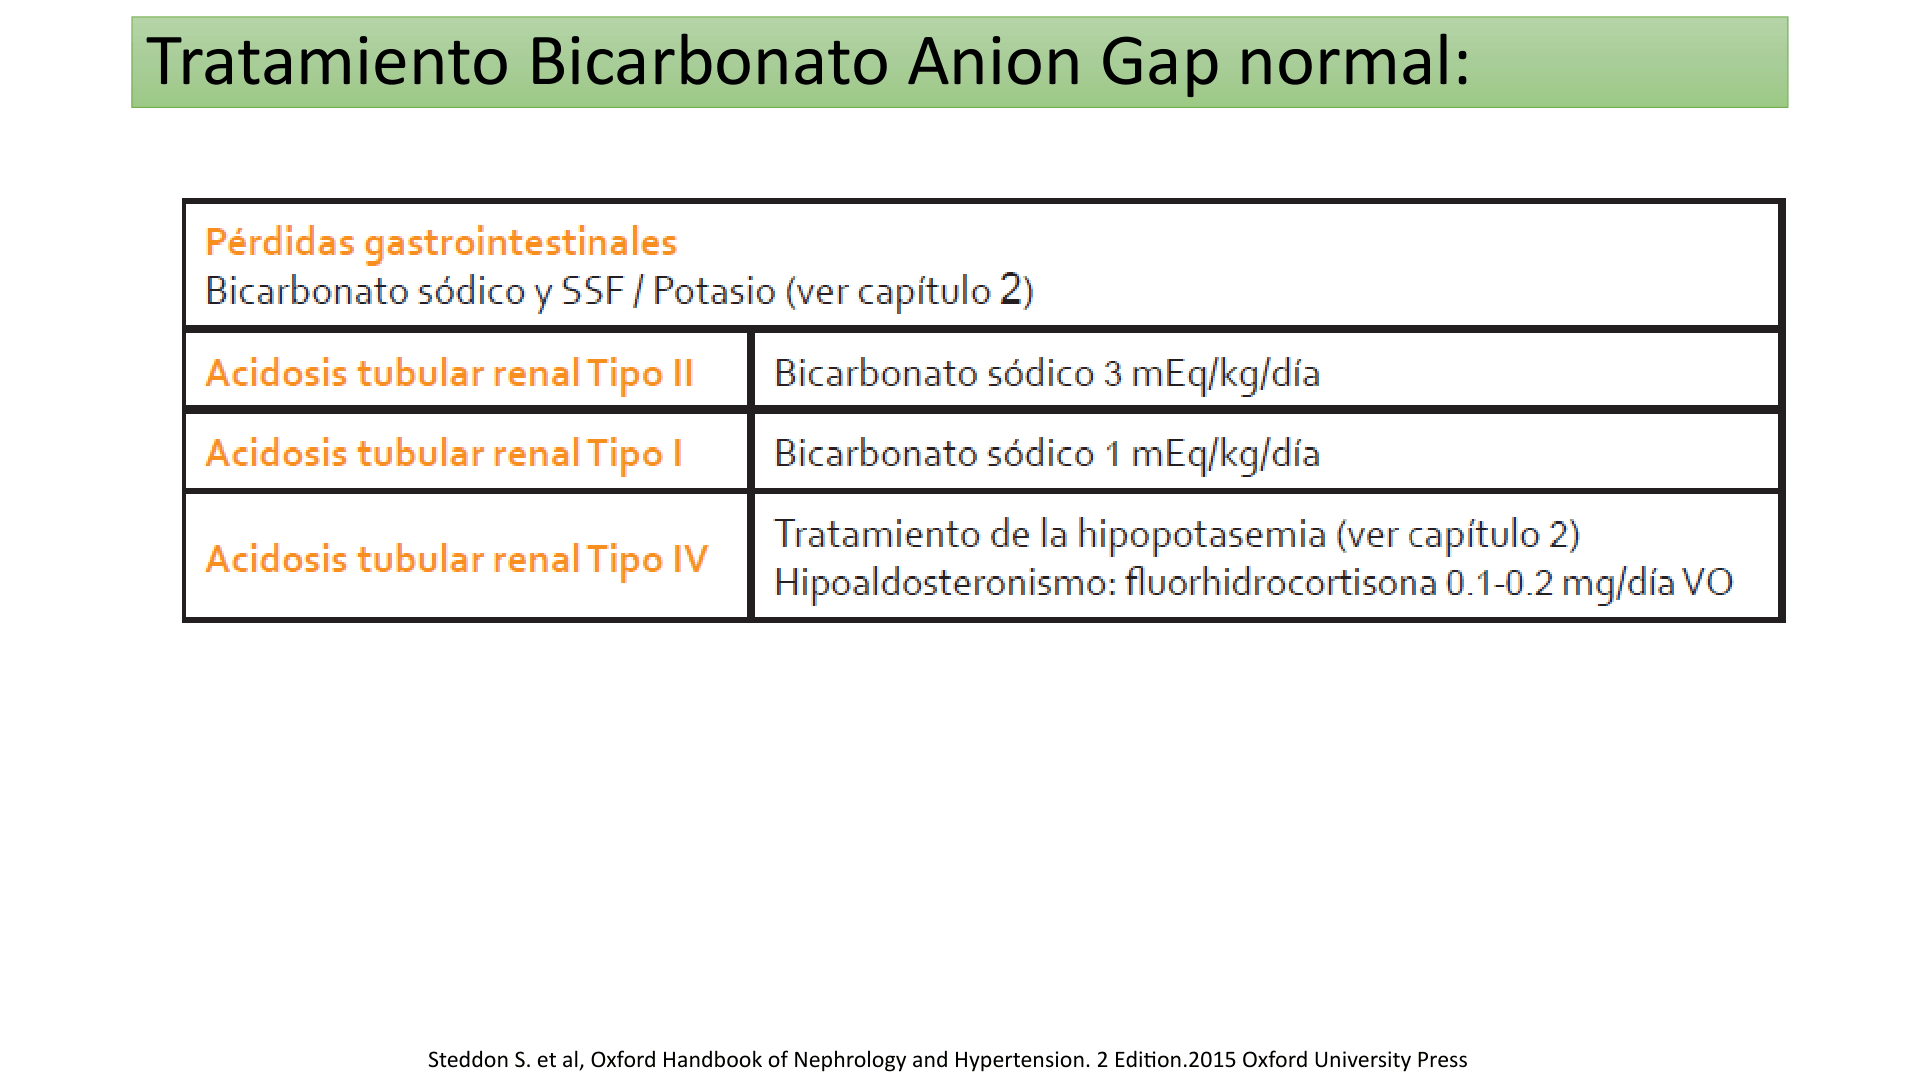
Descripción de la figura: Tabla “Tratamiento Bicarbonato Anion Gap normal”: pérdidas GI con bicarbonato sódico, solución salina y K⁺; ATR tipo II, NaHCO₃ 3 mEq/kg/día; ATR tipo I, 1 mEq/kg/día; ATR tipo IV por hipoaldosteronismo, fludrocortisona 0,1–0,2 mg/día VO; tratar hipopotasemia cuando corresponde. La dosis debe interpretarse como la cifra de esa presentación y no como orden universal.
Tratamiento de acidosis metabólica y bicarbonato
Principio general: tratar la causa
La acidosis metabólica se trata con prioridad causal y soporte de perfusión/ventilación, no con una cifra aislada de bicarbonato. La clasificación por AG orienta la etiología y urgencia.
| Etiología/situación | Tratamiento etiológico |
|---|---|
| Cetoacidosis diabética (DKA) | Insulina y líquidos IV; vigilar y reponer K⁺ según evolución. La corrección de cetogénesis permite que HCO₃⁻ se recupere. El bicarbonato se reserva para acidemia extrema, con umbrales de pH <6,9 o <7,0 según protocolo. |
| Cetoacidosis alcohólica | Dextrosa y líquidos IV; reponer K⁺, Mg²⁺ y fosfato cuando se requiera. |
| Acidosis láctica tipo A | Corregir hipoxia, shock/hipoperfusión y causa precipitante; mejorar oxigenación y estado hemodinámico. En tipo B, revisar función hepática y fármacos desencadenantes y suspender/ajustar el agente cuando proceda. |
| Enfermedad renal avanzada/ácido refractario | Hemodiálisis según indicación nefrológica y cuadro clínico. |
| Metanol/etilenglicol | Fomepizol temprano; folato para metanol y vitamina B₆ para etilenglicol; hemodiálisis especialmente en presentación tardía, toxicidad orgánica, acidemia grave o ingesta elevada. |
| Alcoholes tóxicos con lesión orgánica | La hemodiálisis elimina alcohol y metabolitos; el fomepizol bloquea alcohol deshidrogenasa. El carbón activado/lavado gástrico no se emplean en los casos de etilenglicol/metanol descritos porque su absorción es rápida. Etanol IV fue una alternativa histórica; fomepizol se prefiere por eficacia/tolerabilidad y coadministrar etanol no añade beneficio. |
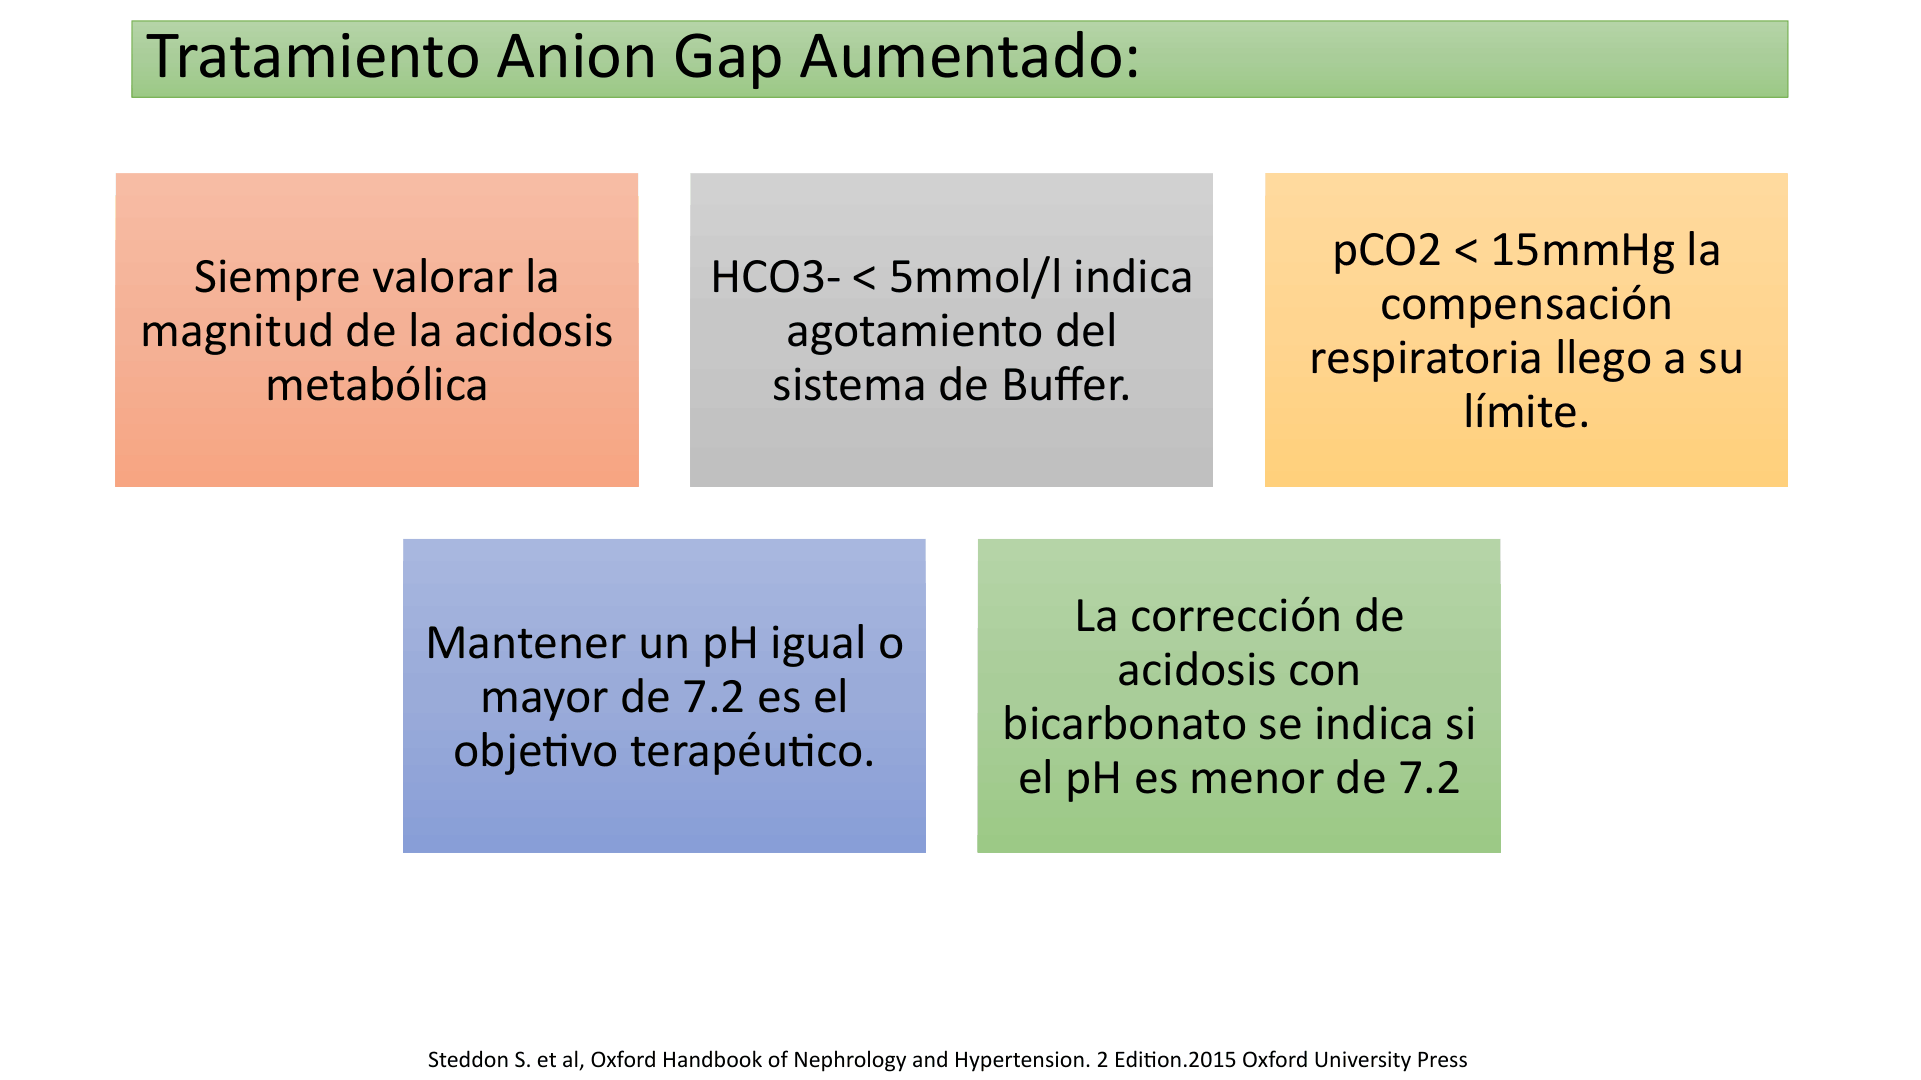
Descripción de la figura: Diapositiva de “Tratamiento Anion Gap Aumentado” que resume cuándo considerar bicarbonato en acidosis grave y el objetivo de mantener pH ≥7,2, junto con tratamiento etiológico. La imagen vincula los umbrales con los límites de compensación y agotamiento de tampón, pero no convierte por sí sola esos valores en indicación universal.
Bicarbonato: umbrales, cálculo y riesgos
La indicación de bicarbonato depende de la causa y la gravedad. Entre los criterios de acidemia intensa se describen pH ≤7,2, PCO₂ ≤15 mmHg o HCO₃⁻ ≤5 mEq/L; el objetivo inicial del esquema es pH ≥7,2. En DKA y acidosis láctica no se administra de rutina: los esquemas que lo consideran en acidemia extrema emplean pH <6,9 o, en otros protocolos, <7,0. Integrar etiología, ventilación, hemodinamia y controles seriados, no solo un valor aislado.
Cálculo del déficit:
Déficit de HCO₃⁻ (mEq) = factor × peso (kg) × (HCO₃⁻ diana − HCO₃⁻ medido)
- Las láminas usan factor 0,5; una nota para acidosis extrema (HCO₃⁻ <5 mEq/L), producción ácida muy elevada (p. ej., hipoxia) o situación insuficientemente compensada indica considerar 0,8. El factor no es intercambiable sin motivo y su selección debe ser clínica.
- Meta inicial orientativa: elevar el HCO₃⁻ 3–5 mEq/L y alcanzar aproximadamente 10–12 mEq/L, sin intentar normalizar de inmediato a 24. Reevaluar con gasometría y electrolitos; la producción ácida persistente consume bicarbonato.
- La reposición se fracciona, con una mitad inicial y nueva valoración. Se describen tiempos de 12 h en un esquema y 3–4 h en otro si no hay insuficiencia cardiaca grave; elegir el ritmo por la situación clínica, sin combinar ambos como una pauta fija.
- Presentaciones: 1 M o 1/6 M (1 mEq/6 mL). Ejemplo de dilución: 2–3 ampollas de NaHCO₃ al 7,5 %, de 44,6 mEq por ampolla, en 1000 mL de glucosa al 5 %, con controles hasta una meta aproximada de pH 7,20. El contenido de cada ampolla depende de su presentación.
- Otro ejemplo utiliza ampollas de 8,9 mEq/10 mL. Comprobar concentración, volumen y mEq antes del cálculo.
- En DKA, insulina y líquidos corrigen la causa; el bicarbonato no se añade rutinariamente. La acidemia láctica puede generar bicarbonato al oxidarse lactato cuando se corrige la causa y existe riesgo de alcalosis de rebote si se eleva pH >7,2.
| Posibles beneficios descritos | Riesgos/inconvenientes descritos |
|---|---|
| Mejoría hemodinámica/contractilidad; menor hipercalemia; apoyo al metabolismo celular y efecto insulínico; evitar caída brusca de osmolaridad cerebral. | Sobrecarga de volumen/edema pulmonar; carga de Na⁺/hipernatremia; hipopotasemia al corregir acidosis; ↓ calcio ionizado/hipocalcemia y tetania; ↓ fosfato/hipofosfatemia; ↓ flujo cerebral o hipoperfusión por corrección abrupta; alcalosis de rebote; hipoventilación y mayor PCO₂; generación de CO₂ con acidosis intracelular paradójica y posible empeoramiento de acidosis láctica. |
Antes y durante la reposición, valorar la capacidad ventilatoria para eliminar CO₂, función cardiaca y renal, volumen, Na⁺, K⁺, Ca²⁺, fosfato y la persistencia de la causa. DKA, lactato, tóxicos, insuficiencia renal y pérdida de HCO₃⁻ requieren abordajes distintos.
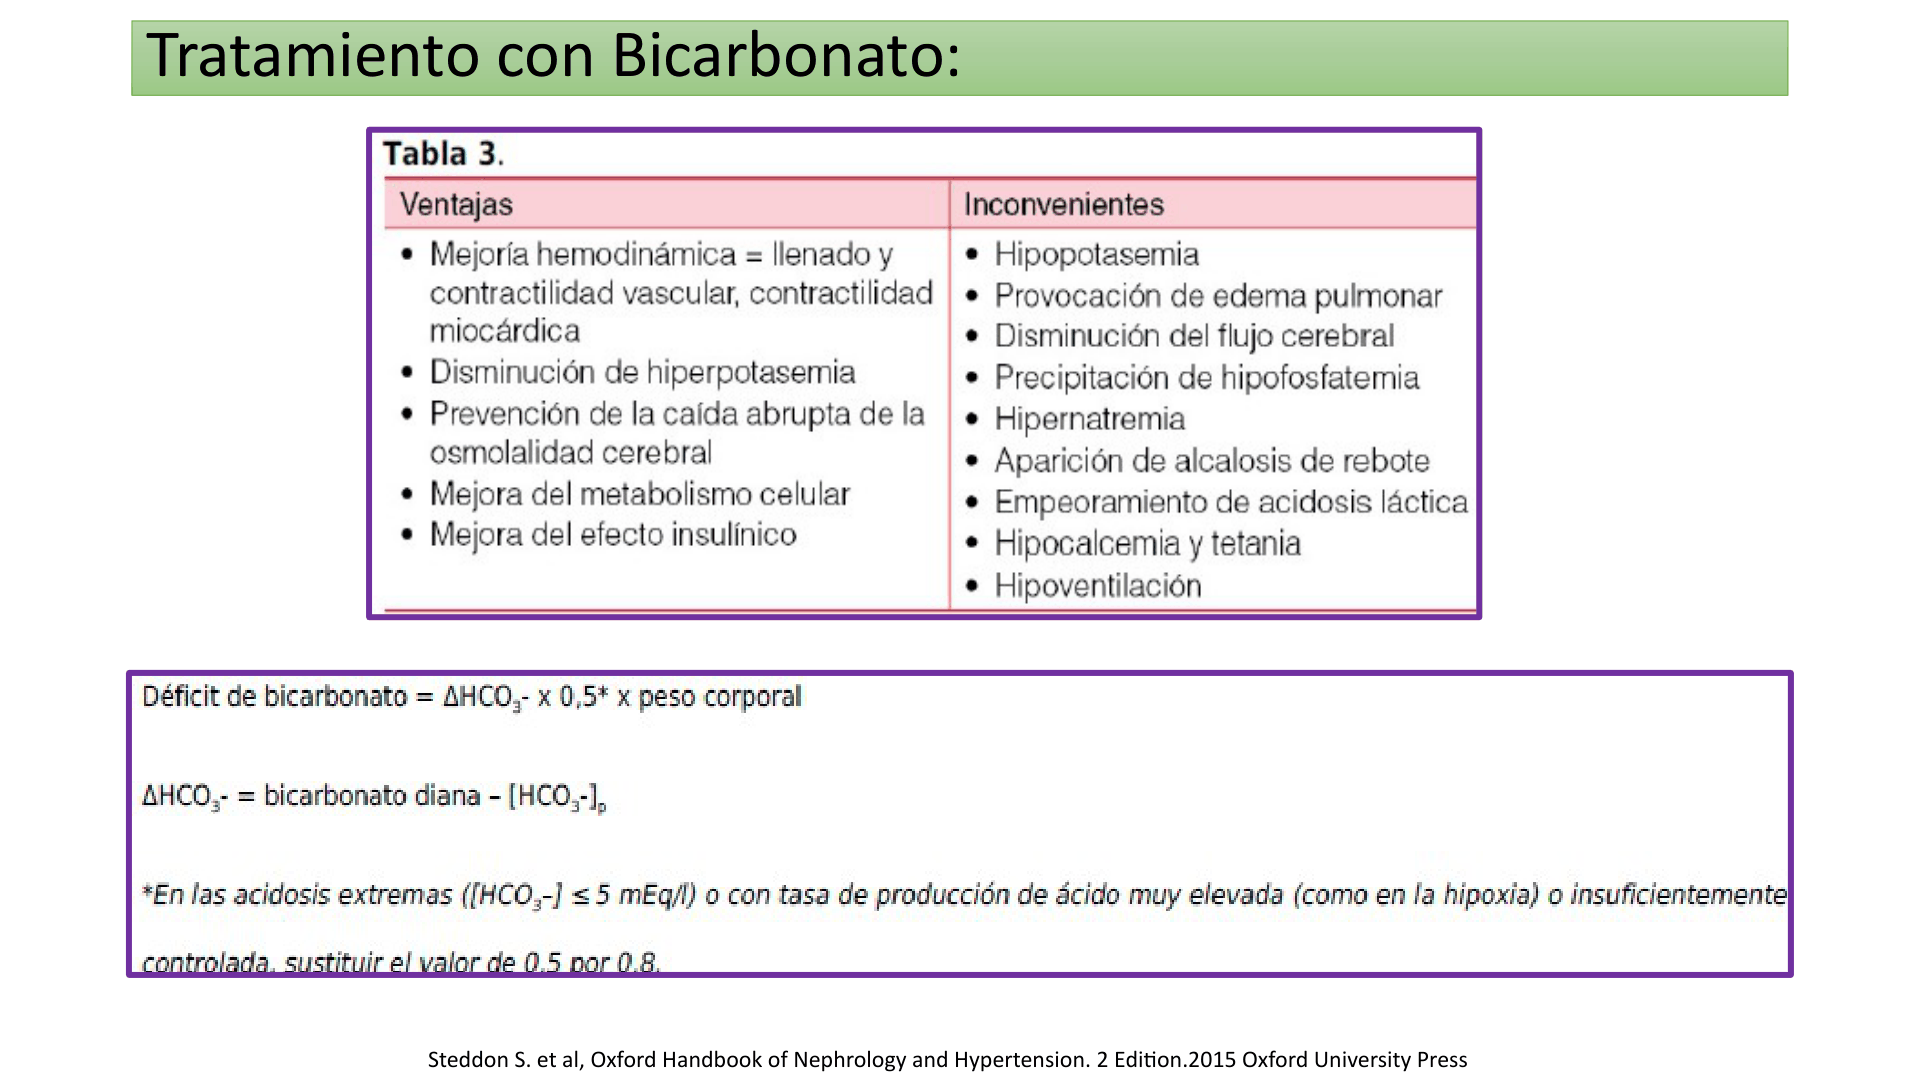
Descripción de la figura: Tabla de ventajas e inconvenientes del bicarbonato y ecuación de déficit ΔHCO₃⁻ × 0,5 × peso. Enumera mejoría hemodinámica, descenso de hiperpotasemia y mejoría metabólica frente a hipopotasemia, edema pulmonar, menor flujo cerebral, hipofosfatemia, hipernatremia, alcalosis de rebote, empeoramiento de acidosis láctica, hipocalcemia/tetania e hipoventilación. La nota inferior propone factor distinto en acidosis extrema o gran producción ácida.
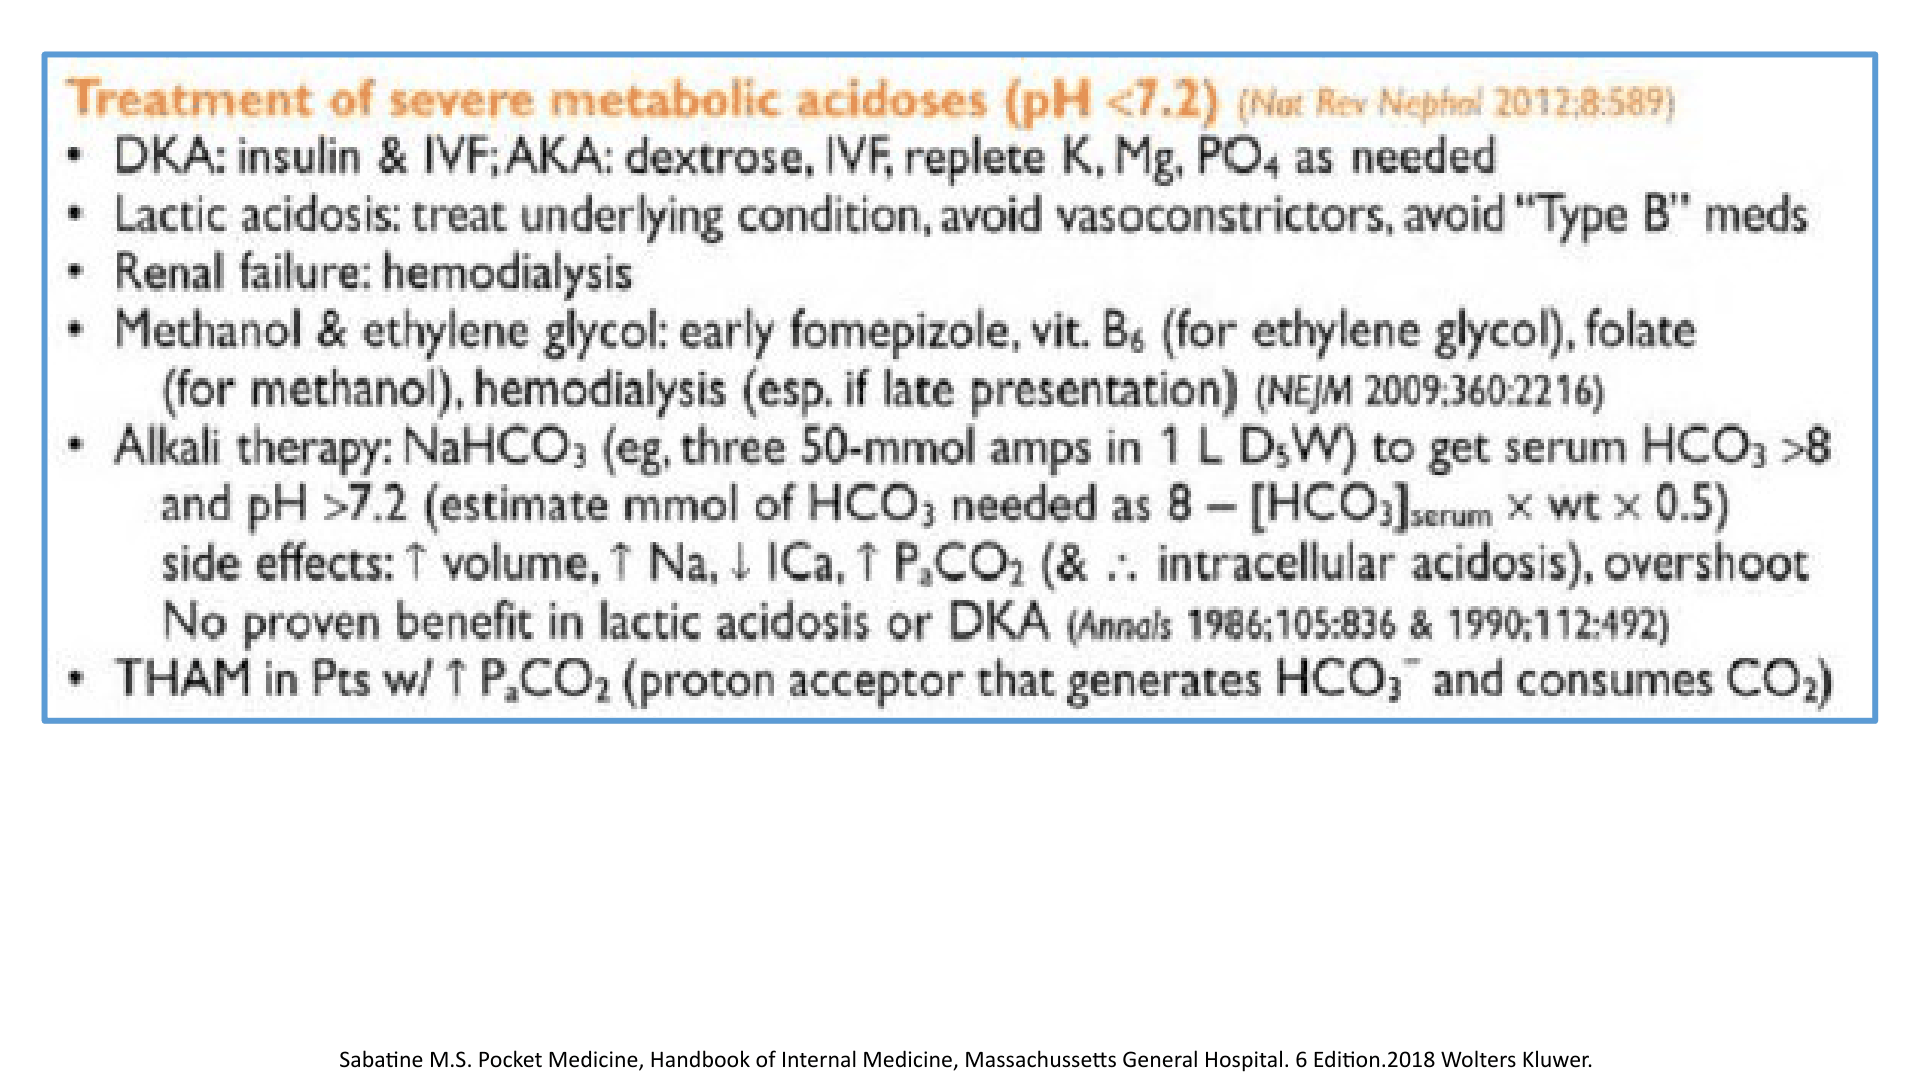
Descripción de la figura: Tabla de tratamiento de acidosis severa (pH <7,2): DKA con insulina/líquidos; cetoacidosis alcohólica con dextrosa/líquidos y reposición de K/Mg/fosfato; lactato con tratamiento causal; falla renal con hemodiálisis; metanol/etilenglicol con fomepizol, vitaminas y diálisis. Incluye bicarbonato para alcanzar objetivos citados, efectos adversos y nota de ausencia de beneficio probado rutinario en DKA/lactoacidosis; menciona THAM cuando PCO₂ está elevada.
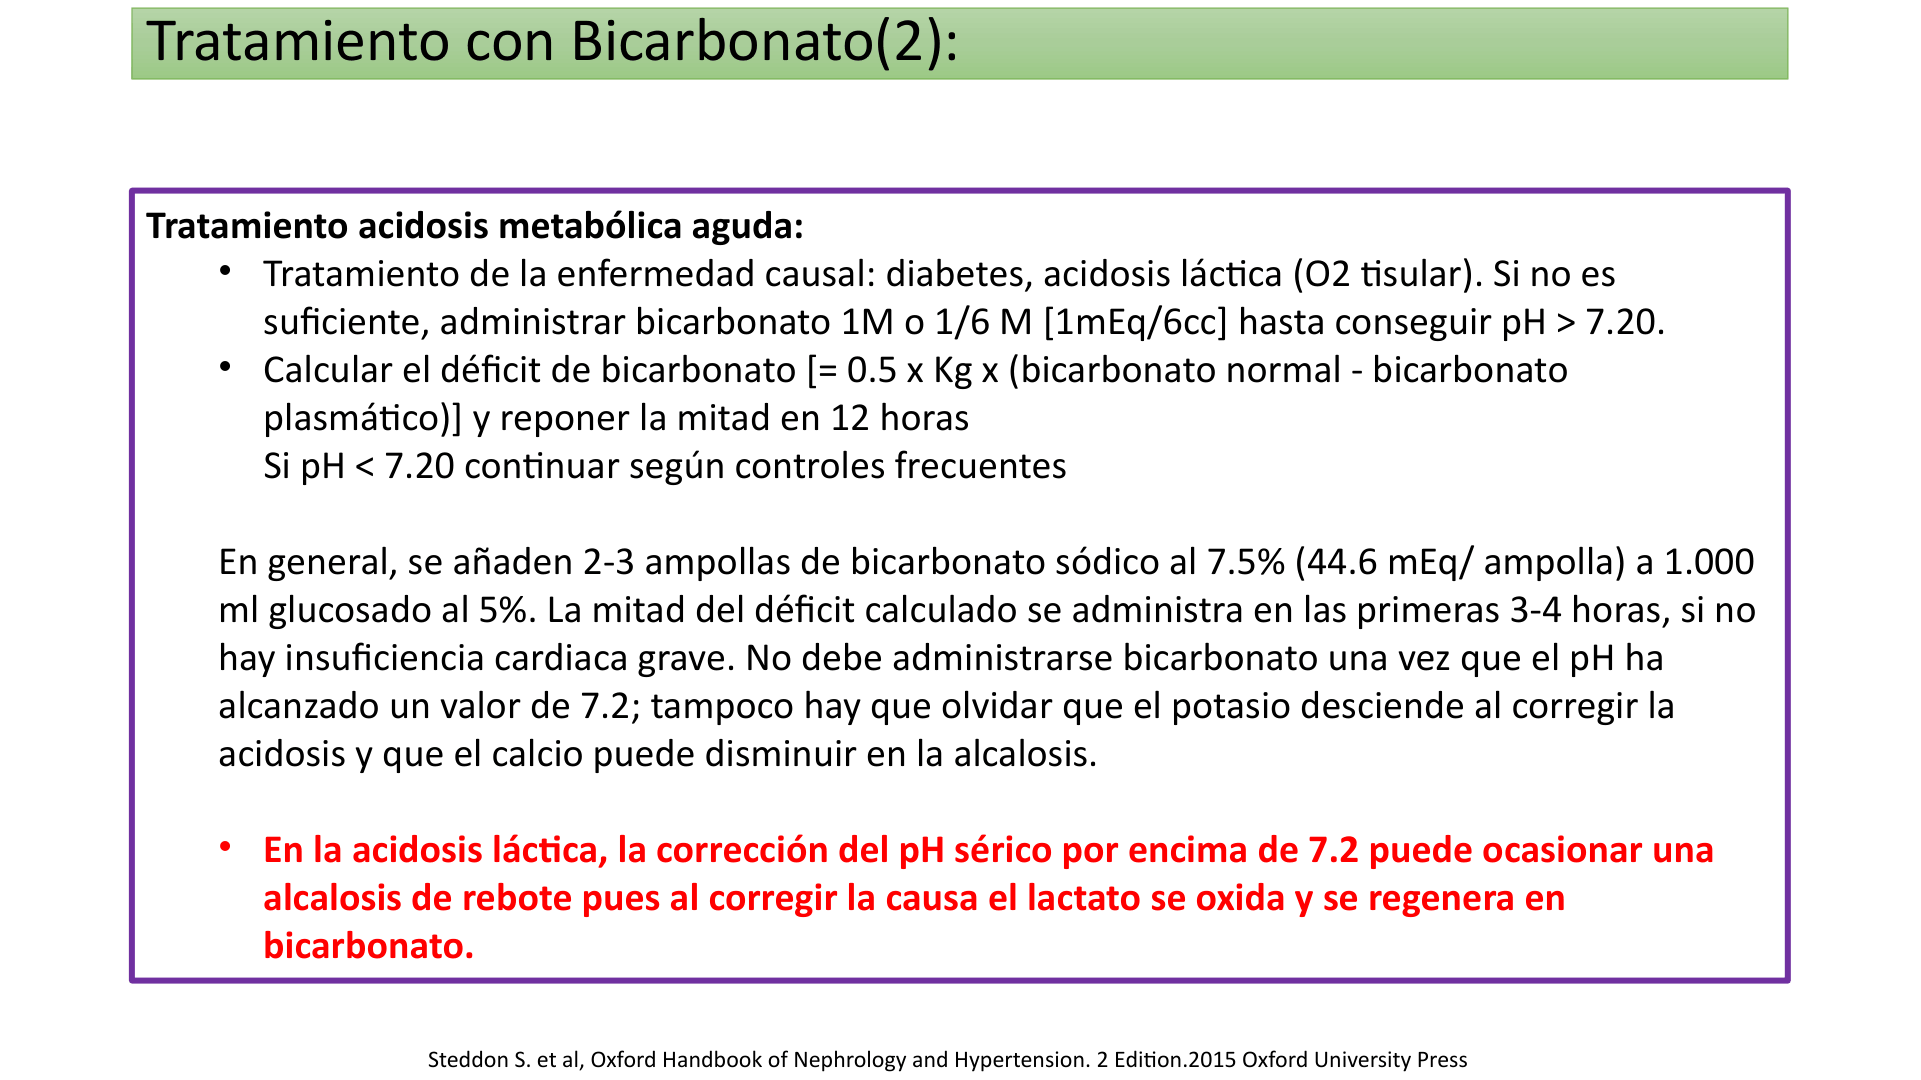
Descripción de la figura: Protocolo de acidosis metabólica aguda: tratar causa; bicarbonato 1 M o 1/6 M según pH; calcular déficit con 0,5 × kg × diferencia entre HCO₃⁻ normal y plasmático; reponer mitad con controles. Describe una mezcla de 2–3 ampollas al 7,5 % (44,6 mEq/ampolla) en 1 L de glucosa al 5 %, administración de mitad en 3–4 h si no hay insuficiencia cardiaca grave, detener al alcanzar pH 7,2 y vigilar K⁺/Ca²⁺; advierte alcalosis de rebote en lactoacidosis.
La acidosis metabólica refractaria puede requerir hemodiálisis. Persistencia de pH <7,2 tras 6 h de tratamiento ilustra falta de respuesta en el esquema de estudio. No esperar ese plazo ante alcohol tóxico, toxicidad orgánica, inestabilidad u otra indicación urgente de eliminación extracorpórea.
Ejercicio adicional de déficit de bicarbonato
Ejemplo de cálculo en acidemia extrema: HCO₃⁻ inicial 2 mEq/L, meta intermedia 7 mEq/L, peso 70 kg y factor 0,8: (7 − 2) × 0,8 × 70 = 280 mEq. Con ampollas de 8,9 mEq, 280 ÷ 8,9 = 31,46 ampollas, aproximadamente 31–32. El ejercicio divide el aporte en cerca de 15 ampollas en 3 h y otras 15 en 12 h, sujeto a controles y ajuste, no a infusión automática del remanente. A las 3 h: pH 7,19, PCO₂ 18 mmHg, HCO₃⁻ 7 mEq/L. Con esos resultados se recalcula hacia 10 mEq/L; la meta de 10–12 mEq/L en 24 h corresponde a una etapa posterior del ejercicio.
Casos clínicos
Caso 1. Mujer de 25 años: sospecha de intoxicación por etilenglicol
Mujer evaluada en urgencias tras intento de suicidio, antecedente de depresión mayor y sin medicación habitual. Está obnubilada; T normal, PA 142/92 mmHg, FC 110/min y FR 22/min; resto de exploración normal.
| Prueba | Resultado |
|---|---|
| BUN | 28 mg/dL (10 mmol/L) |
| Creatinina | 2,2 mg/dL (194,5 µmol/L) |
| Na⁺ / K⁺ / Cl⁻ / HCO₃⁻ | 136 / 4,0 / 100 / 12 mEq/L |
| Etanol | No detectado |
| Glucosa | 90 mg/dL (5,0 mmol/L) |
| Osmolalidad medida | 314 mOsm/kg H₂O |
| Gas arterial | pH 7,25; PCO₂ 28 mmHg (3,7 kPa) |
Interpretación y cálculo: pH bajo con bicarbonato bajo: acidosis metabólica. AG = 136 − (100 + 12) = 24 mEq/L, elevado. Winter: 1,5 × 12 + 8 ±2 = 24–28 mmHg; PCO₂ medida 28, en el límite superior esperado. Osmolaridad calculada = 2 ×136 + 90/18 + 28/2,8 = 272 + 5 + 10 = 287 mOsm/kg; gap osmolar = 314 −287 = 27 mOsm/kg, elevado. AG alto + gap osmolar alto, depresión del SNC y lesión renal con etanol no detectado apoyan etilenglicol; depósitos de oxalato cálcico en túbulos pueden contribuir a lesión renal.
Pregunta y opciones originales: manejo más apropiado: (1) descontaminación gástrica con carbón activado; (2) etanol IV; (3) hidratación IV, fomepizol y hemodiálisis; (4) bicarbonato IV. Respuesta del caso: hidratación IV, fomepizol y hemodiálisis. La reposición intensiva de cristaloides descrita es 250–500 mL/h inicialmente para aumentar aclaramiento y limitar depósito de oxalato; instituir diálisis ante toxicidad orgánica específica (depresión del SNC, lesión renal aguda, colapso sistémico), acidemia grave o ingesta muy elevada. La confirmación toxicológica puede tardar y se plantea tratamiento empírico. Carbón/lavado no se emplean por absorción rápida. El fomepizol inhibe alcohol deshidrogenasa y se prefiere a etanol IV; el caso señala que coadministrar etanol no aporta beneficio adicional. Bicarbonato IV puede ser coadyuvante en pH <7,30 para reducir penetración tisular de metabolitos y aumentar excreción renal, pero la diálisis es la medida más eficaz en esta paciente.
Caso 2. Mujer de 79 años: acidosis piroglutámica por paracetamol
Confusión progresiva durante cinco días y dolor lumbar de tres meses. Antecedentes: hipertensión y enfermedad coronaria con stent en descendente anterior izquierda dos años antes. Toma metoprolol, hidroclorotiazida, atorvastatina, AAS a dosis bajas y paracetamol en dosis indicada. T normal, PA 128/76 mmHg, FC 72/min, FR 20/min, SpO₂ 95 % al aire ambiente, IMC 25 kg/m²; débil, somnolienta y desorientada, responde a estímulos, sin dolor abdominal ni focalización neurológica.
| Prueba | Resultado |
|---|---|
| BUN / creatinina | 35 mg/dL (12,5 mmol/L) / 1,4 mg/dL (123,8 µmol/L) |
| Na⁺ / K⁺ / Cl⁻ / HCO₃⁻ | 138 / 4,8 / 102 / 14 mEq/L |
| Lactato | 0,7 mEq/L |
| Gas arterial | pH 7,31; PCO₂ 29 mmHg (3,9 kPa) |
| Orina | Densidad 1,025; sin proteínas, cetonas, células ni cristales |
AG = 138 − (102 +14) = 22 mEq/L. Winter: 1,5 ×14 +8 ±2 = 27–31 mmHg; PCO₂ 29 es compatible con compensación apropiada (cercana al centro del intervalo). Diagnóstico del caso: acidosis piroglutámica (5-oxoprolina), relacionada con paracetamol crónico en paciente susceptible; paracetamol depleta glutatión, altera ciclo γ-glutamil y favorece ácido piroglutámico. Confirmación: medir ácido piroglutámico en orina.
Opciones originales: acidosis D-láctica; intoxicación por propilenglicol; acidosis piroglutámica; intoxicación por salicilatos. Respuesta: acidosis piroglutámica. D-lactato requeriría contexto de intestino corto/derivación o resección y puede cursar con lactato convencional normal; no se describe aquí. Propilenglicol suele relacionarse con disolvente IV, lactato L/D y gap osmolar alto; no hay antecedente ni lactato elevado. Salicilatos suelen causar alcalosis respiratoria o trastorno mixto, no hay PCO₂ más bajo que la compensación esperada.
Caso 3. Varón de 76 años: trastorno mixto por salicilatos
Consulta por confusión, marcha inestable, acúfenos, náuseas y vómitos; declive funcional en dos semanas. Artrosis y AAS como único fármaco. Taquipneico y obnubilado; T normal, PA 140/68 mmHg, FC 96/min, FR 24/min, SpO₂ 99 % al aire; sin focalización.
| Prueba | Resultado |
|---|---|
| Na⁺ / K⁺ / Cl⁻ / HCO₃⁻ | 142 / 3,2 / 100 / 20 mEq/L |
| Gas arterial | pH 7,56; PCO₂ 22 mmHg (2,9 kPa) |
El pH alcalémico y PCO₂ baja indican alcalosis respiratoria. Con caída de PCO₂ de aproximadamente 20 mmHg, compensación crónica esperada del HCO₃⁻ es descenso de 8–10 mEq/L: desde 24, HCO₃⁻ esperado 14–16; el medido 20 es mayor y sugiere alcalosis metabólica concurrente. AG =142 − (100 +20) = 22 mEq/L, compatible además con acidosis metabólica con AG alto. Delta ratio = (22−12)/(24−20) = 10/4 = 2,5, confirma componente de alcalosis metabólica. El conjunto es alcalosis respiratoria + acidosis metabólica AG alto + alcalosis metabólica, probablemente salicilatos: estimulación respiratoria central, acumulación de lactato/cetonas y vómitos.
Opciones originales: alcalosis respiratoria con compensación crónica; alcalosis respiratoria + acidosis metabólica AG alto; alcalosis respiratoria + alcalosis metabólica; las tres alteraciones. Respuesta: las tres alteraciones. La delta-delta >2 y el HCO₃⁻ por encima de lo esperado identifican la alcalosis metabólica agregada; no clasificar como simple compensación.
Caso 4. Mujer de 24 años: pérdida gastrointestinal de bicarbonato por laxantes
Debilidad muscular progresiva durante meses, sin antecedentes personales/familiares relevantes y sin fármacos. T normal, PA 94/58 mmHg, FC 98/min, FR 16/min, IMC 19 kg/m², resto de exploración normal.
| Prueba | Resultado |
|---|---|
| Na⁺ / K⁺ / Cl⁻ / HCO₃⁻ séricos | 142 / 2,8 / 120 / 15 mEq/L |
| Na⁺ / K⁺ / Cl⁻ urinarios | 18 / 8 / 32 mEq/L |
| Orina | pH 5,0; negativa para sangre y proteínas |
AG =142 −(120 +15) = 7 mEq/L, acidosis hiperclorémica/AG normal. UAG =18 +8 −32 = −6 mEq/L: respuesta renal con excreción de NH₄⁺ apropiada y pérdida extrarrenal probable. El potasio urinario bajo acompaña respuesta renal apropiada frente a hipopotasemia. La respuesta del caso es abuso de laxantes (pérdida GI de bicarbonato).
Opciones originales: abuso de laxantes; vómitos subrepticios; ATR tipo 1 distal hipopotasémica; ATR tipo 4 distal hiperpotasémica. Los vómitos/pérdida de ácido gástrico producen alcalosis metabólica, no esta acidosis. ATR1 causa defecto de secreción de H⁺, NH₄⁺ bajo, UAG positivo, orina inapropiadamente alcalina y pérdida renal de K⁺; ATR4 suele asociarse a hiperpotasemia y UAG positivo. La Tabla 10 orienta, aunque el fenotipo final depende del contexto y del punto de corte del laboratorio.
Caso 5. Mujer de 22 años con DM tipo 1: acidosis metabólica AG alto probable DKA
Un día de náuseas, vómitos, poliuria, polidipsia y dolor abdominal vago. Exploración: respiración profunda suspirosa, hipotensión ortostática y mucosas secas.
| Prueba | Resultado |
|---|---|
| Na⁺ / K⁺ / Cl⁻ / HCO₃⁻ séricos | 132 / 6,0 / 93 / 11 mEq/L |
| Glucosa / BUN / creatinina | 720 / 38 / 2,6 (unidades de la lámina; glucosa y BUN en mg/dL) |
| Orina | pH 5; densidad 1,010; cetonas negativas; glucosa positiva |
| Cetonas plasmáticas | Trazas |
| Gas arterial | pH 7,27; HCO₃⁻ 10 mEq/L; PCO₂ 23 mmHg |
pH <7,35: acidemia. HCO₃⁻ bajo es el cambio primario y PCO₂ baja va en la misma dirección compensadora: acidosis metabólica. AG usando HCO₃⁻ sérico del panel: 132 −(93 +11) = 28 mEq/L, elevado según criterio de la lámina (>16). La gasometría informa HCO₃⁻ 10; el cálculo original del AG usa 11 y debe conservarse esa diferencia de medición. Winter con HCO₃⁻ 11: 1,5 ×11 +8 ±2 = 22,5 ±2, rango 20,5–24,5; PCO₂ 23 indica compensación adecuada, sin evidencia de trastorno respiratorio añadido por esta comprobación. Delta ratio = (28−12)/(24−11) =16/13 = 1,23 (lámina lo redondea 1,2), compatible con acidosis AG alto predominante/pura en su interpretación.
Interpretación: acidosis metabólica con AG elevado y compensación respiratoria adecuada. La hiperglucemia, DM1, síntomas y respiración profunda orientan a cetoacidosis; las cetonas urinarias negativas y plasmáticas en trazas justifican completar la evaluación, sin dar por confirmada DKA solo por el contexto. Si se confirma, tratar con insulina y líquidos, con vigilancia estrecha de K⁺ —inicial 6,0 mEq/L— y sin bicarbonato rutinario.
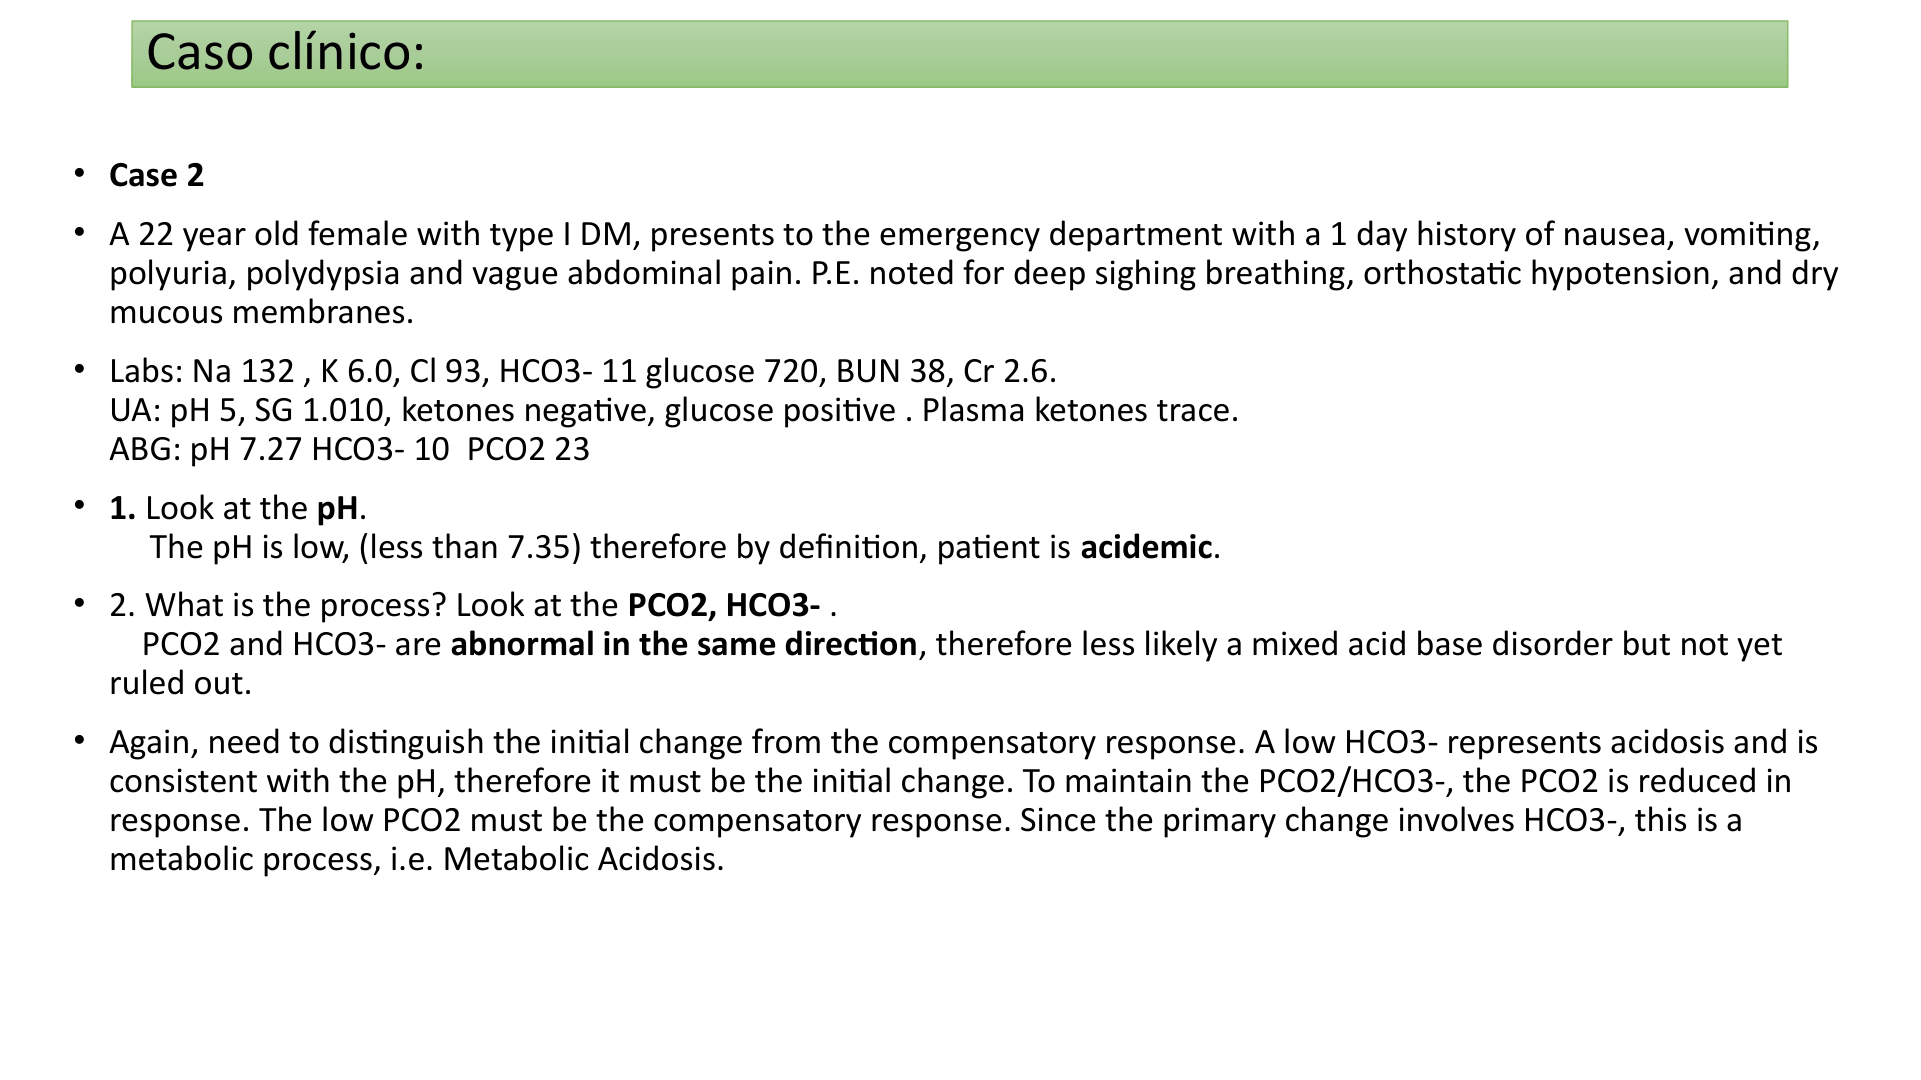
Descripción de la figura: Primera parte del “Case 2”: mujer de 22 años con DM tipo I, un día de náuseas/vómitos/poliuria/polidipsia/dolor abdominal, respiración profunda, hipotensión ortostática y mucosas secas. Tabla textual con Na 132, K 6, Cl 93, HCO₃ 11, glucosa 720, BUN 38, creatinina 2,6; orina pH 5, densidad 1,010, cetonas negativas y glucosa positiva; cetonas plasmáticas traza; gas pH 7,27, HCO₃ 10 y PCO₂ 23. Los pasos 1–2 identifican acidemia y proceso metabólico con compensación respiratoria.
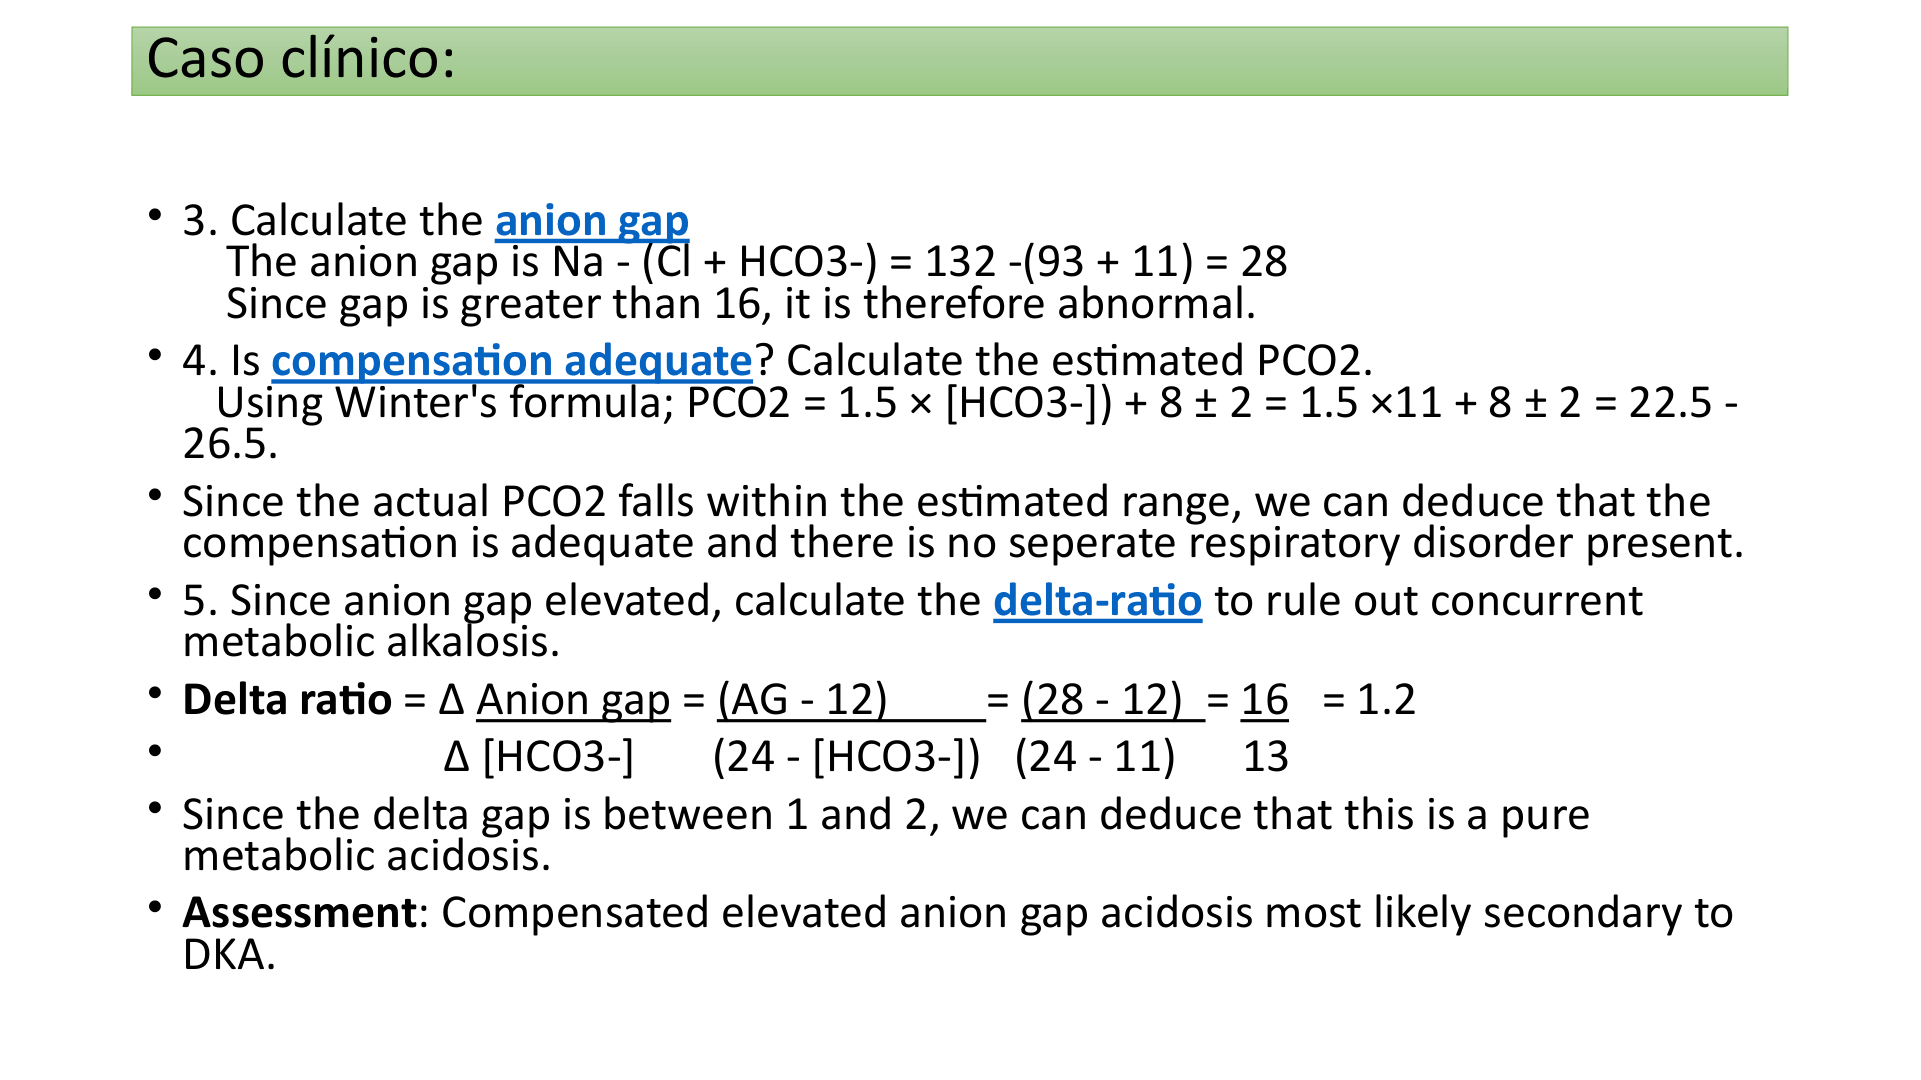
Descripción de la figura: Continuación de los pasos del caso DKA: calcula AG =132−(93+11)=28; Winter =1,5×11+8±2 =22,5±2 y considera PCO₂ 23 apropiada; delta ratio =(28−12)/(24−11)=16/13≈1,2 y clasifica acidosis metabólica AG alto compensada, probablemente DKA. La lámina conserva esa conclusión; el apunte explicita que la bioquímica sérica y gasométrica reporta HCO₃⁻ 11 y 10, respectivamente.
Caso 6. Mujer de 55 años: vómitos, alcalosis metabólica concurrente y cálculo erróneo de bicarbonato
Mujer previamente sana con vómitos intensos durante cinco días; hipotensión postural, taquicardia y disminución de turgencia cutánea. El DOCX original informa:
| Dato inicial | Resultado original |
|---|---|
| Na⁺ | 140 |
| K⁺ | 3,4 |
| Cl⁻ | 77 |
| HCO₃⁻ | 9 |
| Creatinina | 2,1 |
| Gas arterial | pH 7,23; PCO₂ 22 mmHg |
El razonamiento clínico original propone acidosis AG alto secundaria a lactato por hipovolemia/vómitos y alcalosis metabólica por vómitos persistentes. Con HCO₃⁻ 9, Winter =1,5×9+8±2 = 19,5–23,5 mmHg; PCO₂ observada 22 está en rango, compatible con compensación respiratoria de la acidosis metabólica.
Con Na⁺ 140, Cl⁻ 77 y HCO₃⁻ 9, el AG es 54 mEq/L. Un cálculo con Na⁺ 134 daría 48 mEq/L, pero corresponde a datos distintos. Mantener coherencia entre el panel utilizado y el cálculo.
| Cálculo | Datos usados | Resultado y lectura |
|---|---|---|
| Comparación con Na 134 | 134 − (77 + 9) | AG 48 mEq/L, elevado, pero no corresponde al Na 140 del panel. |
| AG del caso | 140 − (77 + 9) | AG 54 mEq/L, elevado. |
| Delta ratio con AG 48 | (48 − 12)/(24 − 9) | 36/15 = 2,4, no 2,6. |
| Delta ratio con AG 54 | (54 − 12)/(24 − 9) | 42/15 = 2,8; >2, apoya alcalosis metabólica concurrente por vómitos, además de acidosis con AG alto. |
El diagnóstico integrador es acidosis metabólica AG alto más alcalosis metabólica, probablemente por lactato e hipovolemia más vómitos; menciona como alternativa bicarbonato previamente alto por acidosis respiratoria crónica, sin datos clínicos que la apoyen. La paciente presenta luego obstrucción pilórica/duodenal aparente por tumoración.
Deterioro a las seis horas y bicarbonato
Seis horas después presenta deterioro rostrocaudal, estupor (Glasgow 6), patrón de Cheyne–Stokes e intubación por protección neurológica. Gasometría reportada: pH 7,05; PCO₂ 15 mmHg; PO₂ 75 mmHg; HCO₃⁻ 5 mmol/L; saturación O₂ 80 %; exceso de base −19; lactato 5 mmol/L. El caso fuente declara indicación de bicarbonato IV y propone:
Déficit = (HCO₃⁻ diana − HCO₃⁻ plasmático) ×0,5×peso
Diana 10 mEq/L, medido 5 mEq/L, peso 90 kg: (10−5)×0,5×90 = 225 mEq. El objetivo inicial es subir primero 3–5 mEq/L y mantener aproximadamente 10–12 mEq/L, no normalizar de inmediato a 24. El esquema plantea pasar solo la mitad inicial en 3–4 horas, aforar en glucosa al 5 %, repetir gasometría a las tres horas y decidir la siguiente infusión de acuerdo con el nuevo resultado.
225 mEq ÷ 8,9 mEq/ampolla = 25,28 ampollas. La mitad del déficit es 112,5 mEq, equivalente a 12,64 ampollas. En comparación, 11 ampollas aportan 97,9 mEq: si ocupan 110 mL, más 140 mL de glucosa al 5 % dan 250 mL, pero no equivalen a la mitad calculada del déficit. Ajustar la preparación a la dosis prescrita, no al número de ampollas redondeado sin comprobar.
Reevaluación: el cálculo de equivalencia no determina por sí solo la dosis administrable. La nueva gasometría, los electrolitos, el volumen y la respuesta clínica guían la siguiente infusión.
HCO₃⁻ 5 mmol/L y PCO₂ 15 mmHg corresponden a un pH aproximado de 7,15, distinto del 7,05 reportado. PO₂ 75 mmHg y saturación 80 % también requieren revisar tipo de muestra y FiO₂. Conservar los datos del caso como ejercicio y confirmar el informe antes de tomar decisiones clínicas.
Alcalosis metabólica
- El trastorno primario es el aumento de HCO₃⁻ y del pH por ganancia de álcali o pérdida de H⁺.
- Para que persista, el riñón debe tener dificultad para excretar el exceso de bicarbonato. La depleción de volumen y Cl⁻, la hipopotasemia, el exceso mineralocorticoide y la insuficiencia renal favorecen su mantenimiento.
- La respuesta respiratoria es hipoventilar y elevar la PaCO₂; está limitada por la hipoxemia. Si la PaCO₂ medida queda fuera del intervalo esperado, hay que buscar un trastorno mixto, no llamarlo “hipercompensación normal”.
- El punto de corte para clasificar por Cl⁻ urinario es 20 mEq/L: valores bajos sugieren alcalosis cloro-sensible; elevados orientan a pérdida renal activa o formas cloro-resistentes.
- El tratamiento se dirige a la causa, el estado de volumen y las alteraciones de K⁺ y Mg²⁺.
Definición y criterios gasométricos
La alcalosis metabólica es un trastorno ácido-base con aumento primario de la concentración plasmática de bicarbonato (HCO₃⁻). El aumento de HCO₃⁻ eleva el pH y reduce la razón PaCO₂/HCO₃⁻; la pérdida de ácido corporal equivale, desde el punto de vista del balance, a añadir álcali. Puede originarse por ganancia de bicarbonato/base o pérdida de H⁺ (Tabla 24-1).
| Parámetro | Referencia consignada en las diapositivas | Relevancia para alcalosis metabólica |
|---|---|---|
| pH | 7,35–7,45; [H⁺] aproximada 40 ± 5 nM | Alcalemia si pH >7,45. |
| PaCO₂ | 35–45 mmHg; valor crítico <20 o >70 mmHg | Suele elevarse por hipoventilación compensadora; no es el cambio primario. |
| HCO₃⁻ | Referencias: 21–29 mEq/L; para cálculos se emplean 24–26, 24 o 22–24 mEq/L, según el rango utilizado. | Elevación primaria; interpretar con el intervalo del laboratorio. |
| HCO₃⁻ crítico | <8 o >40 mEq/L en la diapositiva de parámetros básicos | “Crítico” en esa diapositiva; no equivale por sí solo a un criterio diagnóstico universal. |
El patrón característico es pH >7,45 con HCO₃⁻ elevado y aumento compensador de PaCO₂. HCO₃⁻ ≥31 mEq/L orienta a sospechar el trastorno; valores >40 indican elevación marcada. La Tabla 24-1 muestra un ejemplo representativo: pH >7,45, PaCO₂ >45 mmHg y HCO₃⁻ >45 mEq/L. Son referencias de sospecha, magnitud y ejemplo, respectivamente; no criterios intercambiables.
Confirmar el proceso primario con pH y HCO₃⁻, calcular la compensación esperada y revisar si la PaCO₂ observada cae dentro del intervalo. Una PaCO₂ elevada aislada también puede corresponder a un trastorno respiratorio primario o mixto.
El exceso de base (EB) suele ser positivo en alcalosis metabólica: expresa el exceso de base respecto al estado de referencia. Ejemplo: si se compara HCO₃⁻ de 40 mEq/L con 24 mEq/L, el exceso es +16 mEq/L. En acidosis metabólica el EB suele ser negativo porque se han perdido bases o ganado ácidos.
Fisiopatología: inicio y mantenimiento
Fase inicial: generación de alcalosis
Los cuatro mecanismos de inicio destacados y en la Fig. 14.11 son:
- Pérdida de H⁺/ácido, gastrointestinal o renal.
- Ganancia de HCO₃⁻ o de otra carga alcalina.
- Contracción de volumen: se pierde líquido relativamente pobre en bicarbonato; el HCO₃⁻ restante queda más concentrado.
- Alcalosis posthipercápnica: durante la acidosis respiratoria crónica el riñón retiene y genera más HCO₃⁻; si la PaCO₂ se corrige rápidamente (por ejemplo, tras ventilación/intubación), el bicarbonato elevado tarda en descender y queda una alcalosis metabólica transitoria.
En la alcalosis posthipercápnica, la PaCO₂ crónicamente elevada cae con rapidez mientras persiste la retención renal de bicarbonato. La adaptación renal puede tardar aproximadamente 24–72 h, con variación según la función renal y el contexto.
Fase de mantenimiento: por qué el riñón no elimina el HCO₃⁻
Una alcalosis puede persistir cuando la función renal de excretar bicarbonato está alterada. La diapositiva enumera disminución de K⁺ y Cl⁻, contracción del volumen circulante eficaz, hiperaldosteronismo e insuficiencia renal como factores favorecedores.
- Depleción de volumen eficaz activa el sistema Renina-angiotensina-aldosterona y aumenta la reabsorción proximal de Na⁺/HCO₃⁻. Con pérdida de HCl, NaCl y KCl (por ejemplo, vómitos), el volumen cae y la activación de aldosterona favorece la secreción distal de H⁺ y K⁺.
- Aldosterona/mineralocorticoides promueven reabsorción distal de Na⁺ a cambio de secreción de K⁺ y H⁺; así se favorecen hipopotasemia, pérdida de ácido y retención de bicarbonato.
- Hipopotasemia es causa y consecuencia del proceso, pero el desplazamiento transcelular depende de la dirección del cambio: en la alcalemia, H⁺ sale de las células y K⁺ entra, lo que contribuye a la hipopotasemia; cuando hay depleción de K⁺, K⁺ sale de las células y H⁺ entra, produciendo acidosis intracelular en células tubulares proximales. Esta acidosis intracelular favorece la amoniogénesis renal y la reabsorción de HCO₃⁻, y así ayuda a mantener la alcalosis. La hipopotasemia también aumenta la secreción renal de H⁺ y puede incrementar la excreción renal de K⁺.
- Depleción de Cl⁻ y contracción de volumen limitan la capacidad renal de desprenderse del exceso de bicarbonato; la avidez renal por Cl⁻ se refleja habitualmente en Cl⁻ urinario bajo.
- Insuficiencia renal limita la excreción del exceso de HCO₃⁻. El algoritmo de la Figura 5 señala especial susceptibilidad cuando el FGe es <25 mL/min/1,73 m² (ERC avanzada, estadio 4–5) y enumera ingesta de bicarbonato, vómitos, síndrome de leche y alcalinos y aspirado nasogástrico en esa rama.
La activación del SRAA mantiene la alcalosis sobre todo cuando existe depleción de volumen. No es indispensable en todas las etiologías, como cargas de álcalis o determinadas tubulopatías.
La Fig. 14.11 ilustra la generación y mantenimiento de la alcalosis durante vómitos prolongados: pérdida gástrica de H⁺/Cl⁻ produce hipovolemia; la hipovolemia aumenta la reabsorción proximal de Na⁺/HCO₃⁻ y activa renina-angiotensina-aldosterona; la pérdida de K⁺ causa hipopotasemia, que aumenta la secreción distal de H⁺ y la síntesis renal de NH₃, con mayor excreción de H⁺ y persistencia de la alcalosis.
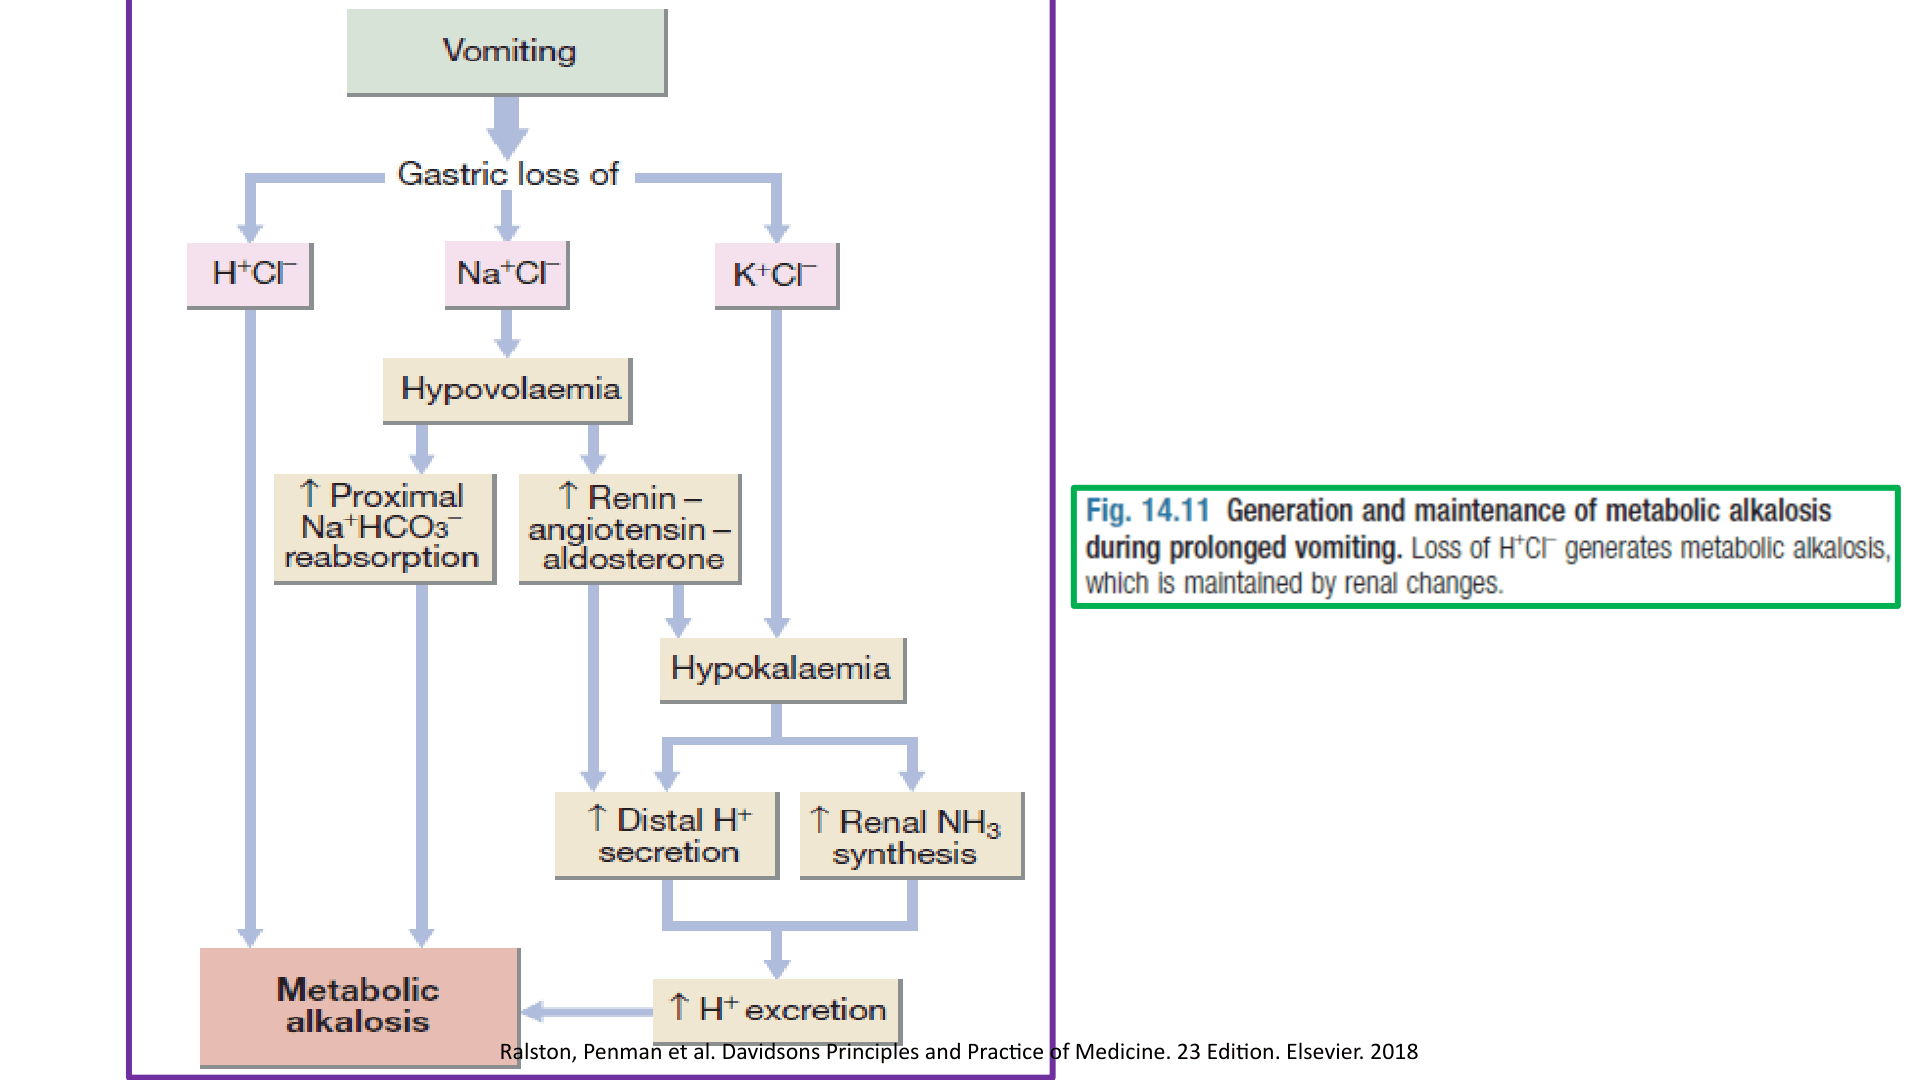
Descripción de la figura: Fig. 14.11, secuencia de vómitos y pérdida gástrica de H⁺Cl⁻, Na⁺Cl⁻ y K⁺Cl⁻; la pérdida de NaCl genera hipovolemia y aumenta la reabsorción proximal de Na⁺/HCO₃⁻ y el eje renina–angiotensina–aldosterona. La hipopotasemia incrementa la secreción distal de H⁺ y la síntesis renal de NH₃; la excreción de H⁺ mantiene la alcalosis metabólica.
El esquema resume HCO₃⁻ ≥31 mEq/L, compensación respiratoria aproximada de 0,7 mmHg de PaCO₂ por cada 1 mEq/L de HCO₃⁻, pérdida de H⁺, contracción de volumen y Cl⁻ urinario <20 mEq/L en la forma sensible al cloro.
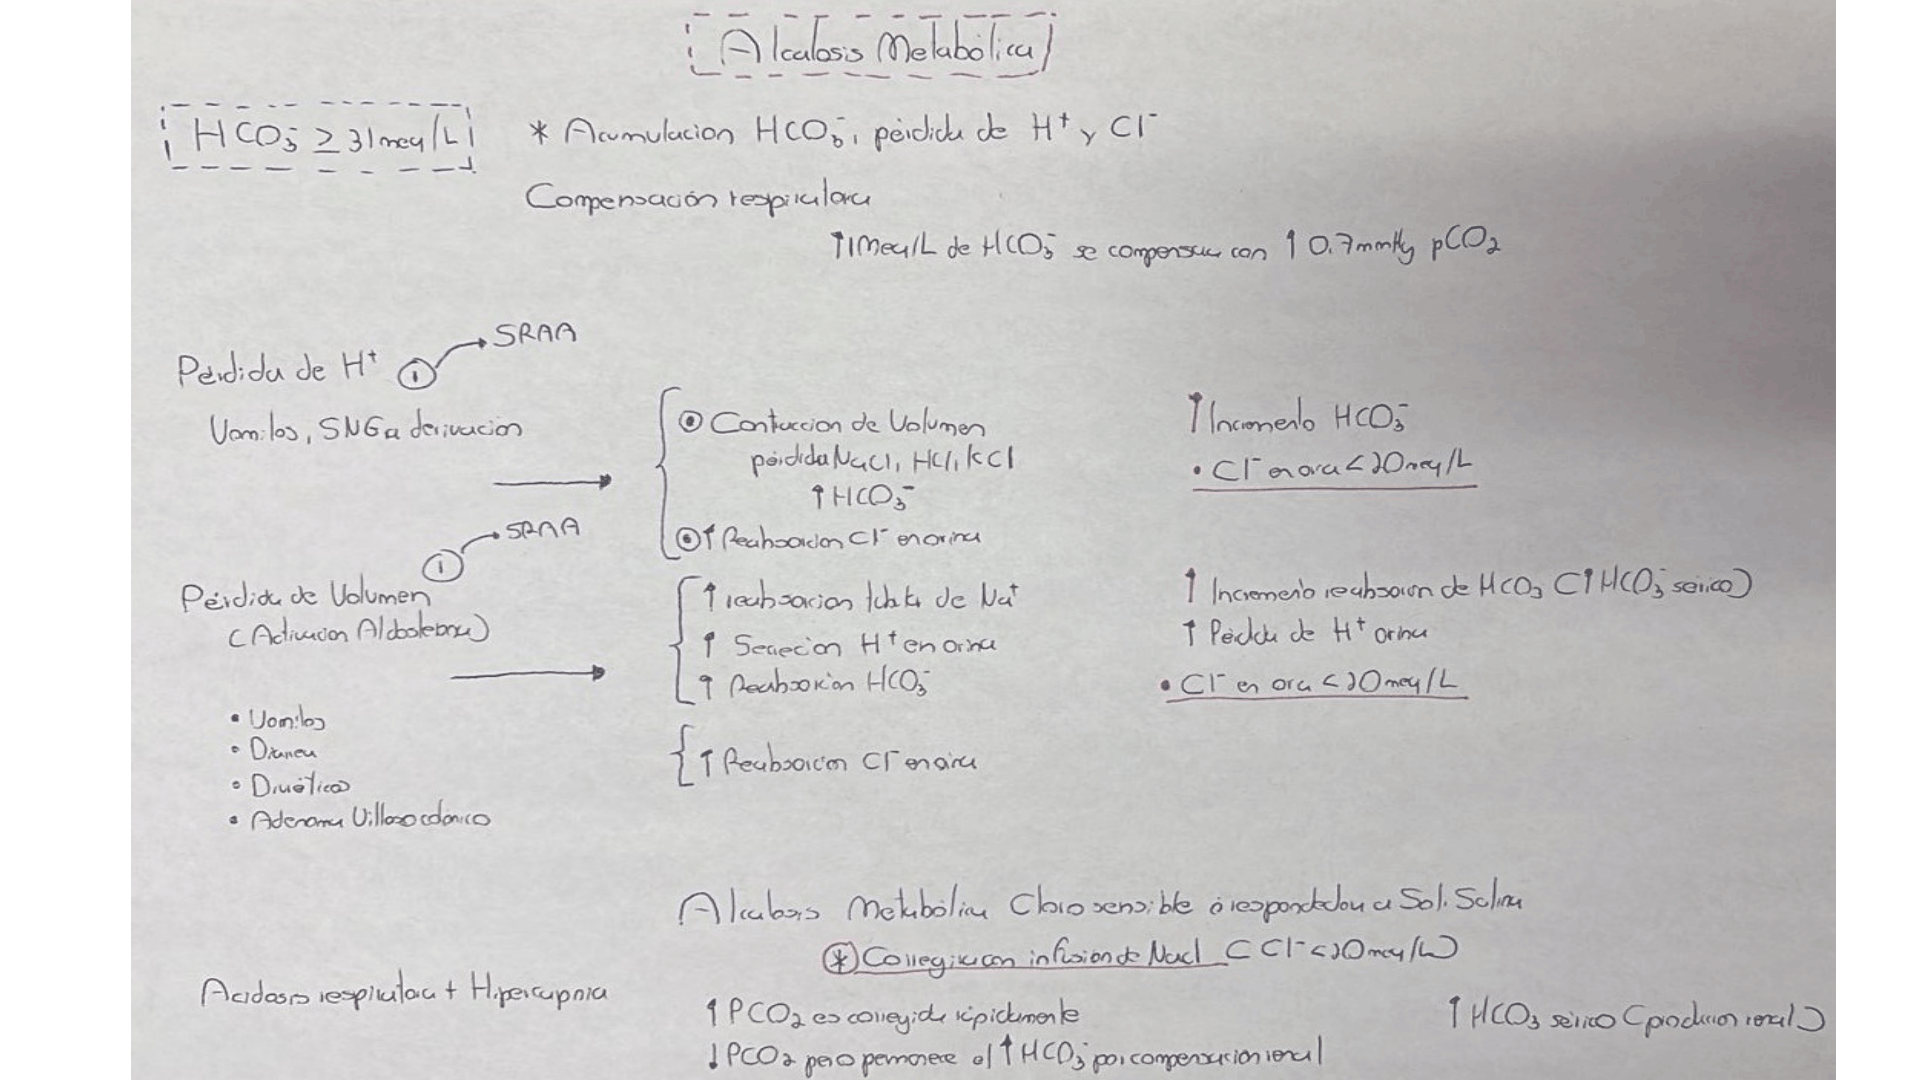
Descripción de la figura: Esquema manuscrito: HCO₃⁻ ≥31 mEq/L y compensación respiratoria; pérdida de H⁺ por vómitos/sonda nasogástrica; contracción de volumen con pérdida de NaCl, HCl y KCl; activación del SRAA, mayor reabsorción de HCO₃⁻ y Cl⁻, y clasificación sensible al cloro cuando el Cl⁻ urinario es <20 mEq/L.
Etiologías
| Mecanismo | Causas y ejemplos | Comentarios de volumen/contexto |
|---|---|---|
| Pérdida gástrica de H⁺/Cl⁻ | Vómitos, aspiración o drenaje por sonda nasogástrica; vómitos prolongados o psicógenos | Suelen perderse HCl, NaCl y KCl; favorecen contracción de volumen, activación del SRAA e hipopotasemia. |
| Pérdida renal de H⁺/Cl⁻ y K⁺ | Diuréticos (uso actual o previo; especialmente asa o tiazidas en los esquemas); exceso mineralocorticoide; Síndrome de Bartter y Síndrome de Gitelman; hipomagnesemia; algunos betalactámicos/penicilinas y aminoglucósidos | El estado de uso del diurético modifica el Cl⁻ urinario: véase la clasificación diagnóstica. Entre los antibióticos citados figuran penicilina benzatínica/procaínica, ampicilina y penicilinas antipseudomonas. |
| Pérdida intestinal de Cl⁻ | Diarrea congénita pierde-cloro, diarrea asociada con fibrosis quística, cólera como ejemplo del esquema, adenoma velloso de colon/recto, ileostomía de alto débito | Se trata de pérdidas ricas en Cl⁻ descritas; no debe generalizarse a toda diarrea, pues una pérdida de HCO₃⁻ puede producir el patrón opuesto. |
| Ganancia de álcali | Bicarbonato oral o intravenoso; suplementos de CaCO₃; citrato en hemoderivados o citrato potásico; acetato, glutamato y propionato en nutrición parenteral; exceso de bicarbonato en hemodiálisis | Puede ser iatrogénica o nutricional; la insuficiencia renal aumenta la dificultad de excretar la carga. |
| Síndrome de leche y alcalinos | Consumo abundante/repetido de leche y álcalis, en particular carbonato de calcio usado como antiácido | Ejemplo de ganancia alcalina; se menciona en el algoritmo cuando existe FGe reducido. |
| Alcalosis por contracción | Diuresis o pérdida gastrointestinal de agua/NaCl/HCl/KCl con relativamente poco HCO₃⁻ perdido | El bicarbonato restante se concentra; la contracción de volumen ayuda a perpetuarlo. |
| Alcalosis posthipercápnica | Corrección rápida de una acidosis respiratoria crónica luego de retención renal de HCO₃⁻ | La PaCO₂ cae antes de que el riñón elimine el bicarbonato retenido; la alcalosis puede ser transitoria. |
La carga de citrato de transfusiones repetidas puede favorecer ganancia alcalina; el ejemplo de más de tres paquetes de sangre al día ilustra una exposición, no un corte diagnóstico. También considerar exceso de bicarbonato en hemodiálisis y formulaciones parenterales.
Clasificación diagnóstica por Cl⁻ urinario y presión arterial
La clasificación se expresa como sensible/responsiva a cloro o a solución salina y resistente a cloro o a solución salina. El Cl⁻ urinario es una muestra aislada en los esquemas; debe interpretarse junto con volumen, presión arterial, función renal y momento de exposición a diuréticos.
| Cl⁻ urinario | Interpretación | Etiologías típicas |
|---|---|---|
| <20 mEq/L | Alcalosis cloro-sensible / respondedora a solución salina; el riñón retiene Cl⁻ ante depleción | Vómitos, aspirado nasogástrico, uso remoto de diuréticos con depleción de volumen, laxantes, pérdidas de Cl⁻, alcalosis posthipercápnica. |
| >20 mEq/L | Alcalosis cloro-resistente / no respondedora a solución salina o pérdida renal activa de Cl⁻ | Diurético durante su efecto, Síndrome de Bartter, Síndrome de Gitelman, depleción de Mg²⁺, hipopotasemia intensa, exceso mineralocorticoide; algunas cargas de álcali/insuficiencia renal según el contexto. K⁺ <2,5 mEq/L indica hipopotasemia intensa que puede mantener la alcalosis. |
| Alrededor de 20 mEq/L | Valor limítrofe | Correlacionar con estado de volumen, diuréticos y función renal; no constituye una categoría fisiopatológica independiente. |
- 20 mEq/L: punto de corte de Cl⁻ urinario utilizado aquí, no 40.
- 25 mL/min/1,73 m²: punto de corte del FGe en la Figura 5; no es una concentración de cloro.
- 40 mEq/L: cifra de HCO₃⁻ elevado o de objetivo terapéutico; 40 mmHg es la PaCO₂ basal aproximada para cálculos de compensación.
Diferenciar pérdida remota y diurético activo
El Cl⁻ urinario depende del momento de exposición al diurético: durante su efecto puede permanecer >20 mEq/L; tras un uso remoto con depleción de volumen puede ser <20 mEq/L. Registrar última dosis, actividad diurética y estado de volumen, no clasificar solo por el nombre del fármaco. Esta distinción aparece en la Figura 13.
Rama de hipertensión y renina/aldosterona
En la alcalosis con Cl⁻ urinario >20 y presión normal/baja o alta, se propone caracterizar el estado de volumen y, cuando hay hipertensión, revisar renina y aldosterona:
| Presión arterial/contexto | Renina | Aldosterona | Causas |
|---|---|---|---|
| Hipertensión con activación secundaria | ↑ | ↑ | Estenosis de arteria renal/enfermedad renovascular, hipertensión acelerada o maligna, tumor secretor de renina (la figura menciona hemangiopericitoma). |
| Hipertensión por producción primaria de aldosterona | ↓ | ↑ | Hiperaldosteronismo primario (síndrome de Conn/adenoma productor de aldosterona). |
| Hipertensión mineralocorticoide no dependiente de aldosterona | ↓ | ↓ | Síndrome de Cushing, Síndrome de Liddle, mineralocorticoides exógenos y regaliz. |
| Normotensión o presión baja | Variable según etiología; las tubulopatías activan renina/aldosterona secundariamente | Variable | Diurético activo, Síndrome de Bartter, Síndrome de Gitelman, hipopotasemia intensa y depleción de Mg²⁺. |
El consumo de regaliz/glicirricina bloquea la 11β-hidroxiesteroide deshidrogenasa tipo 2 renal, que normalmente inactiva cortisol en el túbulo; así aumenta la acción mineralocorticoide efectiva y puede producir un estado de pseudo-hiperaldosteronismo, con hipopotasemia y alcalosis.
El síndrome de Cushing puede producir un fenotipo mineralocorticoide con renina y aldosterona bajas. El hiperaldosteronismo primario o síndrome de Conn muestra renina baja y aldosterona alta; distinguir ambos patrones (Figura 5).
La Figura 5 añade la función renal: con FGe <25 mL/min/1,73 m² enumera ingesta de bicarbonato, vómitos, síndrome de leche y alcalinos y aspirado nasogástrico. Con FGe >25, orienta a valorar volumen extracelular y presión arterial; con volumen habitualmente bajo y presión normal/baja, clasifica por Cl⁻ urinario <20 o >20; con volumen normal/aumentado y presión habitualmente alta, usa renina/aldosterona para separar causas.
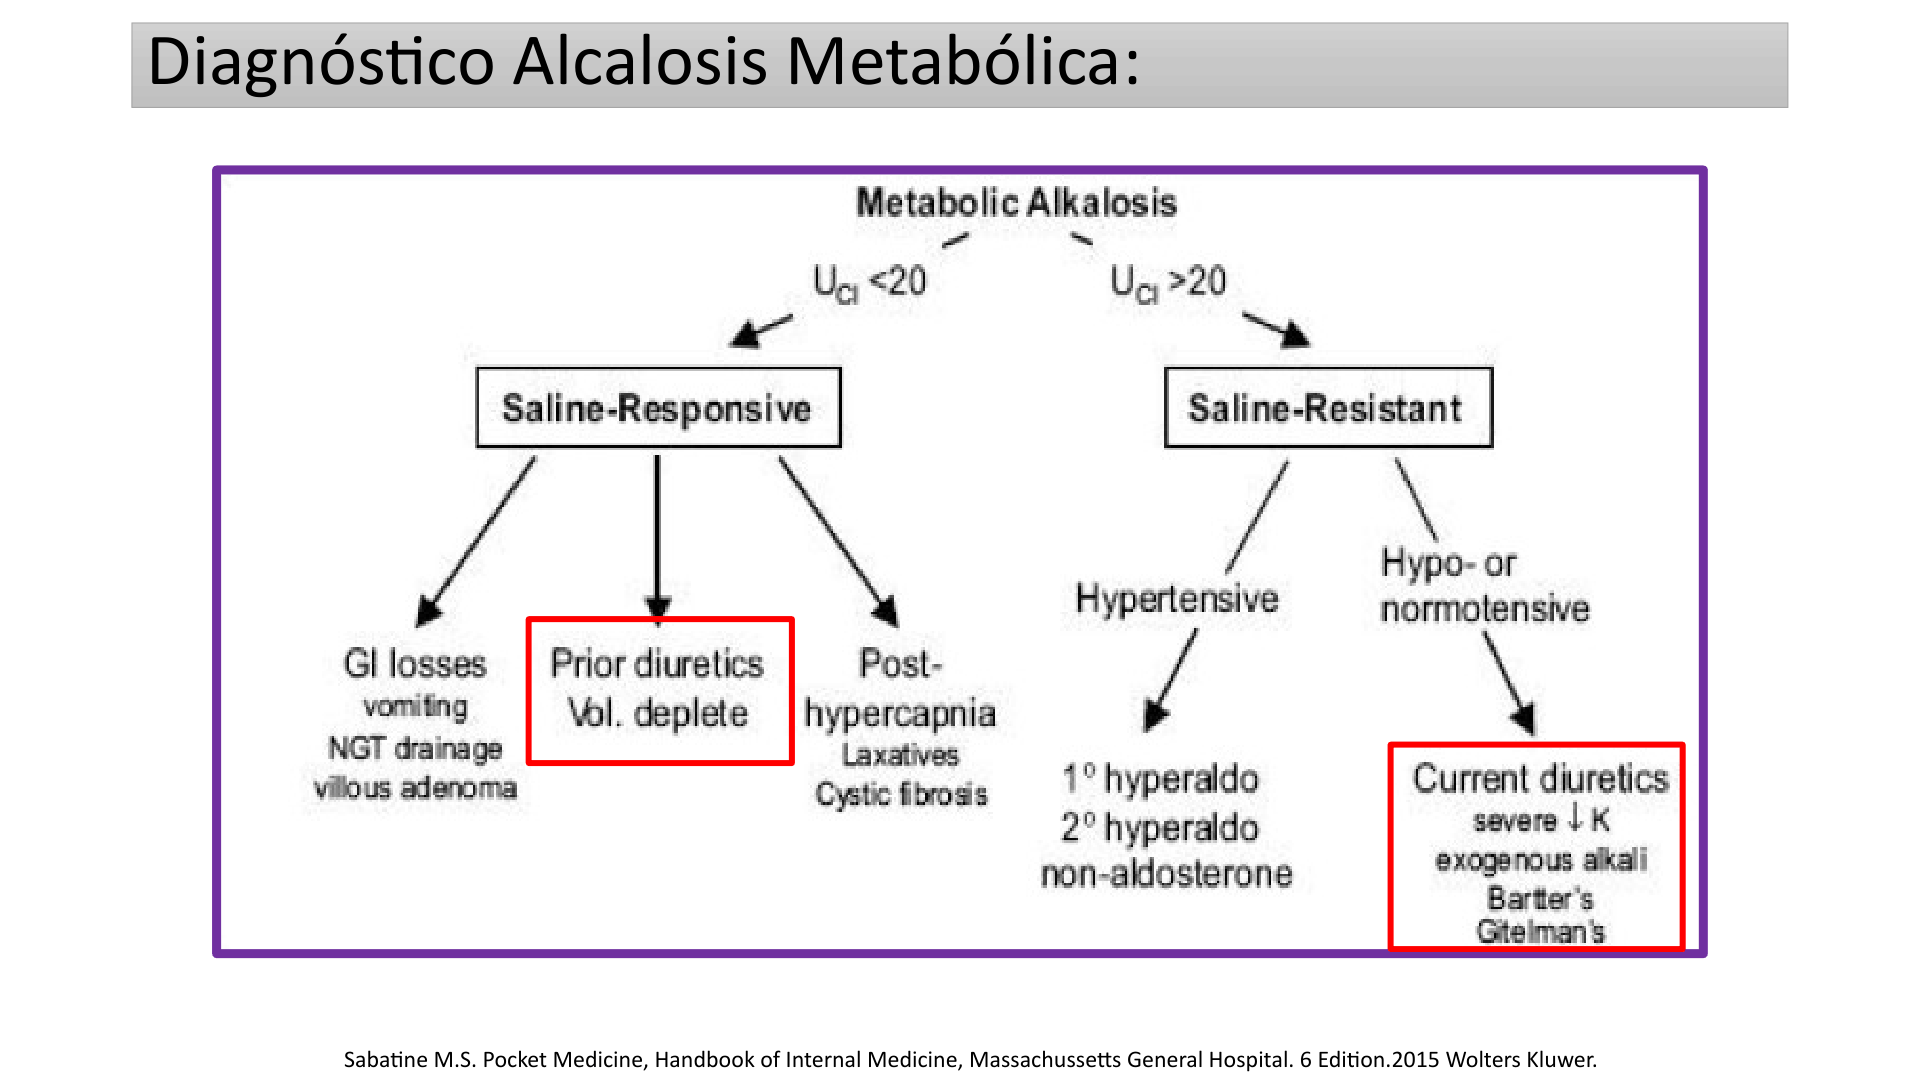
Descripción de la figura: Diagrama diagnóstico de Pocket Medicine: UCl⁻ <20 mEq/L conduce a la rama salino-responsiva (pérdidas gastrointestinales, diuréticos previos con depleción y posthipercapnia); UCl⁻ >20 conduce a la rama salino-resistente y se subdivide por hipertensión frente a normo/hipotensión. En la rama hipertensiva se distinguen hiperaldosteronismo primario/secundario y causas no aldosterónicas; en la rama normotensiva se listan diuréticos actuales, hipopotasemia grave, carga alcalina, Bartter y Gitelman.
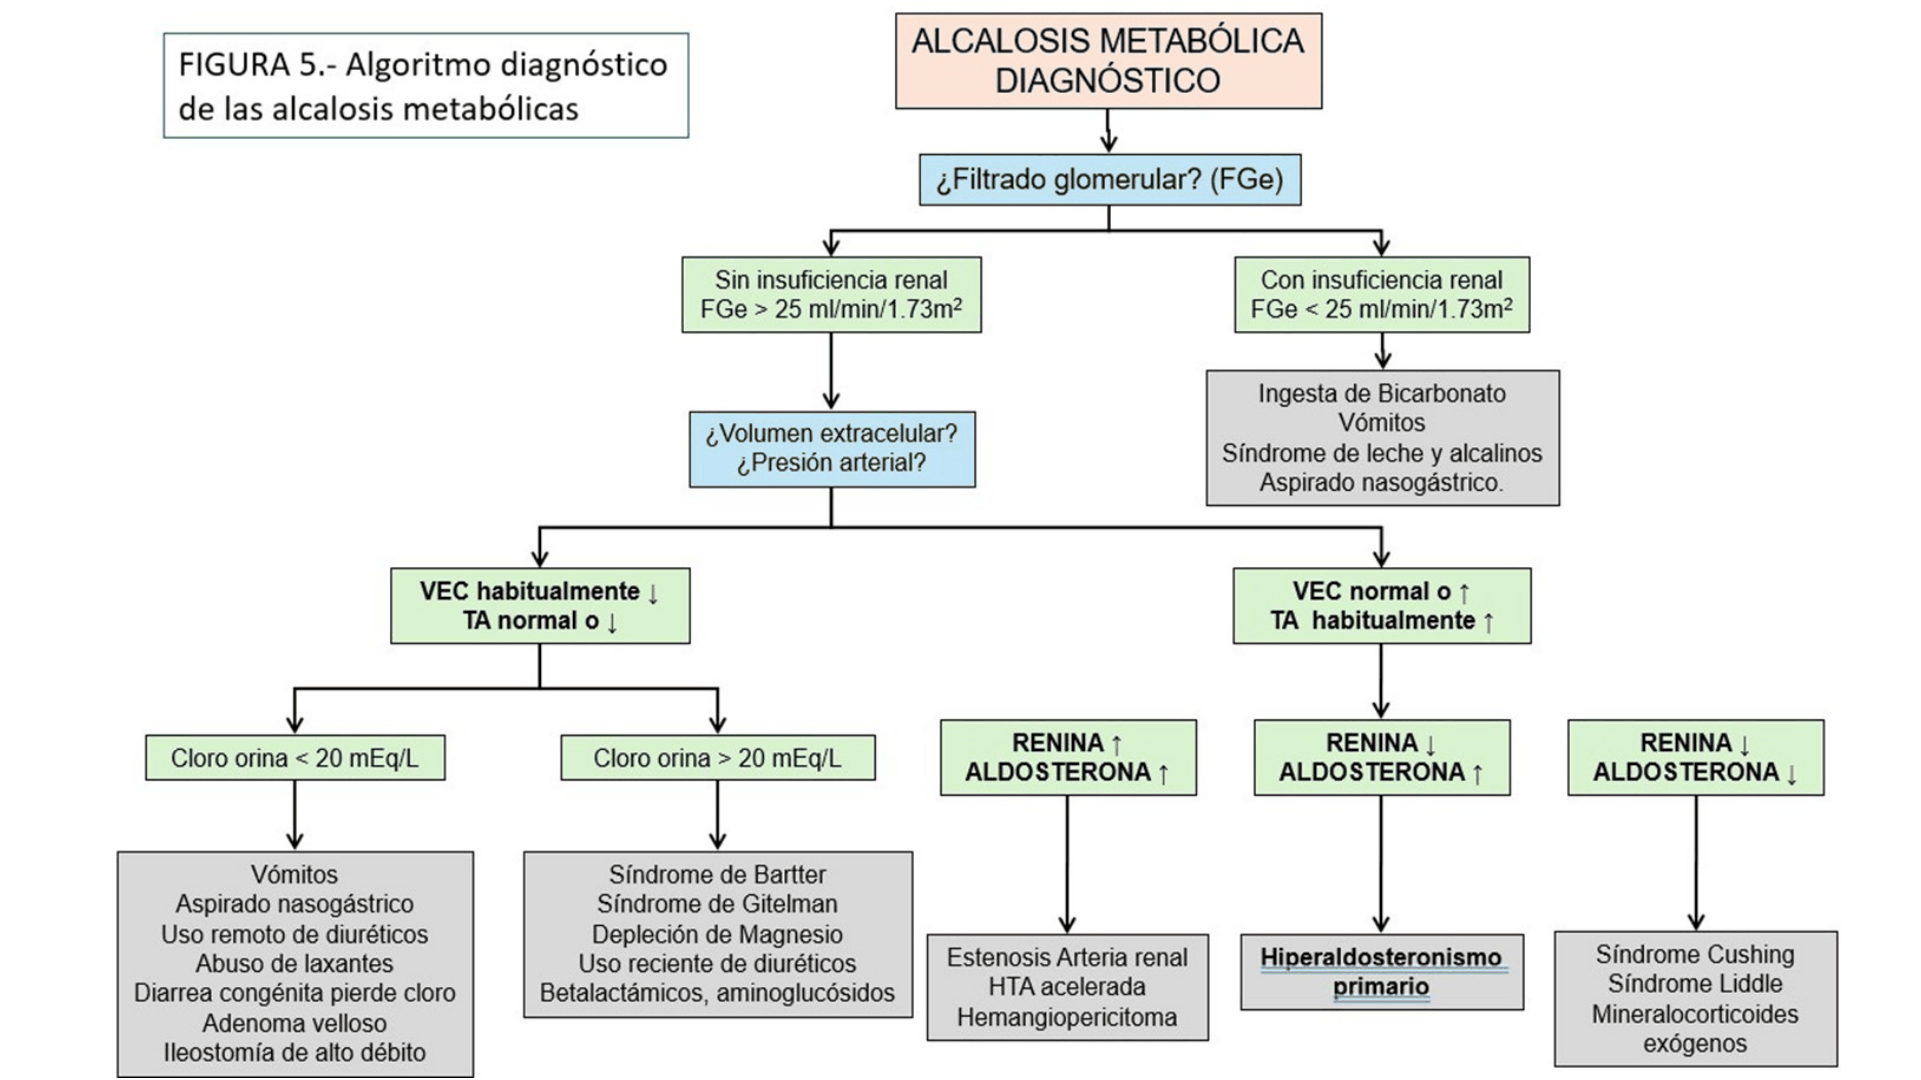
Descripción de la figura: Figura 5, algoritmo diagnóstico por FGe, volumen extracelular, presión arterial, Cl⁻ urinario, renina y aldosterona. El corte de función renal es 25 mL/min/1,73 m²; el de Cl⁻ urinario del algoritmo es 20 mEq/L. La rama de FGe bajo destaca bicarbonato ingerido, vómitos, síndrome de leche y alcalinos y aspirado nasogástrico; la rama hipertensiva separa renina/aldosterona altas, renina baja con aldosterona alta y ambas bajas.
Compensación respiratoria y lectura de gasometría
El aumento de HCO₃⁻ provoca una respuesta respiratoria: disminuye la ventilación alveolar y aumenta la PaCO₂, lo que amortigua el cambio de pH. La respuesta es limitada por la hipoxemia y no debe llevarse a interpretar una PaCO₂ fuera del intervalo esperado como compensación fisiológica normal.
La compensación respiratoria puede estimarse de dos maneras relacionadas:
| Referencia | Regla |
|---|---|
| Adaptación aguda (Tabla 24-2) | Aumento de aproximadamente 6 mmHg de PaCO₂ por cada 10 mEq/L de aumento de HCO₃⁻. |
| Adaptación crónica (Tabla 24-2) | Aumento de 0,5–0,7 mmHg de PaCO₂ por cada 1 mEq/L de aumento de HCO₃⁻. |
| Fórmula de compensación | PaCO₂ esperada = 0,7 × [HCO₃⁻ real] + 21 ±2 mmHg. |
La fórmula se aplica al bicarbonato medido; su referencia basal implícita es aproximadamente HCO₃⁻ 24 mEq/L y PaCO₂ 40 mmHg. Ejemplo: HCO₃⁻ = 40 mEq/L da PaCO₂ esperada 49 mmHg, con intervalo 47–51 mmHg. Interpretación: si la PaCO₂ medida está por debajo o por encima del intervalo calculado, buscar un trastorno respiratorio agregado (respectivamente, alcalosis respiratoria o acidosis respiratoria concurrente, según el sentido de la desviación) y revisar otros trastornos metabólicos; no llamarlo “hipercompensación normal”. La hipoventilación puede elevar CO₂, pero no justifica una desviación ilimitada de la compensación simple.
Ejemplo: con HCO₃⁻ de 40 mEq/L, PaCO₂ esperada 49 ±2 mmHg (47–51). Si la PaCO₂ medida fuera 41 mmHg, estaría por debajo del intervalo y orientaría a alcalosis respiratoria concomitante.
La Tabla 24-2 agrega que la respuesta aguda se instala en minutos y la adaptación renal tardía puede tardar 2–3 días (en la misma tabla se alude a respuesta renal tardía para trastornos respiratorios). Para alcalosis metabólica, la hipoventilación es la respuesta respiratoria, y la hipoxemia concomitante limita cuánto puede aumentar la PaCO₂.
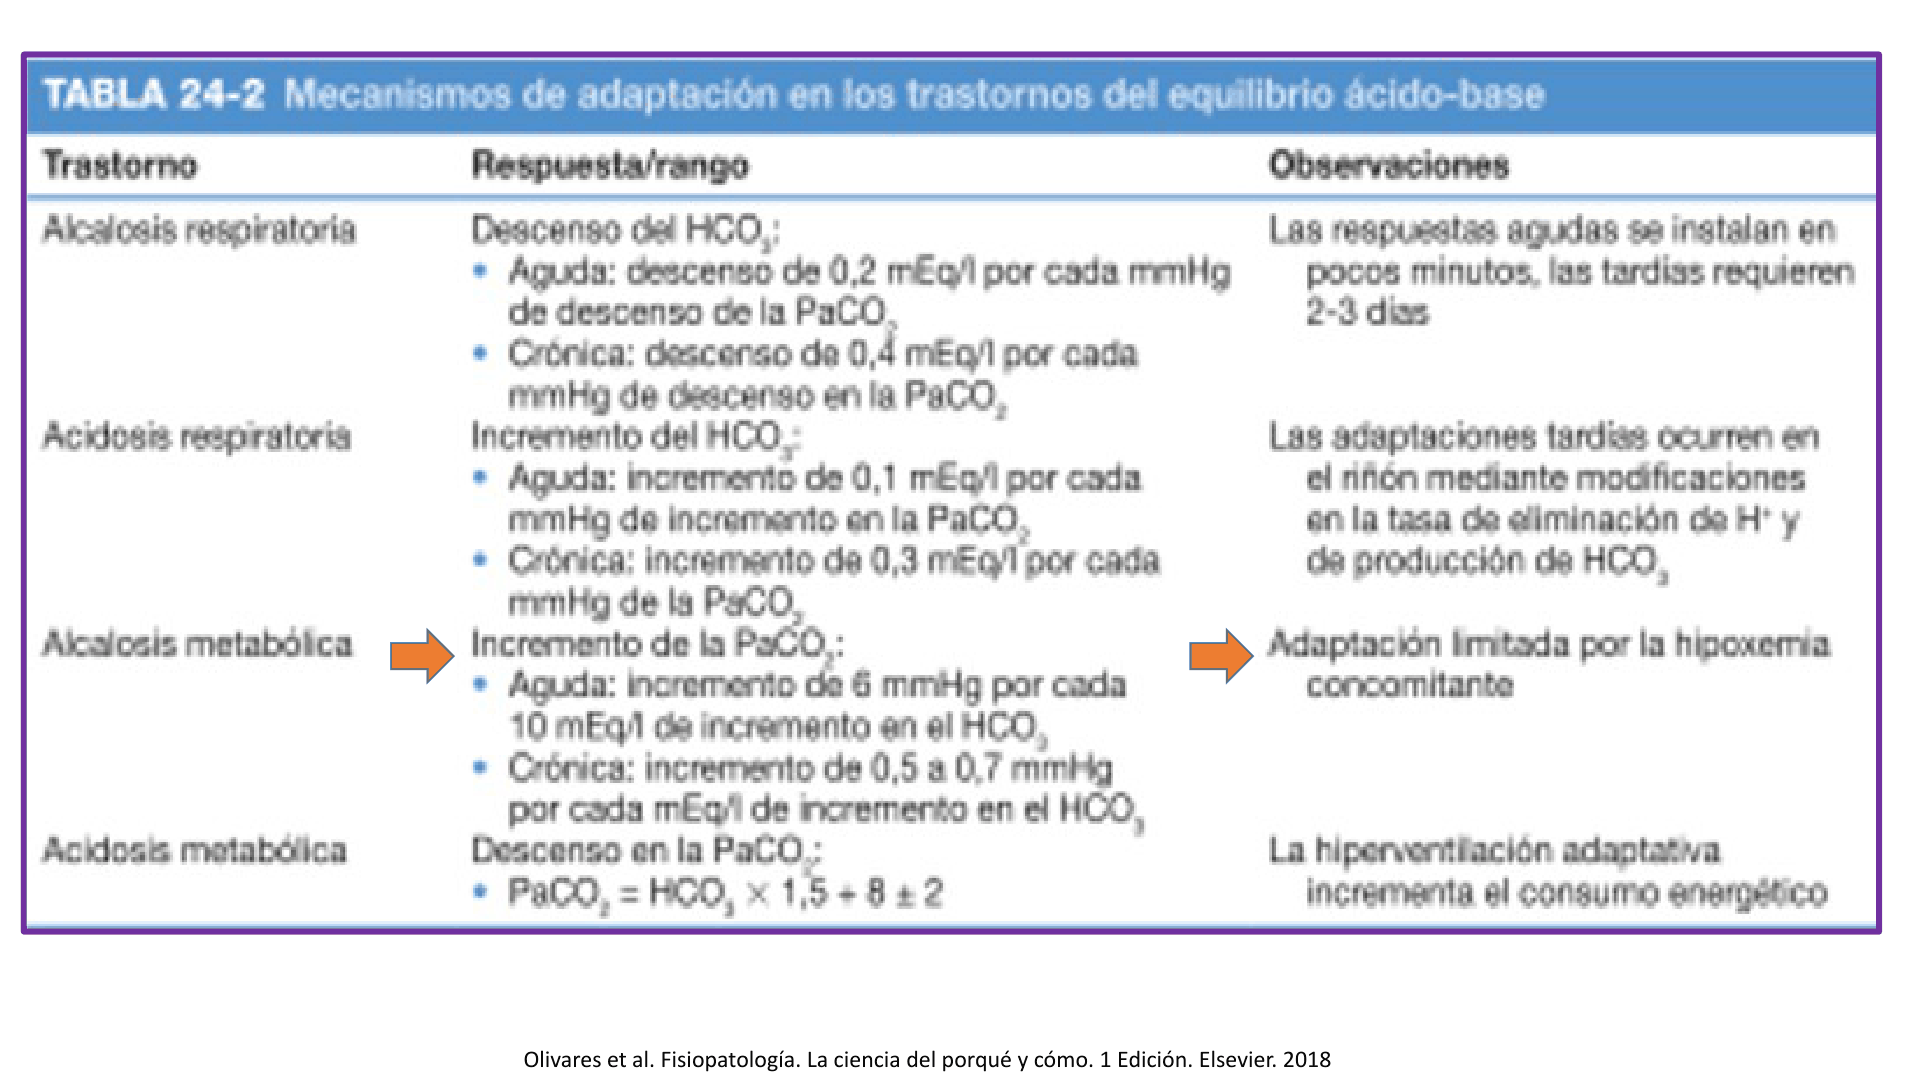
Descripción de la figura: Tabla 24-2 compara las adaptaciones ácido-base. Para alcalosis metabólica indica aumento de PaCO₂: en el apartado agudo, 6 mmHg por cada 10 mEq/L que aumenta HCO₃⁻; en el crónico, 0,5–0,7 mmHg por cada 1 mEq/L. La observación advierte que la adaptación está limitada por hipoxemia. Otra estimación es 0,7 × HCO₃⁻ + 21 ±2 mmHg.
Manifestaciones y consecuencias clínicas
La alcalemia puede alterar la función neurológica, neuromuscular, cardiovascular y pulmonar. Las diapositivas sitúan manifestaciones del SNC especialmente cuando el pH es >7,55; el umbral de alcalemia grave indicado es pH >7,6.
| Sistema o cambio | Manifestaciones/consecuencias consignadas |
|---|---|
| Sistema nervioso central | Cefalea, confusión, letargo, delirio y alteración del umbral epileptógeno; también pueden aparecer convulsiones o crisis epilépticas en alcalemia extrema. |
| Neuromuscular | Debilidad, mialgias, espasmos, parestesias periorales y entumecimiento. La disminución importante del calcio ionizado puede producir tetania; se mencionan signos de Chvostek y Trousseau, espasmo, convulsiones, debilidad/parálisis muscular e hiporreflexia. |
| Cardiovascular | Mayor irritabilidad miocárdica, arritmias, menor eficacia de antiarrítmicos y mayor toxicidad por digoxina. La hipopotasemia asociada puede causar ondas U, cambios de T y alteraciones de PR y QRS. |
| Pulmonar | La hipoventilación compensatoria reduce la ventilación alveolar y puede producir hipercapnia e hipoxemia, con bradipnea o respiración superficial. Si hay CO₂ elevado e hipoxemia, puede existir insuficiencia respiratoria tipo 2; el tipo 1 no presenta hipercapnia. Este mecanismo no implica disminución de la FiO₂. |
| Circulación/oxigenación | Disminución del volumen circulante eficaz, vasoconstricción, posible reducción del flujo coronario e isquemia/hipoxia tisular, especialmente neurológica. La hemoglobina aumenta su afinidad por O₂ y se reduce su liberación tisular. |
| Calcio | Aumenta la unión del calcio a albúmina y disminuye la fracción de calcio ionizado; puede aparecer hipocalcemia ionizada sintomática/tetania. |
| potasio | Pérdida renal y desplazamiento intracelular de K⁺ (H⁺ sale de la célula y K⁺ entra), con hipopotasemia. |
| Otros electrolitos | Pueden coexistir hipomagnesemia e hipofosfatemia, además de hipopotasemia y disminución del calcio ionizado. |
La diapositiva de consecuencias (Tabla 24-6) organiza el vínculo entre disminución del volumen circulante eficaz, vasoconstricción, mayor afinidad de hemoglobina por oxígeno y albúmina por calcio, eliminación renal de K⁺ y desplazamiento intracelular de K⁺; enumera hipoxia/isquemia tisular, disminución del calcio ionizado, hipopotasemia clínica, alteraciones mentales, espasmos/tetania/convulsiones, signos de Chvostek/Trousseau, debilidad/parálisis e arritmias.
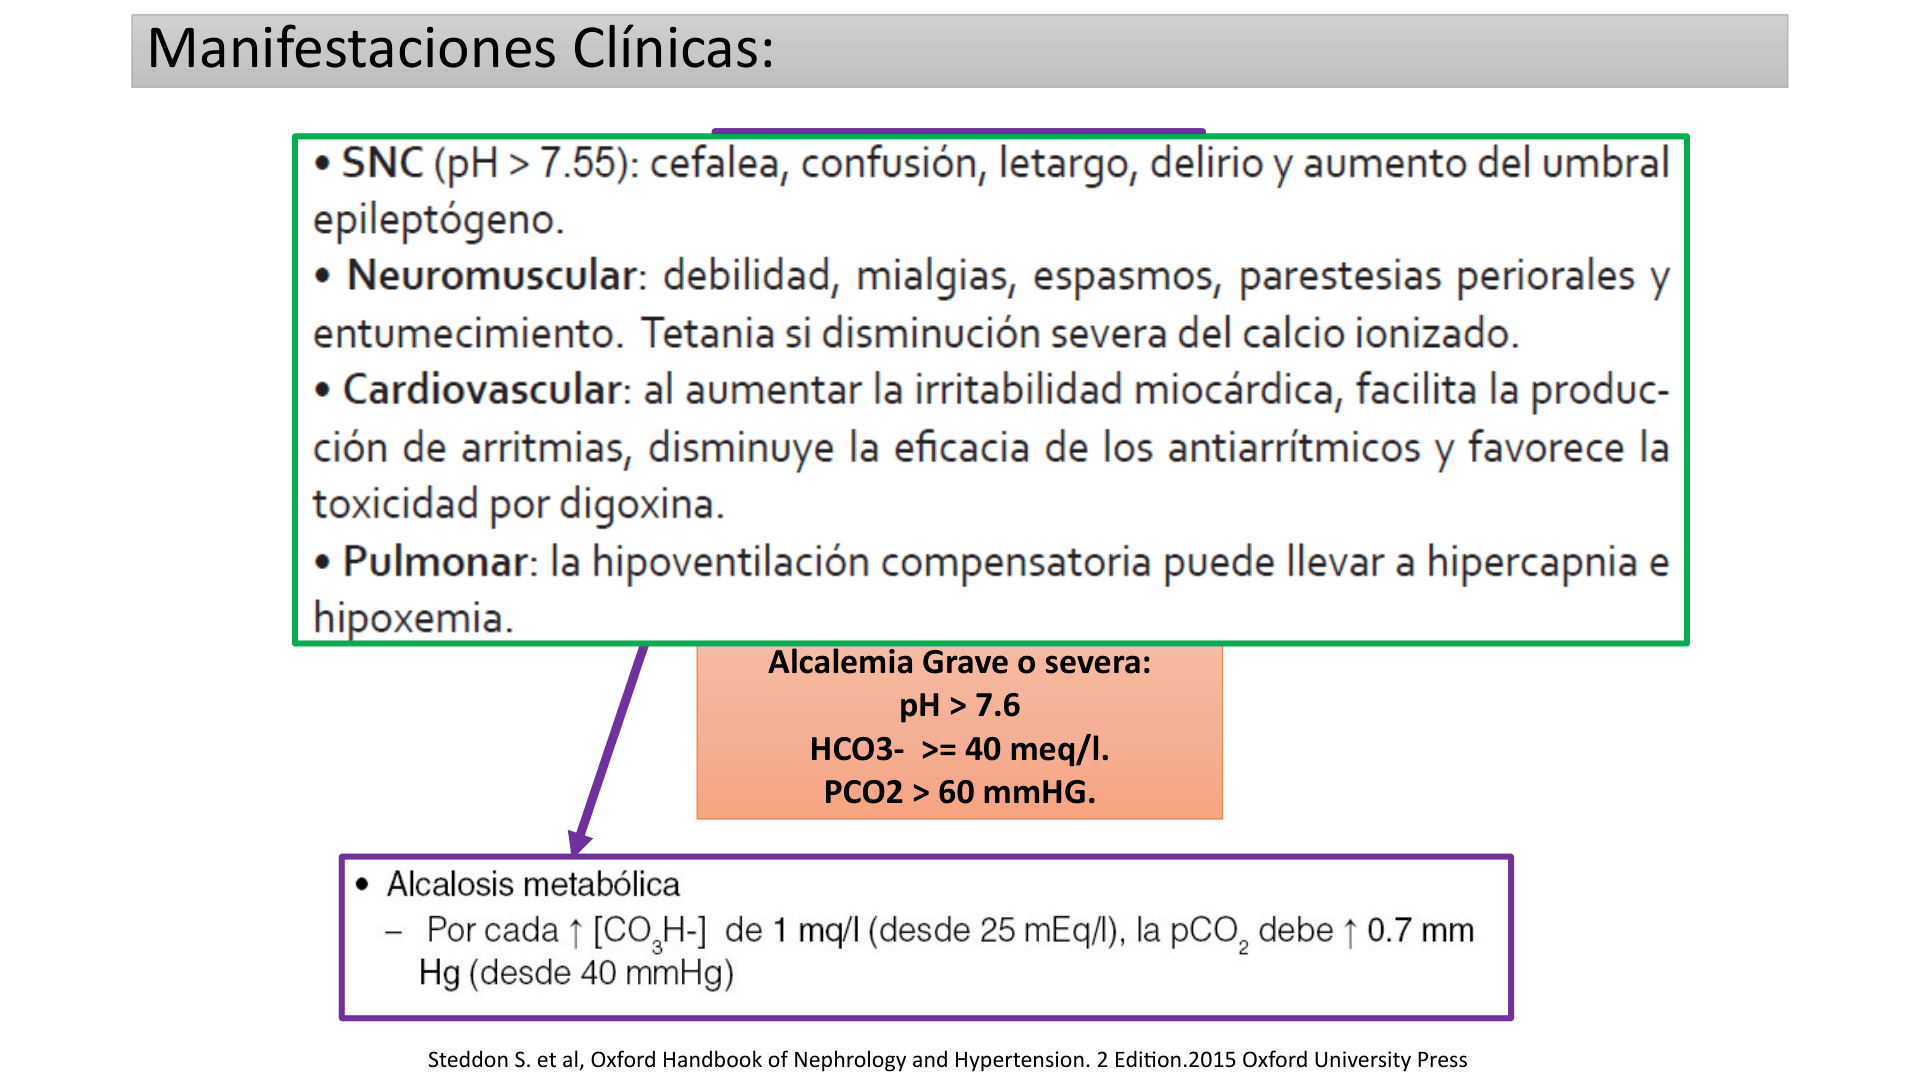
Descripción de la figura: Diapositiva de manifestaciones: SNC con pH >7,55 (cefalea, confusión, letargo, delirio y aumento del umbral epileptógeno); neuromuscular (debilidad, mialgias, espasmos, parestesias y tetania por calcio ionizado bajo); cardiovascular (arritmias, menor eficacia antiarrítmica y toxicidad digitálica); pulmonar (hipoventilación, hipercapnia e hipoxemia). También muestra alcalemia grave con pH >7,6, HCO₃⁻ ≥40 mEq/L y PaCO₂ >60 mmHg, y la pendiente compensadora de 0,7 mmHg por cada 1 mEq/L desde HCO₃⁻ 25 y PaCO₂ 40.
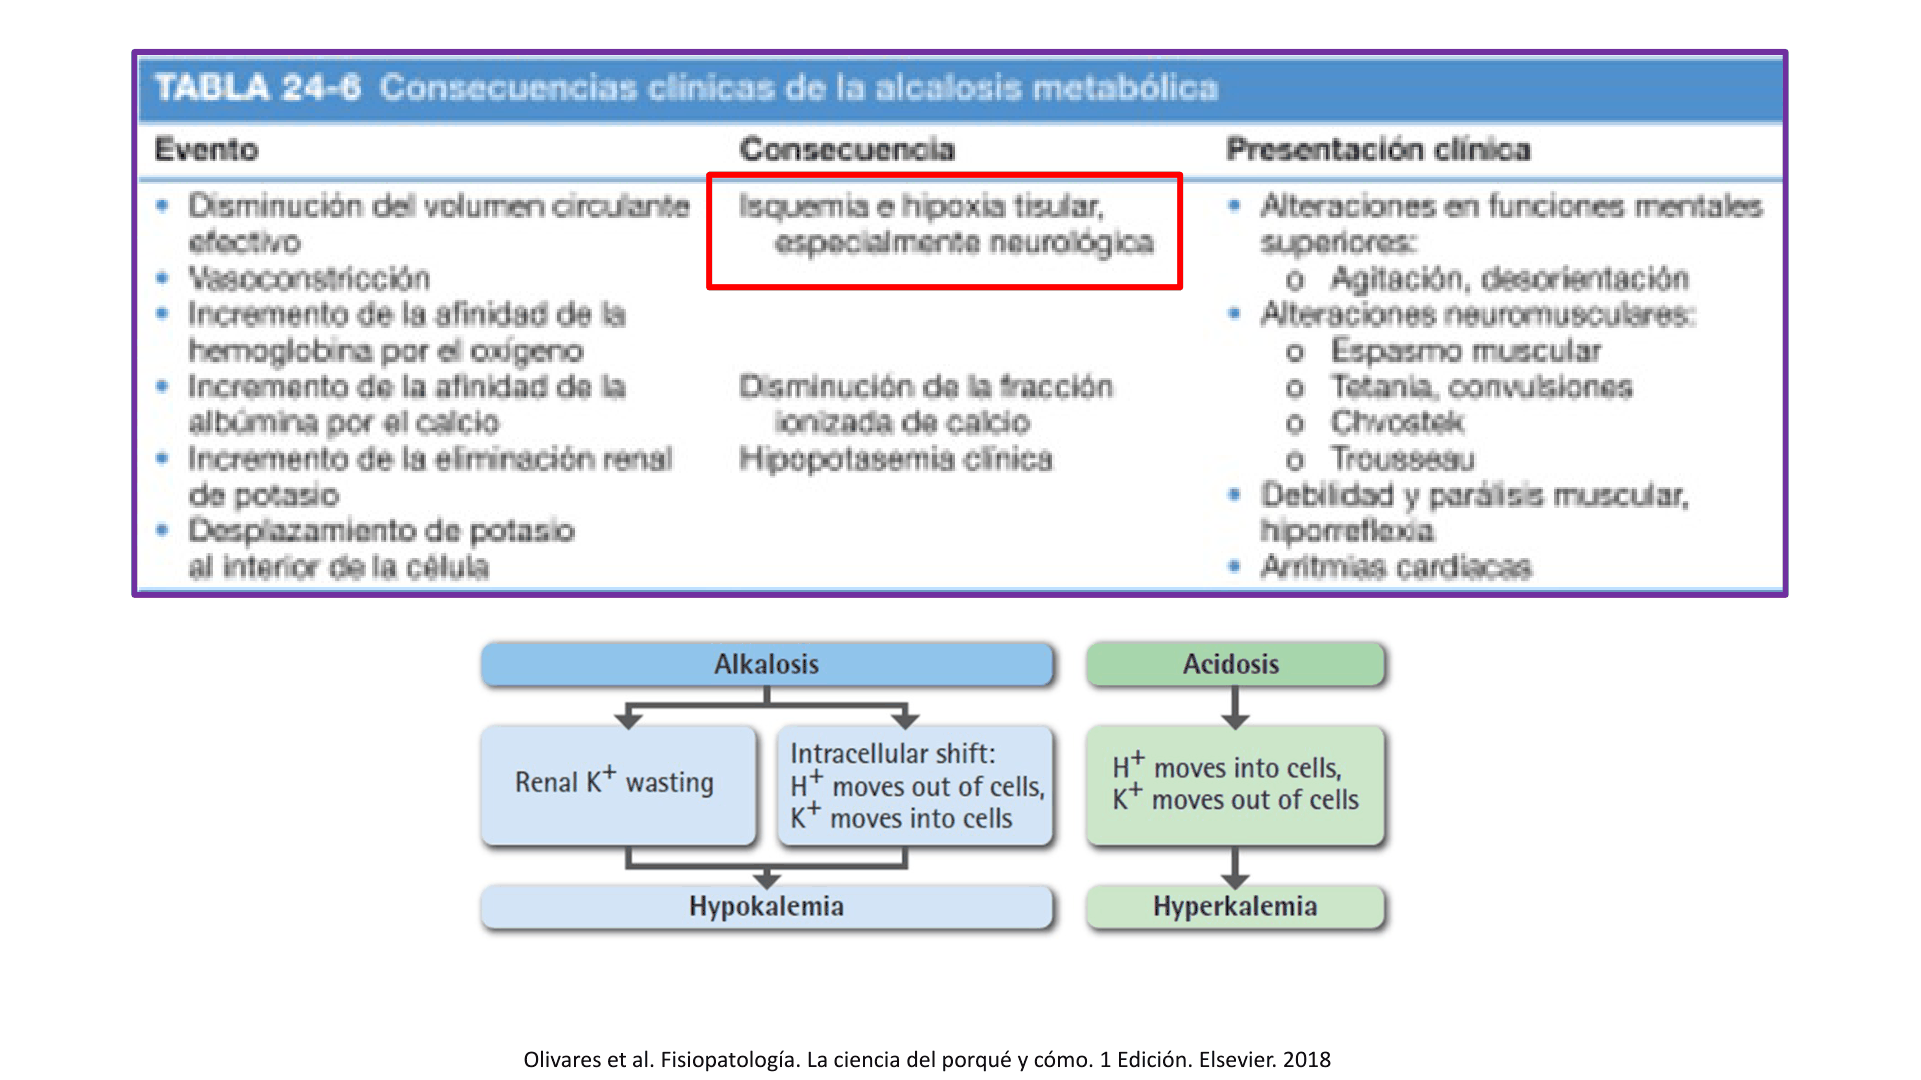
Descripción de la figura: Tabla 24-6 vincula cambios de volumen, vasoconstricción, afinidad de hemoglobina por O₂ y albúmina por Ca²⁺, pérdida renal de K⁺ y desplazamiento de K⁺ al interior celular con hipoxia/isquemia tisular, menor calcio ionizado, hipopotasemia, alteración mental, espasmo/tetania/convulsiones, signos de Chvostek/Trousseau, debilidad/parálisis y arritmias. El esquema inferior resume el desplazamiento transcelular H⁺/K⁺ y la hipopotasemia.
La alcalemia disminuye el calcio ionizado y aumenta la excitabilidad neuromuscular; puede favorecer tetania y convulsiones, especialmente si es intensa.
La alcalemia extrema, especialmente pH >7,6, es un cuadro de alto riesgo. La gravedad depende de la causa, alteraciones electrolíticas, ventilación y comorbilidades; no se establece un porcentaje de mortalidad individual a partir del pH aislado.
Tratamiento
Ajustar la reposición al estado hemodinámico, diuresis, función renal y riesgo de sobrecarga. El ácido intravenoso y la diálisis son intervenciones especializadas.
Cloro-sensible / con depleción de volumen
- Reponer volumen y Cl⁻ con suero salino isotónico (SSF), calculado según el déficit descrito; el ritmo depende de presión arterial, diuresis y riesgo de insuficiencia cardíaca.
- Añadir KCl si hay hipopotasemia; la corrección de K⁺ y Cl⁻ ayuda a que el riñón pueda excretar bicarbonato.
- Agua y sal por vía oral si se toleran.
- Suspender diuréticos si es posible y corregir la causa de pérdidas gastrointestinales.
- En aspiración nasogástrica o vómitos psicógenos, la Tabla 11 menciona inhibidores de bomba de protones; la diapositiva 18 agrega inhibidores H₂ para disminuir pérdida ácida.
- En insuficiencia cardiaca, cirrosis o síndrome nefrótico se describe acetazolamida VO 250 mg cada 12 h como opción seleccionada. Puede favorecer acidosis metabólica y pérdida de K; vigilar función renal y electrolitos.
La fórmula mostrada para la cantidad de SSF es:
Litros de SSF = 0,3 × peso (kg) × [100 − Cl⁻ plasmático] / 154
En esta fórmula, utilizar peso en kg y Cl⁻ plasmático en mEq/L; el resultado estima litros de SSF. Ajustar el volumen real a déficit de Cl⁻, presión arterial, diuresis y riesgo de insuficiencia cardiaca.
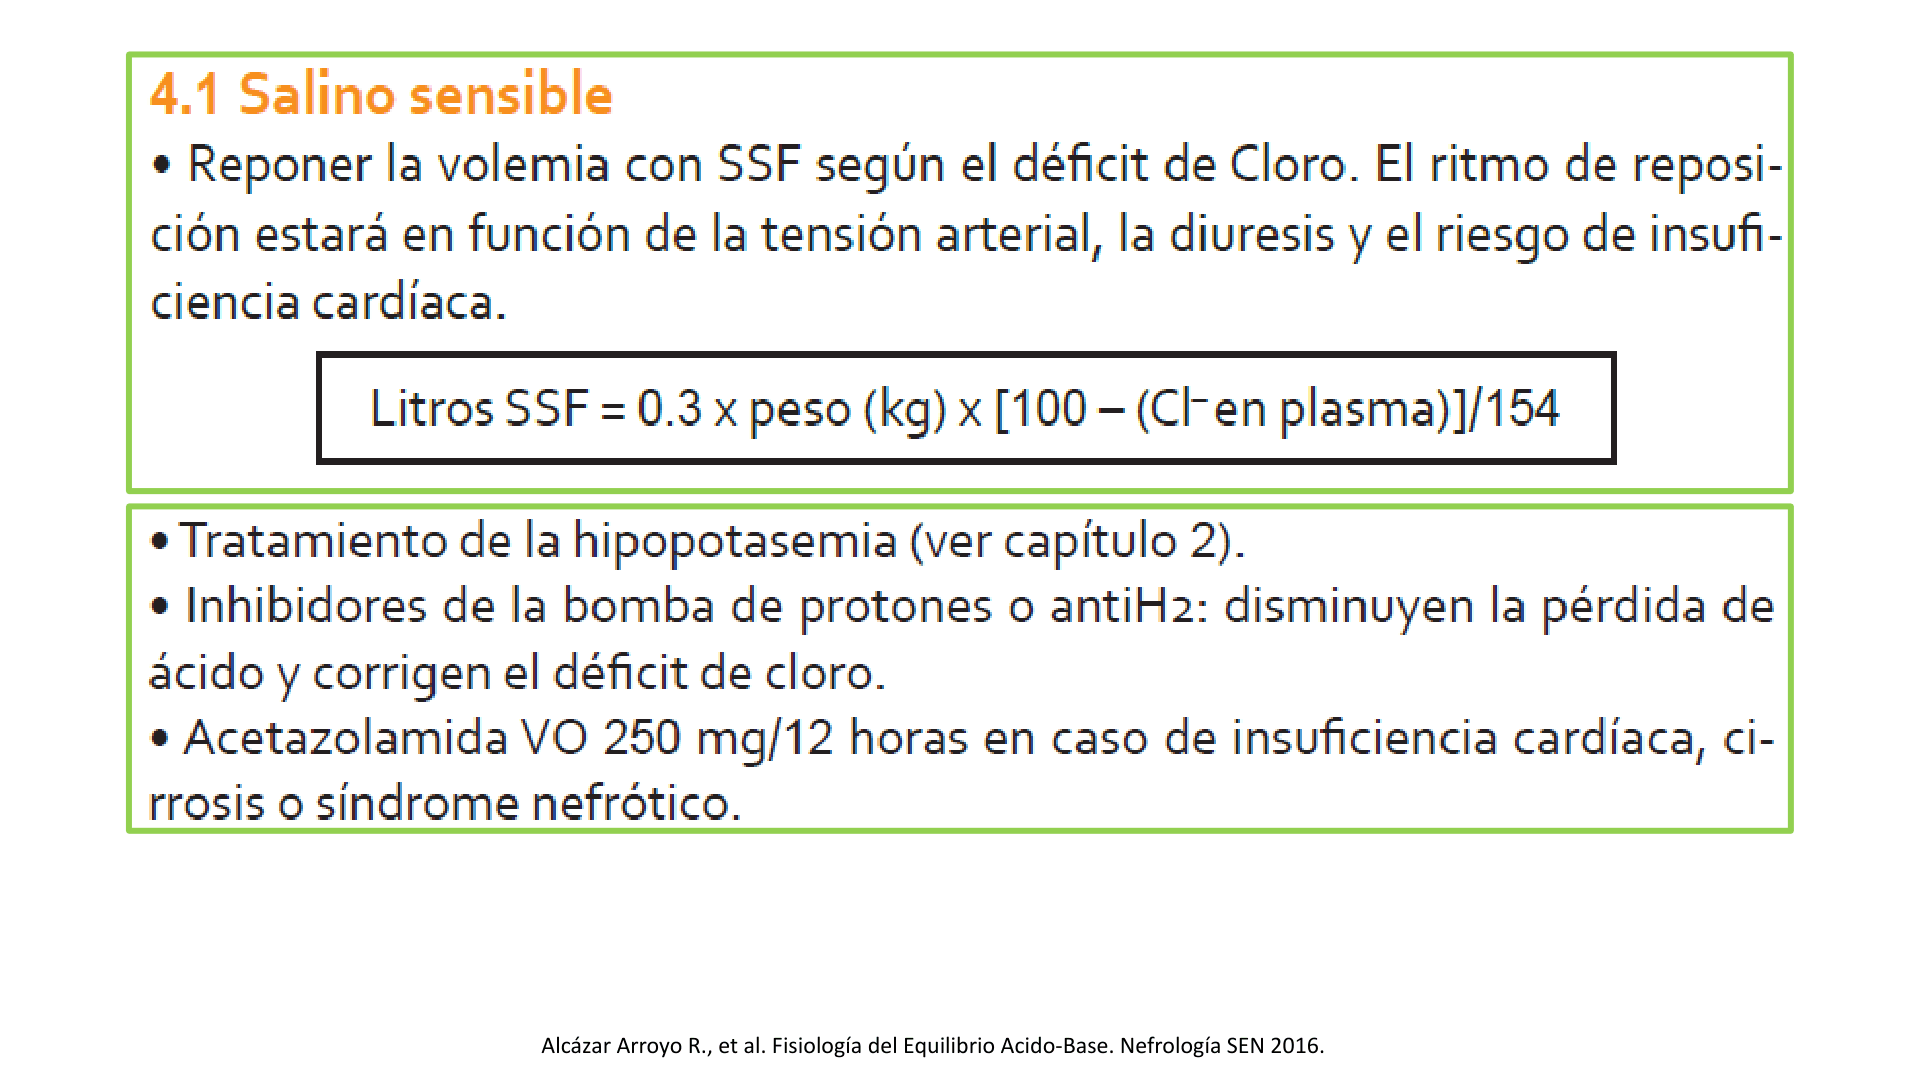
Descripción de la figura: Apartado “4.1 Salino sensible”: reposición de volemia con SSF según déficit de cloro, con velocidad ajustada a presión arterial, diuresis y riesgo de insuficiencia cardíaca; fórmula impresa para litros de SSF = 0,3 × peso × [100 − Cl⁻ plasmático]/154. Añade tratamiento de hipopotasemia, agua/sal oral si se tolera, suspensión de diuréticos, IBP o anti-H₂ y acetazolamida oral 250 mg cada 12 horas en insuficiencia cardíaca, cirrosis o síndrome nefrótico.
Cloro-resistente / no respondedora a solución salina
- Tratar la causa subyacente; la tabla la asocia, entre otros contextos, a estados edematosos e hiperaldosteronismo primario.
- Corregir hipopotasemia y, en Bartter/Gitelman, aportar K⁺ y Mg²⁺ por vía oral.
- La Tabla 11 menciona amilorida o espironolactona para tubulopatías congénitas; en ocasiones, inhibidores de la enzima convertidora de angiotensina o antiinflamatorios no esteroideos.
- En el hiperaldosteronismo, se prioriza antagonizar la aldosterona con espironolactona mientras se identifica/trata la causa; menciona que la acetazolamida puede usarse temporalmente en alcalosis importante, atendiendo al riesgo de hipopotasemia.
- En hipertensión o estados de volumen normal/aumentado, la carga de salino se limita por el contexto; el suero salino no corrige por sí solo las formas resistentes.
Alcalosis extrema y objetivo mencionado
La alcalosis extrema se asocia con pH >7,6 y/o hipoventilación significativa con PaCO₂ >60 mmHg (Tabla 11). HCO₃⁻ ≥40 mEq/L indica elevación marcada en el recuadro de gravedad de la diapositiva 15. La selección de medidas especializadas integra todos estos datos:
- HCl 150 mM: la diapositiva especifica 150 mEq de HCl en 1 L de agua destilada o suero salino, por catéter central, y propone corregir el 50% del exceso de bicarbonato en 12 horas; añade que en la práctica rara vez es necesario administrar HCl.
- NH₄Cl, clorhidrato de lisina o clorhidrato de arginina.
- Si existe insuficiencia renal grave: hemodiálisis con baja concentración de bicarbonato en el baño.
En la alcalosis severa, una meta inicial es reducir HCO₃⁻ a <40 mmol/L, sin normalizarlo bruscamente. La Tabla 11 lo relaciona con pH ≤7,55; otro objetivo del esquema es pH <7,5. Ajustar la meta al cuadro y la respuesta.
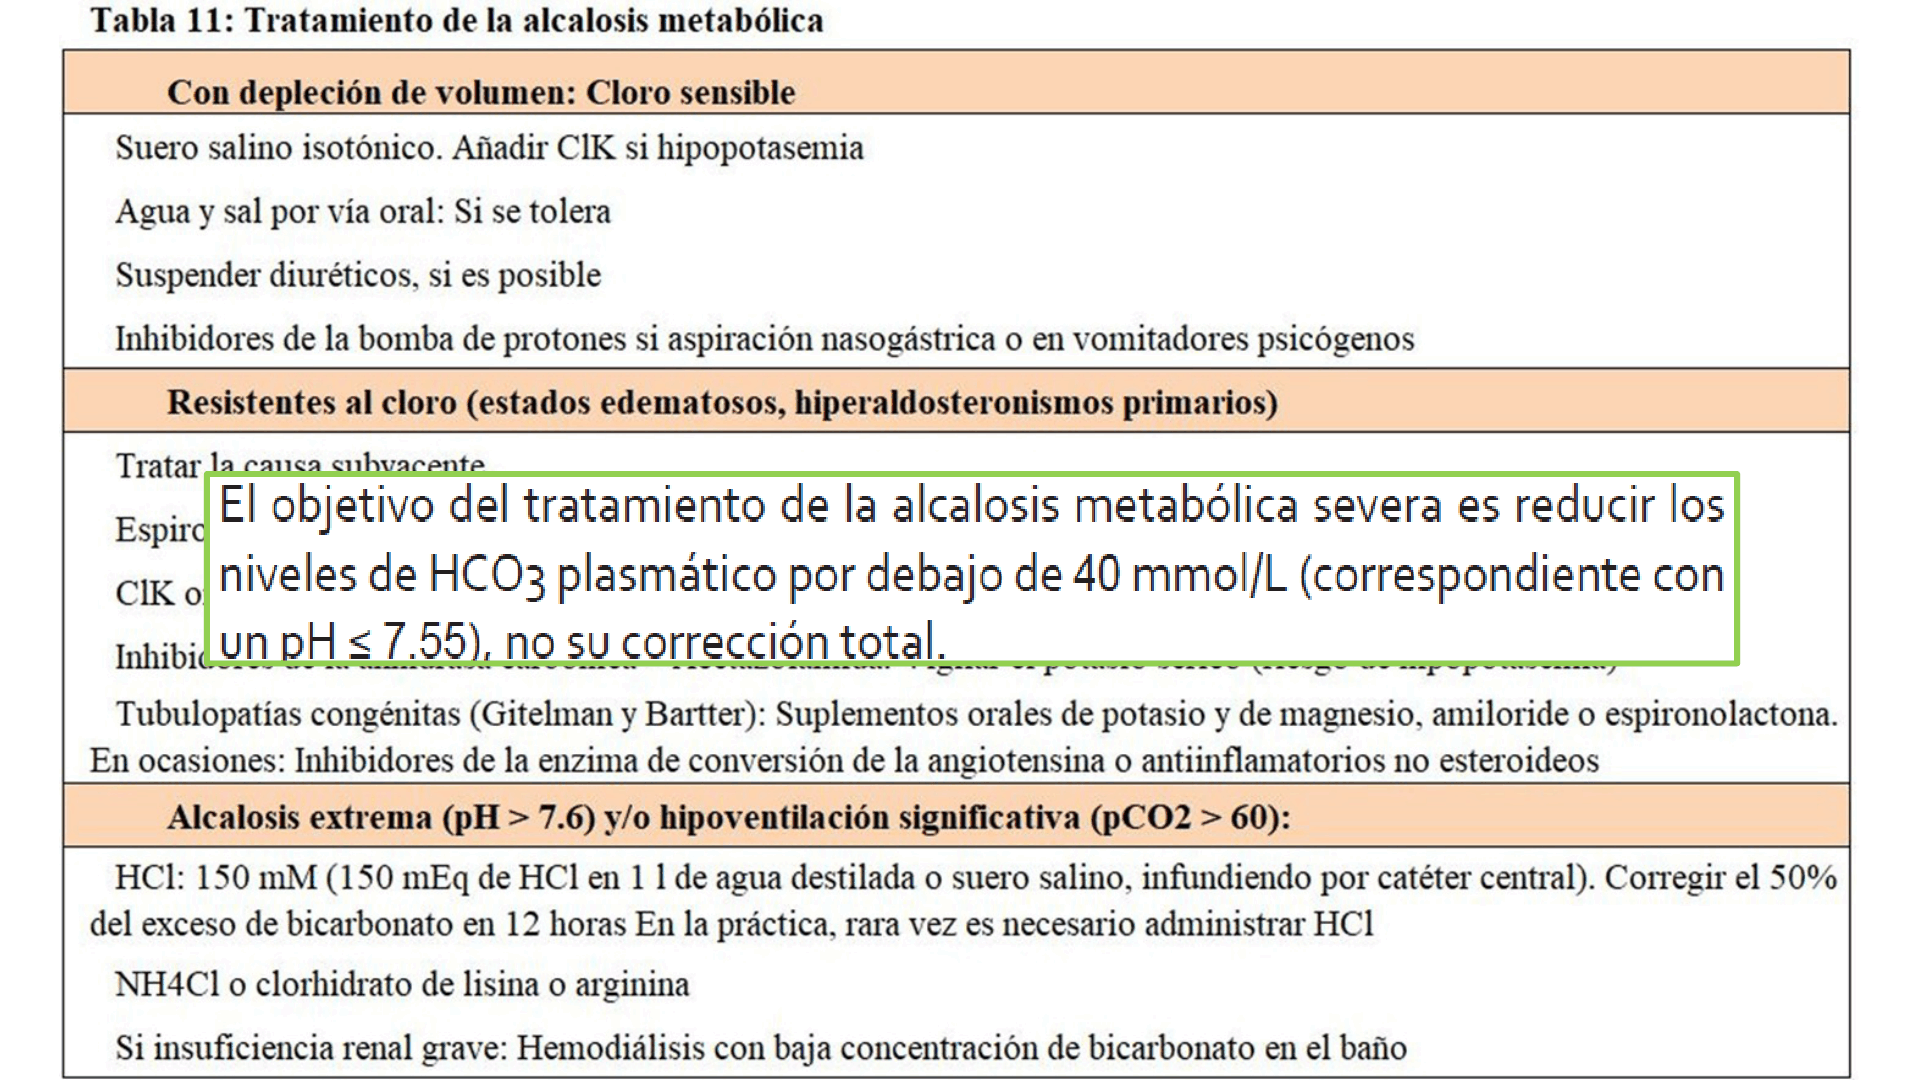
Descripción de la figura: Tabla 11 de tratamiento: para depleción de volumen/cloro sensible enumera SSF isotónico, KCl si hipopotasemia, agua/sal oral si se tolera, suspender diuréticos e IBP en aspiración nasogástrica/vómitos psicógenos. Para resistente al cloro indica tratar la causa, medidas ahorradoras de K⁺ y suplementos de K⁺/Mg²⁺ en Bartter/Gitelman; en alcalosis extrema (pH >7,6 y/o PaCO₂ >60) lista HCl central 150 mM con corrección del 50% del exceso de bicarbonato en 12 horas, NH₄Cl o clorhidratos de lisina/arginina, y hemodiálisis con baño bajo en bicarbonato si hay insuficiencia renal grave. El cuadro fija como objetivo HCO₃⁻ <40 mmol/L y pH ≤7,55, no corrección total.
Lectura de figuras y esquemas citados
- Tabla 24-1: trastornos ácido-base primarios; ubica la alcalosis metabólica como predominio de HCO₃⁻ por ganancia de base o pérdida de ácidos fijos y remarca que es esencial identificar factores inductores y perpetuadores.
- Tabla 24-2: compensación y respuestas agudas/crónicas; para alcalosis metabólica muestra aumento de PaCO₂ y limitación por hipoxemia.
- Fig. 14.11: generación y mantenimiento de alcalosis durante vómitos prolongados (descrita arriba).
- Figura 5: algoritmo por FGe, volumen, presión, Cl⁻ urinario y eje renina/aldosterona (descrita arriba).
- Tabla 24-6: consecuencias clínicas (descrita arriba).
- Tabla 11: alternativas terapéuticas presentadas en el esquema (descrita arriba).
Síndromes glomerulares: conceptos y presentación
Glomerulopatía y glomerulonefritis
Las glomerulopatías son enfermedades del glomérulo. Las glomerulonefritis (GMN) son enfermedades glomerulares con componente inflamatorio, a menudo inmunológico, que pueden comprometer otras estructuras de la nefrona. Se distinguen causas primarias, inicialmente limitadas al riñón, y secundarias a enfermedad sistémica, infección, neoplasia, fármaco u otra causa. Los fenotipos nefrótico y nefrítico describen su presentación clínica, no una etiología única.
La presentación combina signos, síntomas y datos bioquímicos. Puede comenzar con hematuria macroscópica o anomalías urinarias discretas, evolucionar a un fenotipo nefrítico o nefrótico y dejar alteraciones residuales tras el tratamiento. Los síndromes son patrones clínicos, no diagnósticos histológicos. En las formas inflamatorias son frecuentes edema, hematuria, cilindros eritrocitarios e hipertensión; la proteinuria puede ser modesta, por ejemplo <2 g/24 h, y la excreción fraccional de Na puede ser <1 %, según el contexto.
Los síndromes renales también incluyen lesión renal aguda, ERC, alteraciones del sedimento, tubulopatías e hipertensión secundaria. La hematuria glomerular aislada puede deberse a nefropatía IgA, enfermedad de membrana basal delgada o síndrome de Alport. La nefropatía IgA es la glomerulonefritis primaria más frecuente del mundo. La cifra local de 30–40 % de diagnósticos de nefritis en Aguascalientes atribuida a IgA es una referencia contextual, no una estimación extrapolable a otras poblaciones.
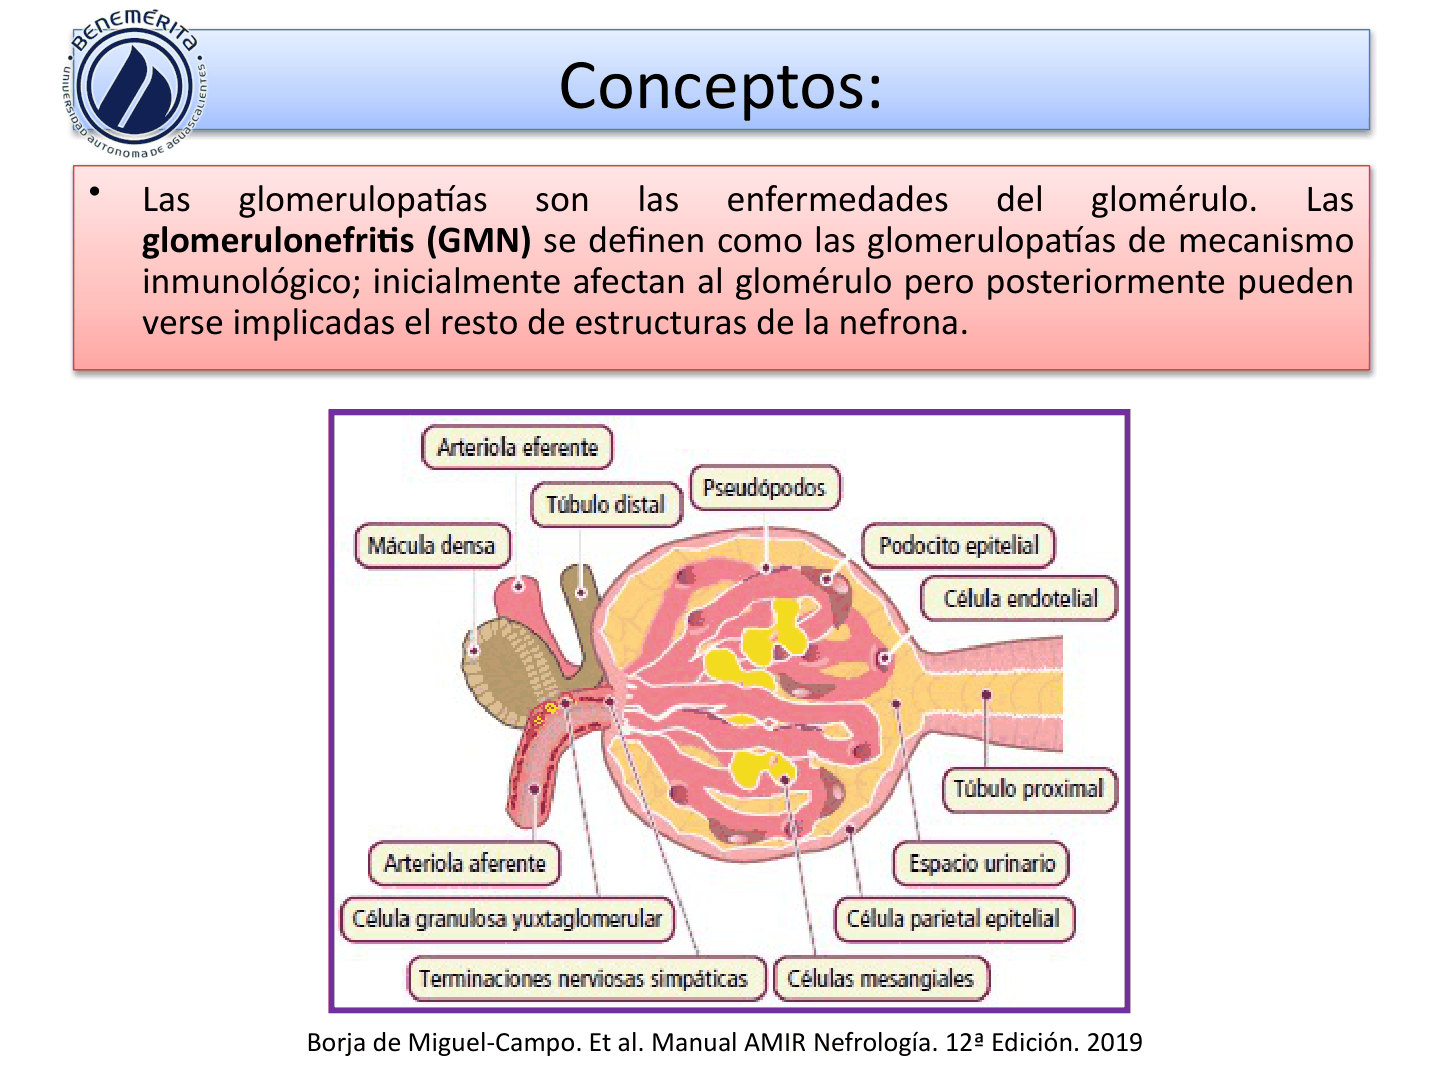
Descripción de la figura: esquema anatómico anotado del corpúsculo renal y glomérulo junto a la definición de glomerulopatía y glomerulonefritis. Ubica la barrera de filtración y otras estructuras que pueden afectarse después de la lesión inicial.
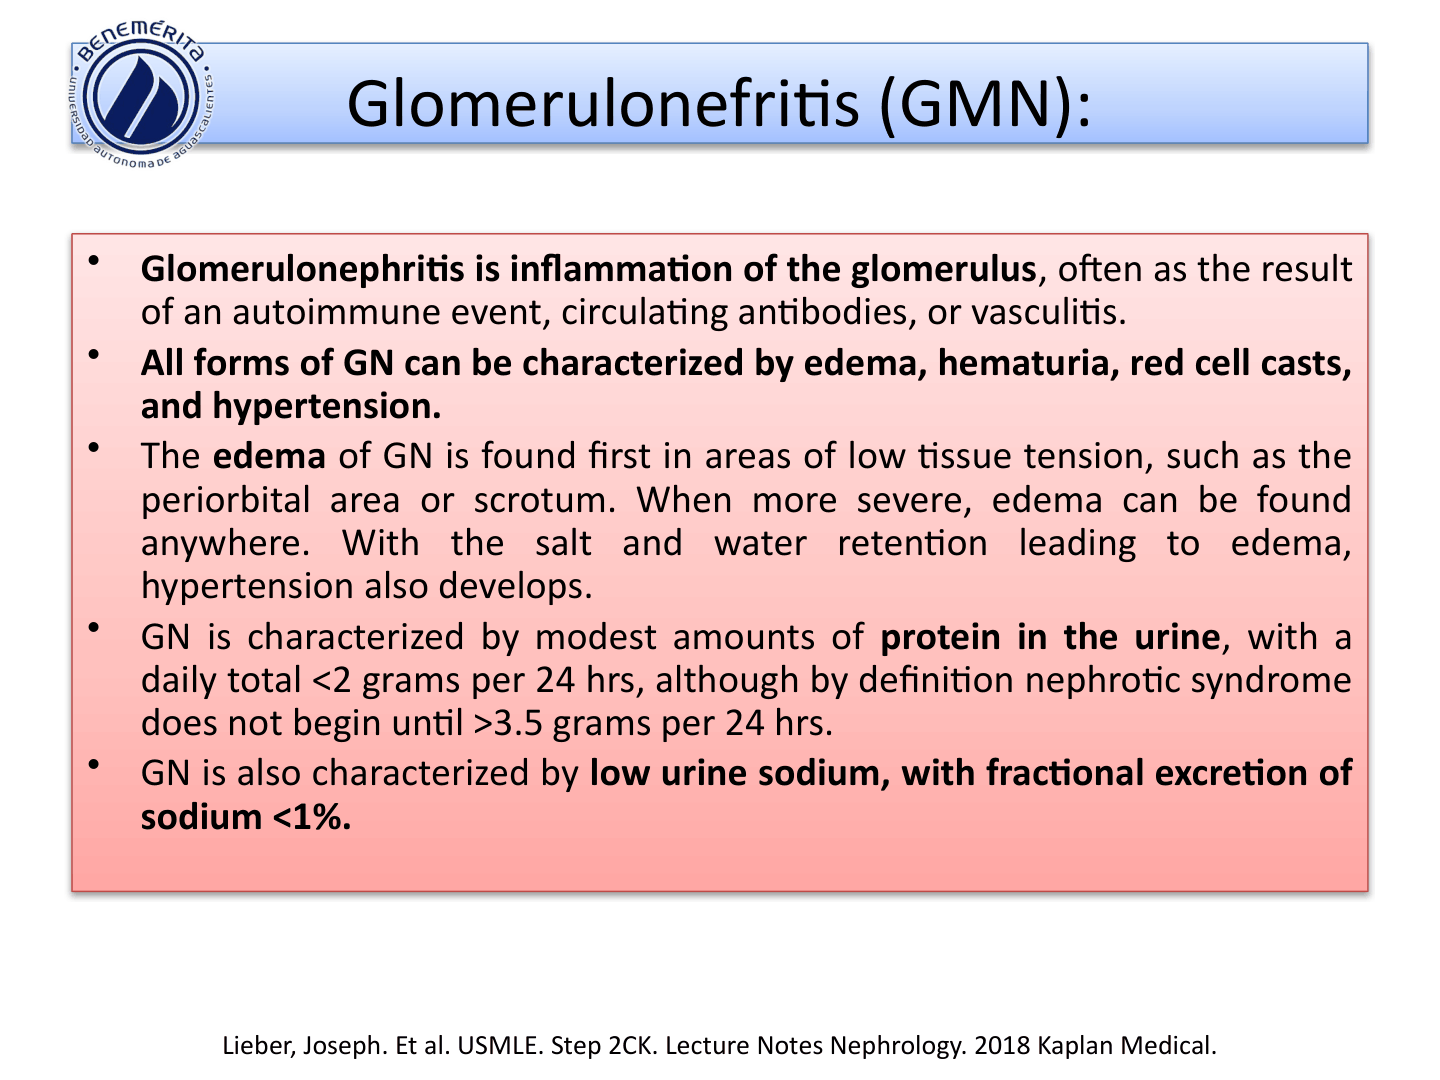
Descripción de la figura: lámina en inglés que resume inflamación glomerular, edema en zonas laxas (periorbitario/escrotal), hematuria, cilindros hemáticos e hipertensión por retención de sal/agua; distingue proteinuria modesta (<2 g/24 h en ese texto) del umbral nefrótico >3.5 g/24 h y menciona excreción fraccional de sodio <1%.
Clasificación clínica
| Presentación | Rasgos que la orientan | Alcance y cautela |
|---|---|---|
| Hematuria macroscópica glomerular | Orina roja/marrón, con eritrocitos de morfología glomerular; puede ser episódica y aparecer sin proteinuria importante. | La morfología dismórfica, los acantocitos o los cilindros eritrocitarios apoyan origen glomerular. La hematuria visible aislada no identifica etiología. |
| Anormalidades urinarias asintomáticas (AASU) | Hematuria microscópica glomerular y/o proteinuria subnefrótica sin síndrome nefrítico o nefrótico completo. La proteinuria puede ir de 150 mg/24 h a 3,5 g/24 h; el tramo >150 mg y <1 g/día corresponde a elevaciones de menor magnitud. | Puede existir proteinuria >3,5 g/24 h con albúmina >3,5 g/dL y sin edema: rango nefrótico sin síndrome nefrótico clínico completo. |
| Síndrome nefrítico | Hematuria glomerular, proteinuria generalmente menor que en el síndrome nefrótico, edema, hipertensión, oliguria y/o deterioro de función renal. | Se clasifica como leve, severo y extremo/rápidamente progresivo; los criterios simplificados no sustituyen la evaluación clínica ni una biopsia cuando esté indicada. |
| Síndrome nefrótico | Proteinuria en rango nefrótico con hipoalbuminemia y edema; pueden coexistir lipiduria, hiperlipidemia e hipercoagulabilidad. | La proteinuria >3.5 g/24 h, aislada, no basta para denominar síndrome nefrótico clínico en el esquema de estudio si no hay edema e hipoalbuminemia. |
| GMN crónica / enfermedad renal crónica de origen glomerular | Deterioro persistente de la filtración, proteinuria/hematuria y daño crónico con fibrosis glomerular e intersticial. | Se describe filtrado glomerular <60 mL/min/1.73 m² durante ≥3 meses como patrón de ERC; la historia, albuminuria y otros marcadores también cuentan para caracterizar daño renal crónico. |
La clasificación clínica más reciente representada en las láminas agrupa cinco presentaciones: hematuria macroscópica, AASU, síndrome nefrítico (con gradación de gravedad), síndrome nefrótico y GMN crónica. Una persona puede transitar entre fenotipos con el tiempo. La hematuria microscópica glomerular se apoya en eritrocitos dismórficos (por ejemplo, >80 %), acantocitos o cilindros eritrocitarios; un sedimento sin actividad inflamatoria no excluye proteinuria glomerular.
Los datos clínicos permiten localizar y graduar el patrón de lesión, pero no asignan por sí solos una enfermedad histológica concreta. La etiología se integra con historia, sedimento, función renal, serologías/complemento, imagen y, cuando está indicada, biopsia renal.
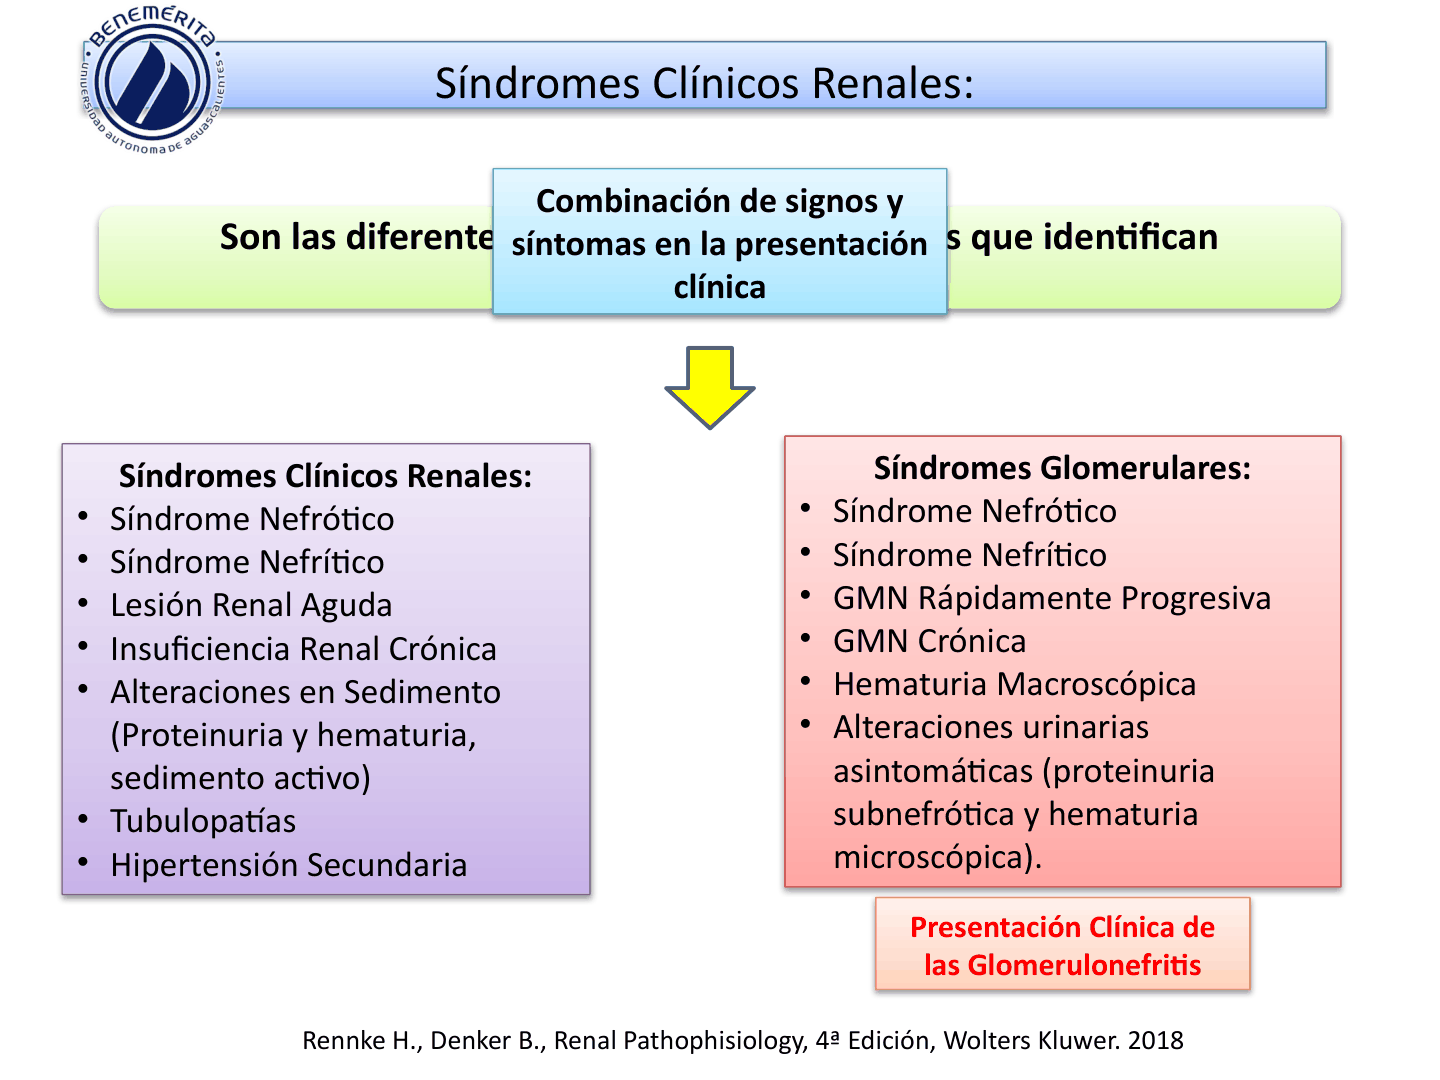
Descripción de la figura: diagrama que separa síndromes clínicos renales generales de síndromes glomerulares y organiza la presentación de las GMN: nefrótico, nefrítico, rápidamente progresivo, crónico, hematuria macroscópica y anomalías urinarias asintomáticas.
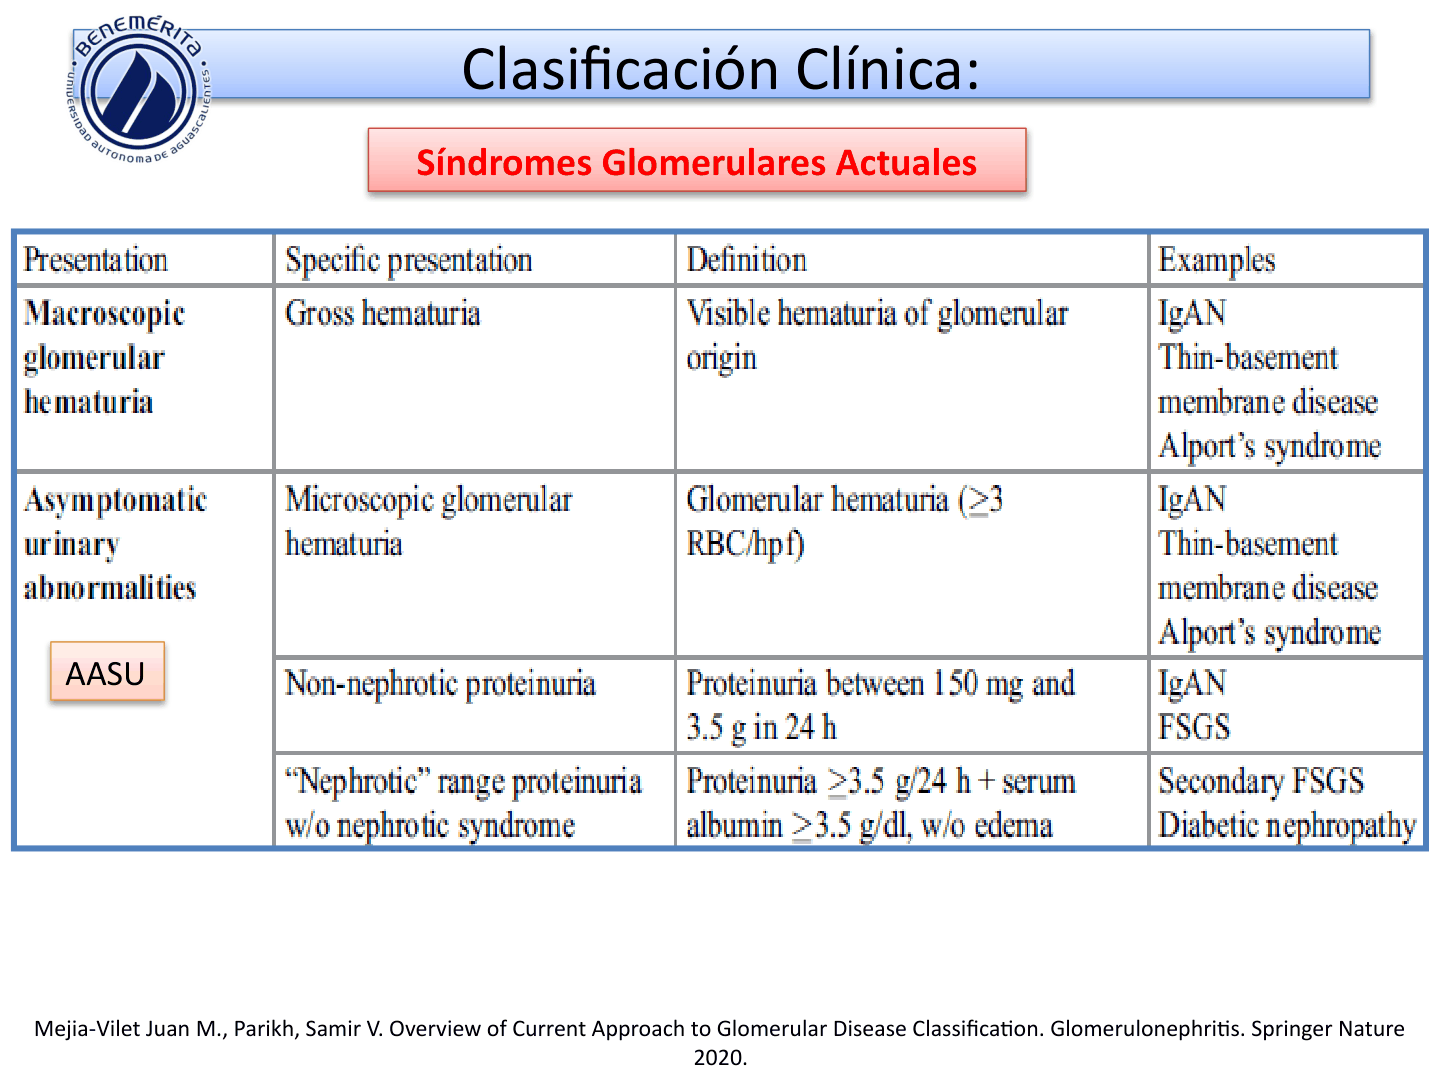
Descripción de la figura: tabla de clasificación clínica con hematuria macroscópica glomerular y anomalías urinarias asintomáticas; incluye >3 eritrocitos/campo, proteinuria 150 mg–3.5 g/24 h y proteinuria >3.5 g/24 h con albúmina >3.5 g/dL sin edema, junto a etiologías de ejemplo.
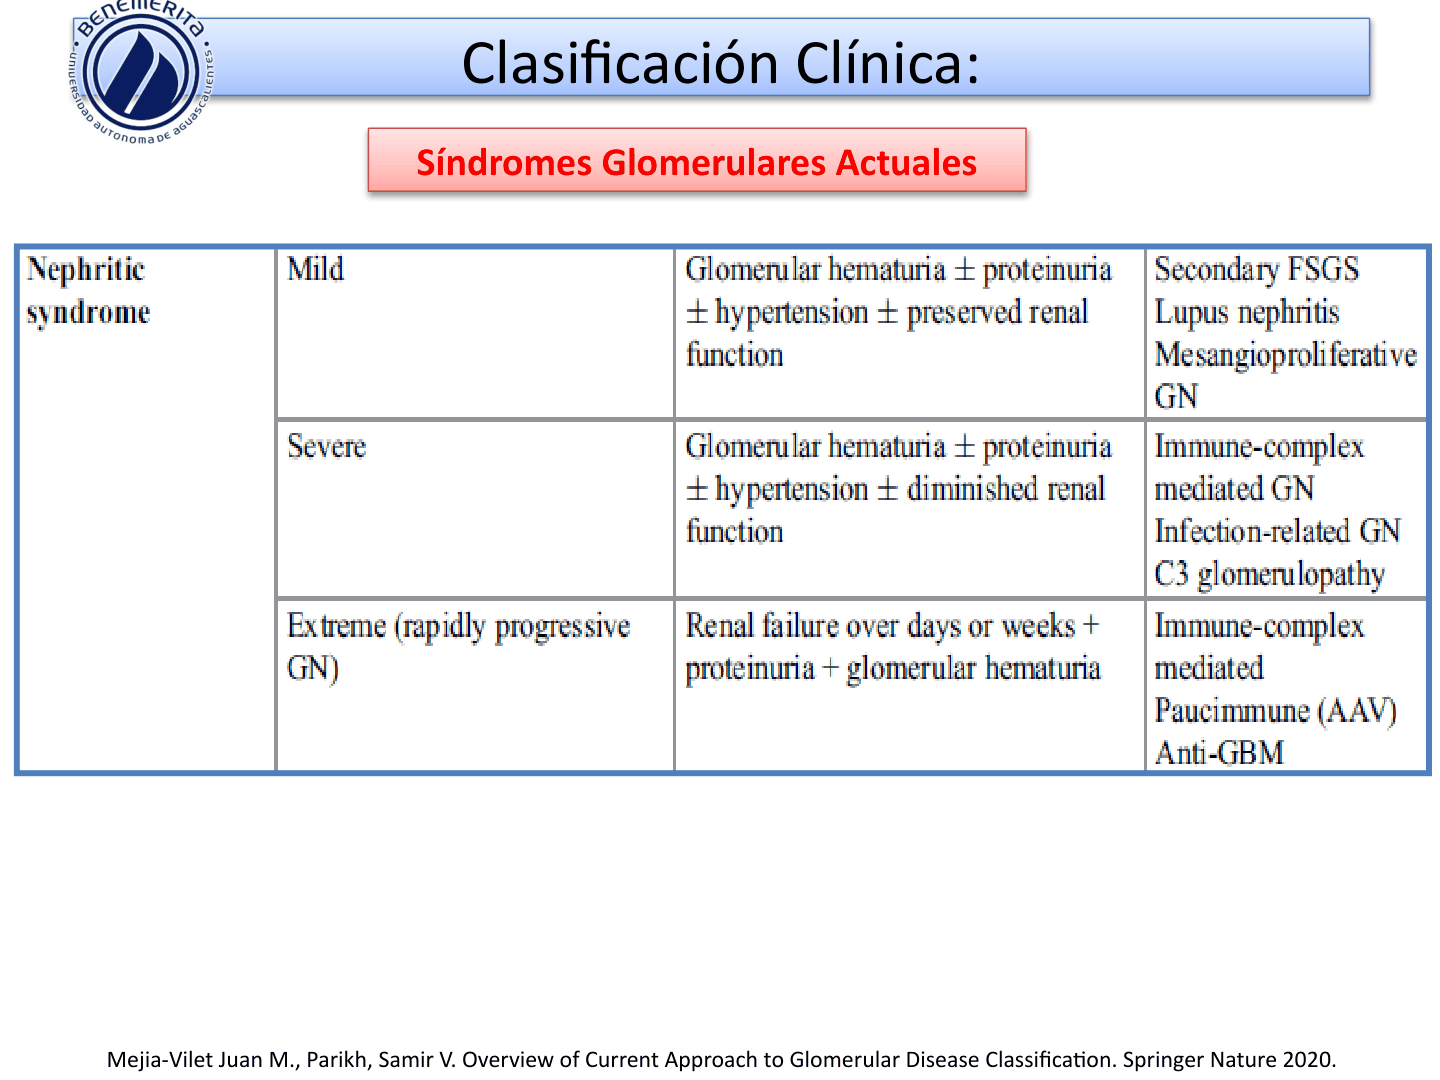
Descripción de la figura: tabla de síndrome nefrítico leve, severo y extremo/rápidamente progresivo: combina hematuria glomerular, proteinuria, hipertensión, función renal conservada o reducida y falla renal en días/semanas, con causas inmunes, infecciosas, ANCA y anti-MBG.
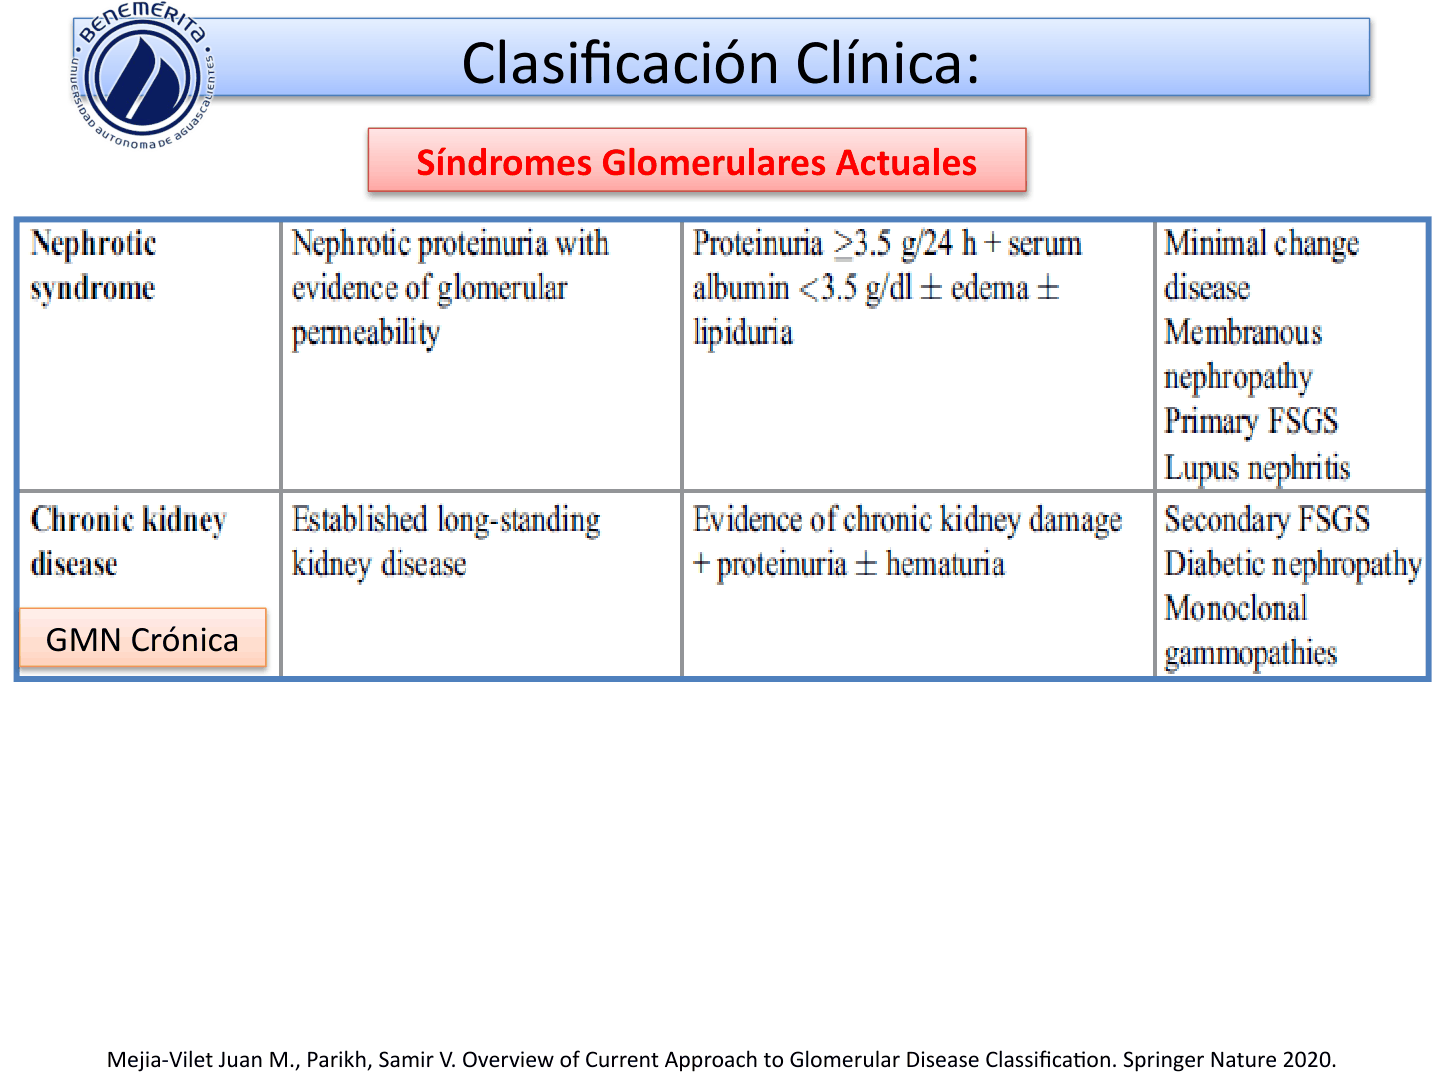
Descripción de la figura: tabla que define síndrome nefrótico (proteinuria nefrótica, albúmina sérica <3.5 g/dL, edema/lipiduria) y enfermedad renal crónica, y muestra ejemplos de cambios mínimos, membranosa, GEFyS, diabetes y gammapatías.
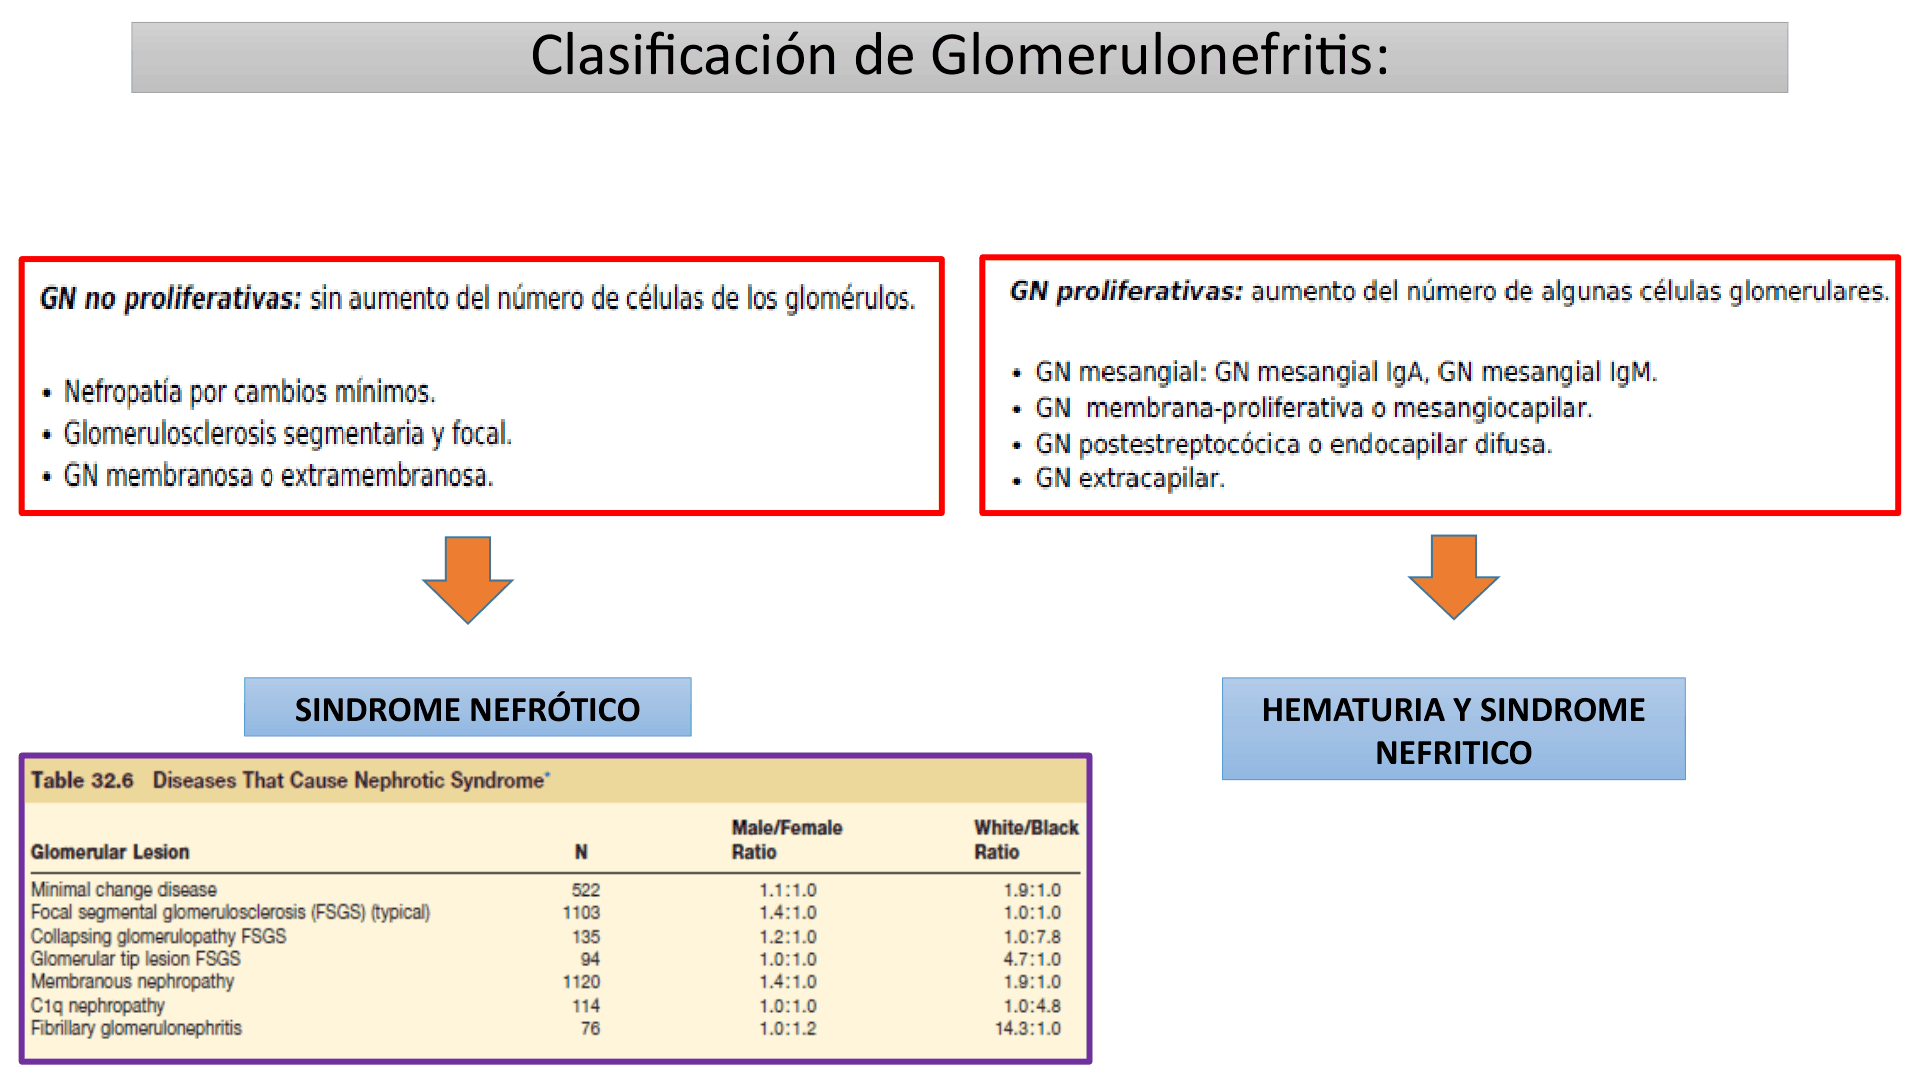
Descripción de la figura: separa GN proliferativas y no proliferativas y las conecta con síndrome nefrótico y hematuria/síndrome nefrítico; enumera ejemplos mesangiales, cambios mínimos, GEFyS, membranosa, membranoproliferativa, postestreptocócica y extracapilar.
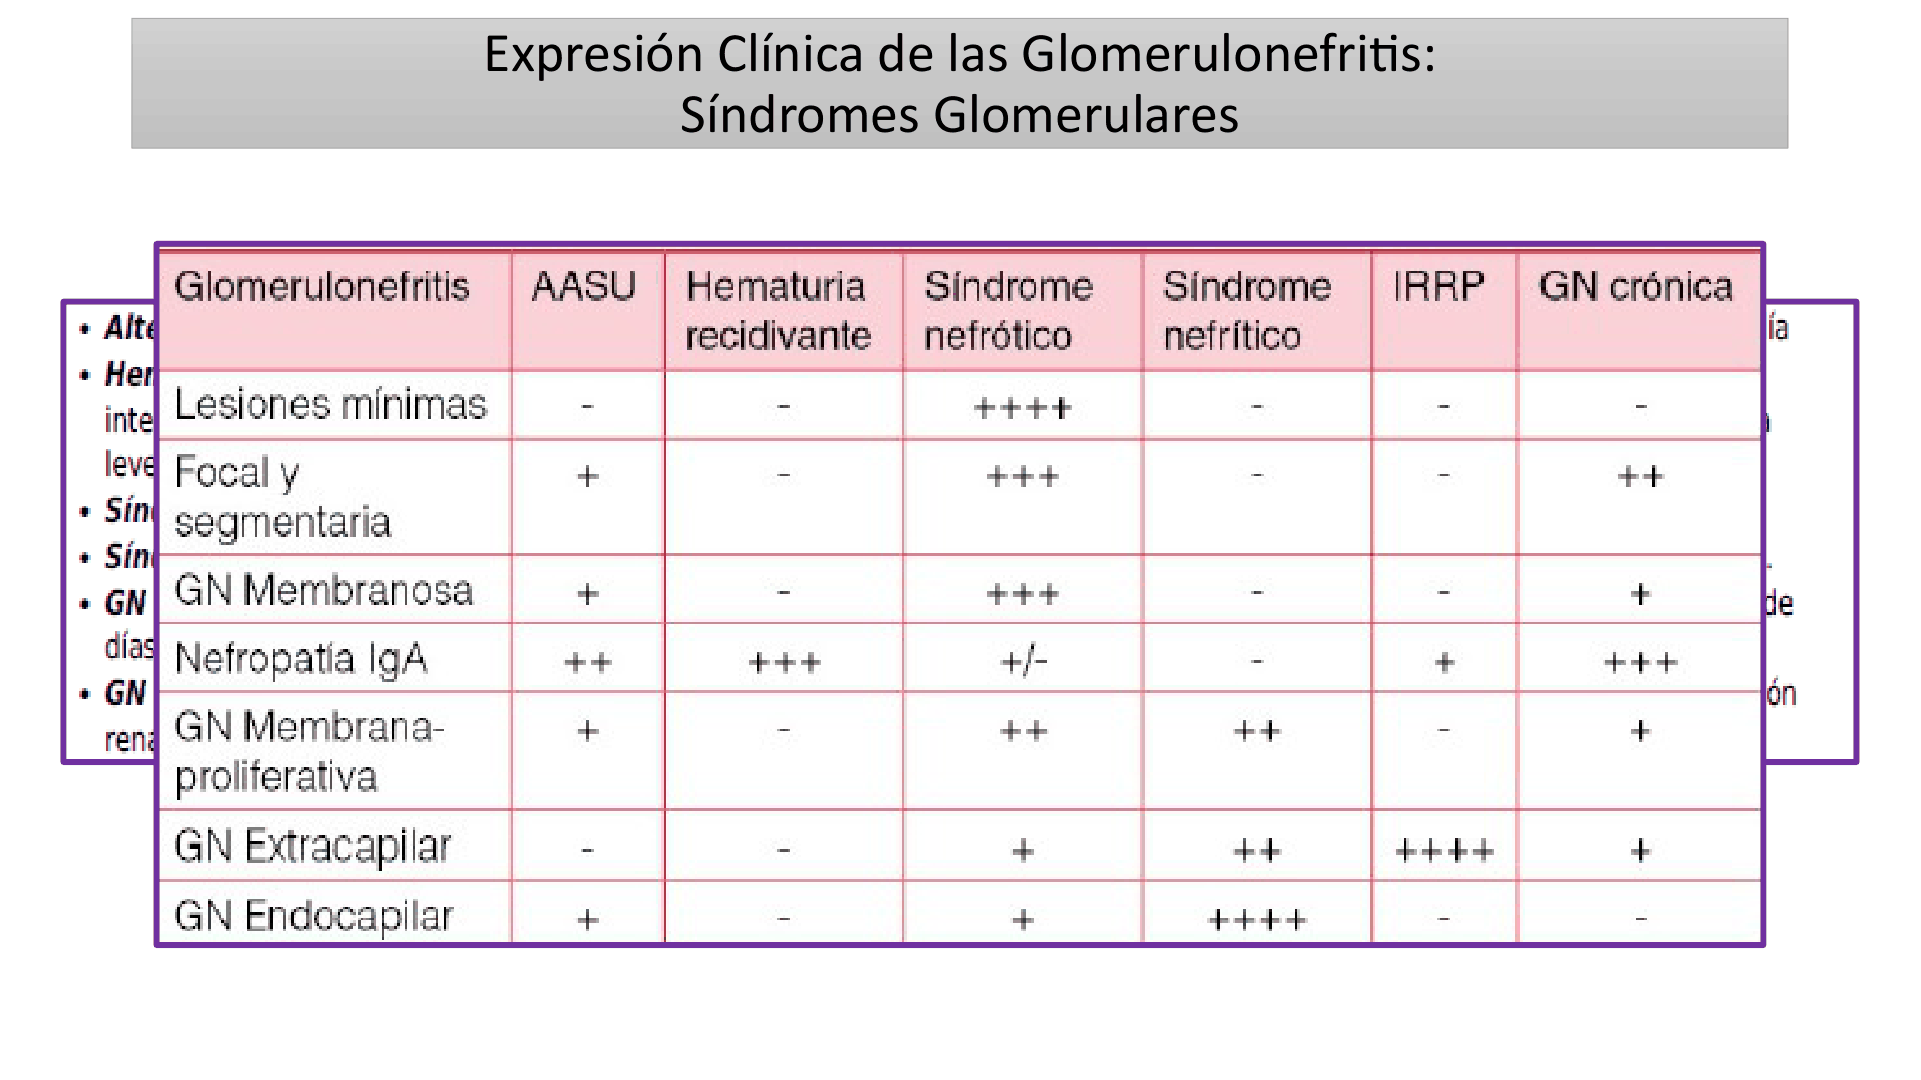
Descripción de la figura: matriz de enfermedades glomerulares frente a presentaciones clínicas (AASU, hematuria recidivante, síndrome nefrótico/nefrítico, GNRP y GN crónica); permite apreciar que una misma lesión puede producir más de un fenotipo.
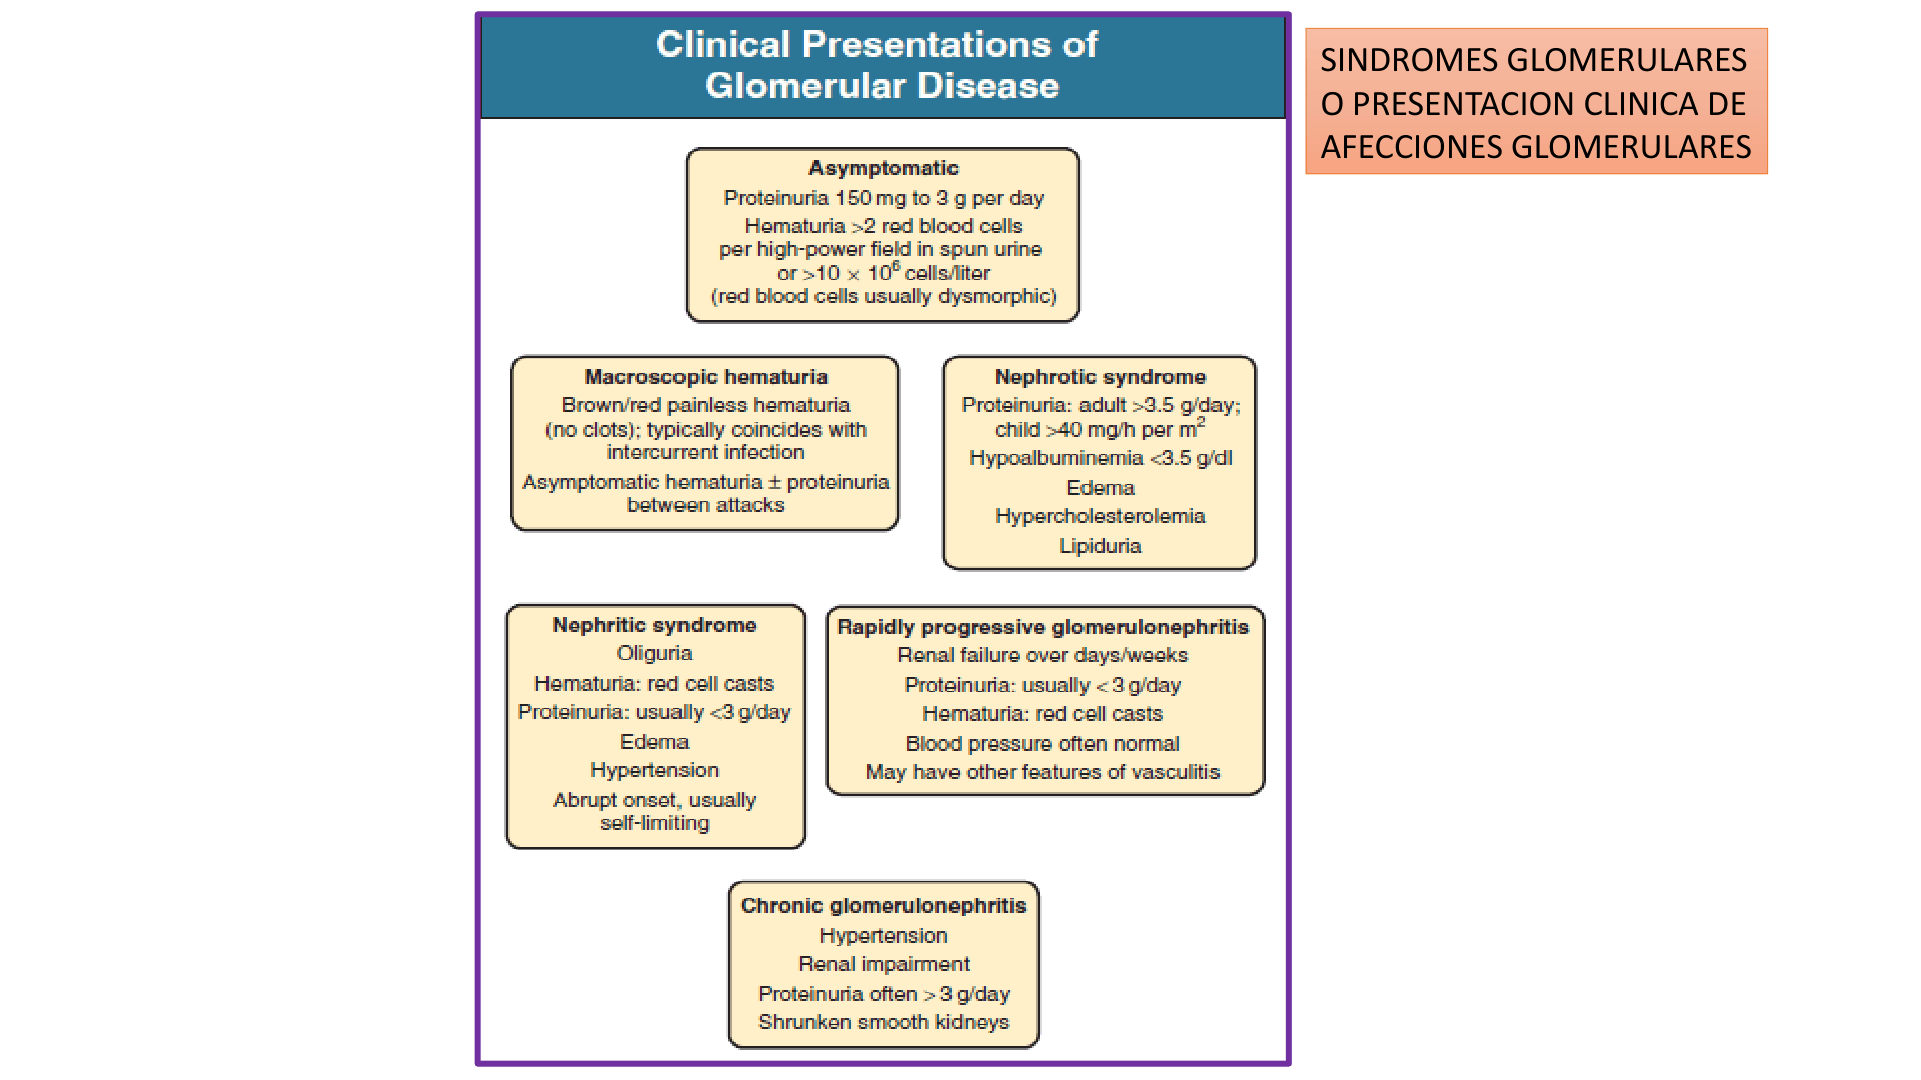
Descripción de la figura: diagrama de expresiones clínicas de enfermedad glomerular, desde hematuria/proteinuria asintomáticas hasta síndromes y progresión; funciona como mapa de presentación clínica, no como algoritmo etiológico definitivo.
Clasificaciones etiológicas e histológicas
Glomerulonefritis proliferativas: aumento del número de células glomerulares. Se enumeran GN mesangial (incluidas formas por IgA e IgM), membranoproliferativa/mesangiocapilar, postestreptocócica/endocapilar difusa y extracapilar. No proliferativas: sin aumento global de celularidad; se listan enfermedad de cambios mínimos, glomeruloesclerosis focal y segmentaria (GEFyS) y GN membranosa. Esta división histológica no sustituye la clasificación clínica.
| Primarias (ejemplos recogidos en la lámina) | Secundarias o vinculadas a enfermedad sistémica (ejemplos recogidos) |
|---|---|
| Enfermedad de cambios mínimos; GEFyS, incluida nefropatía por IgM; nefropatía membranosa; nefropatía por IgA; glomerulopatía C3; GN fibrilar; GN extracapilar pauciinmune limitada al riñón; enfermedad anti-MBG renal limitada; GN mesangial proliferativa no IgA; nefropatía C1q; glomerulopatía por lipoproteínas; glomeruloesclerosis nodular idiopática. | Nefritis lúpica; infecciones virales, bacterianas y fúngicas (se citan VHB, VHC, VIH, endocarditis y nefritis de derivación/shunt); glomeruloesclerosis diabética; cáncer; GEFyS maladaptativa; gammapatía monoclonal (amiloide o no amiloide); amiloidosis LECT2, AA y hereditaria; enfermedad inducida por fármacos; vasculitis sistémica (GPA/MPA, ANCA ±); enfermedad anti-MBG. |
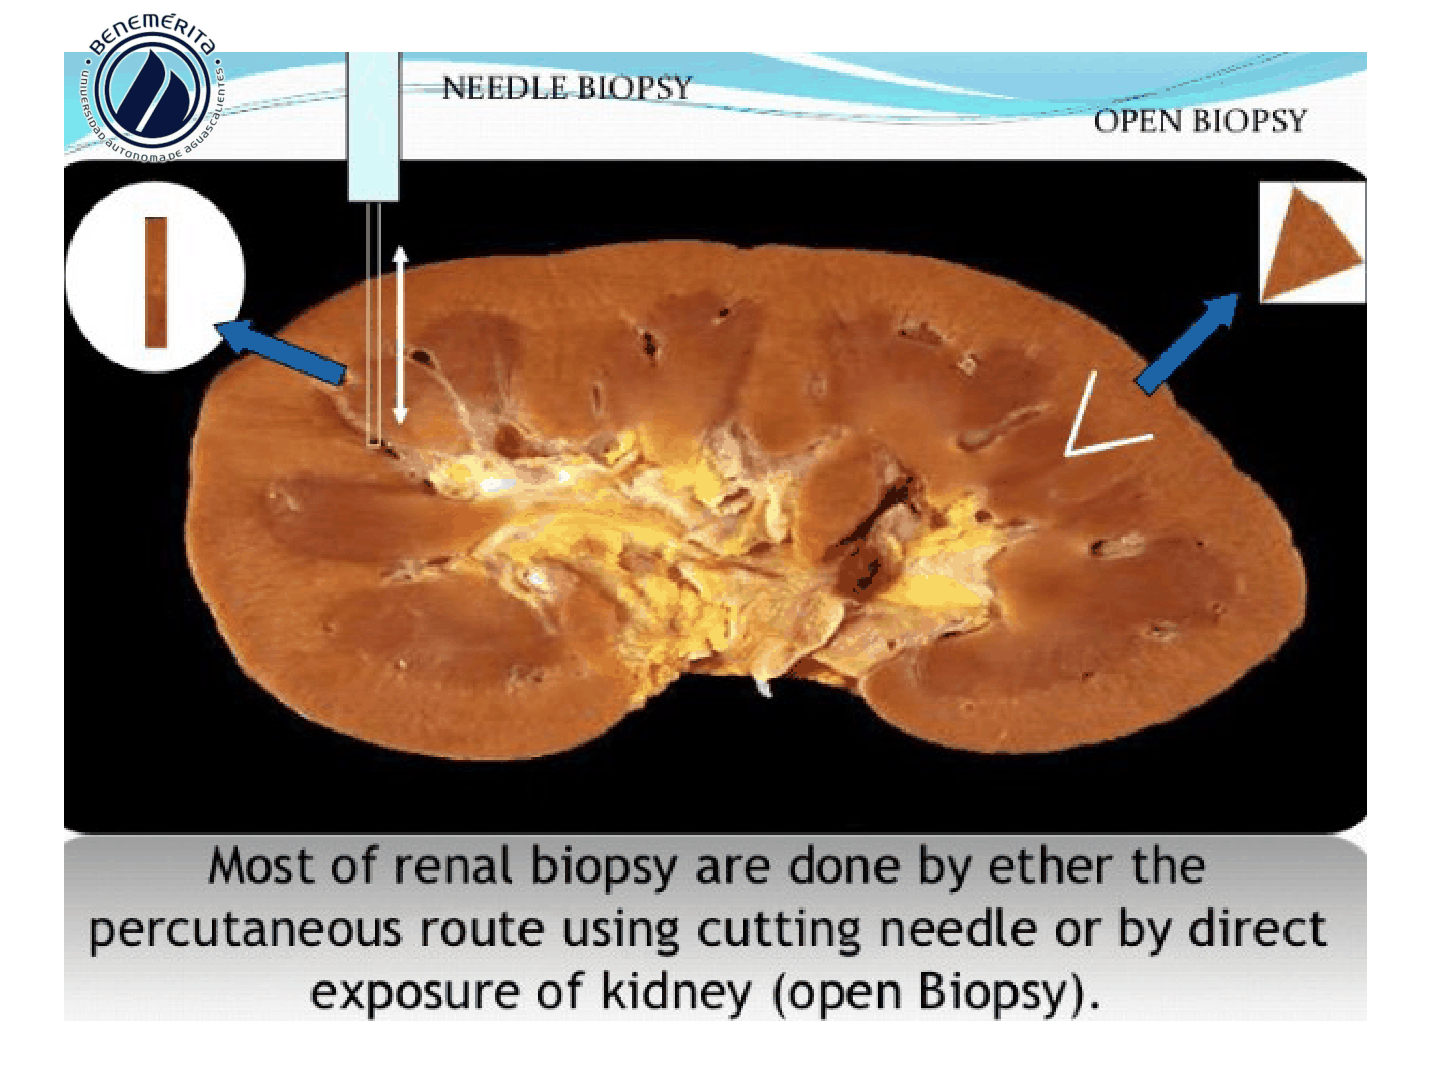
Descripción de la figura: fotografía macroscópica de un riñón expuesto con flechas hacia la corteza y comparación entre biopsia percutánea con aguja y biopsia abierta; la leyenda indica que la mayoría se obtiene por vía percutánea o por exposición directa.
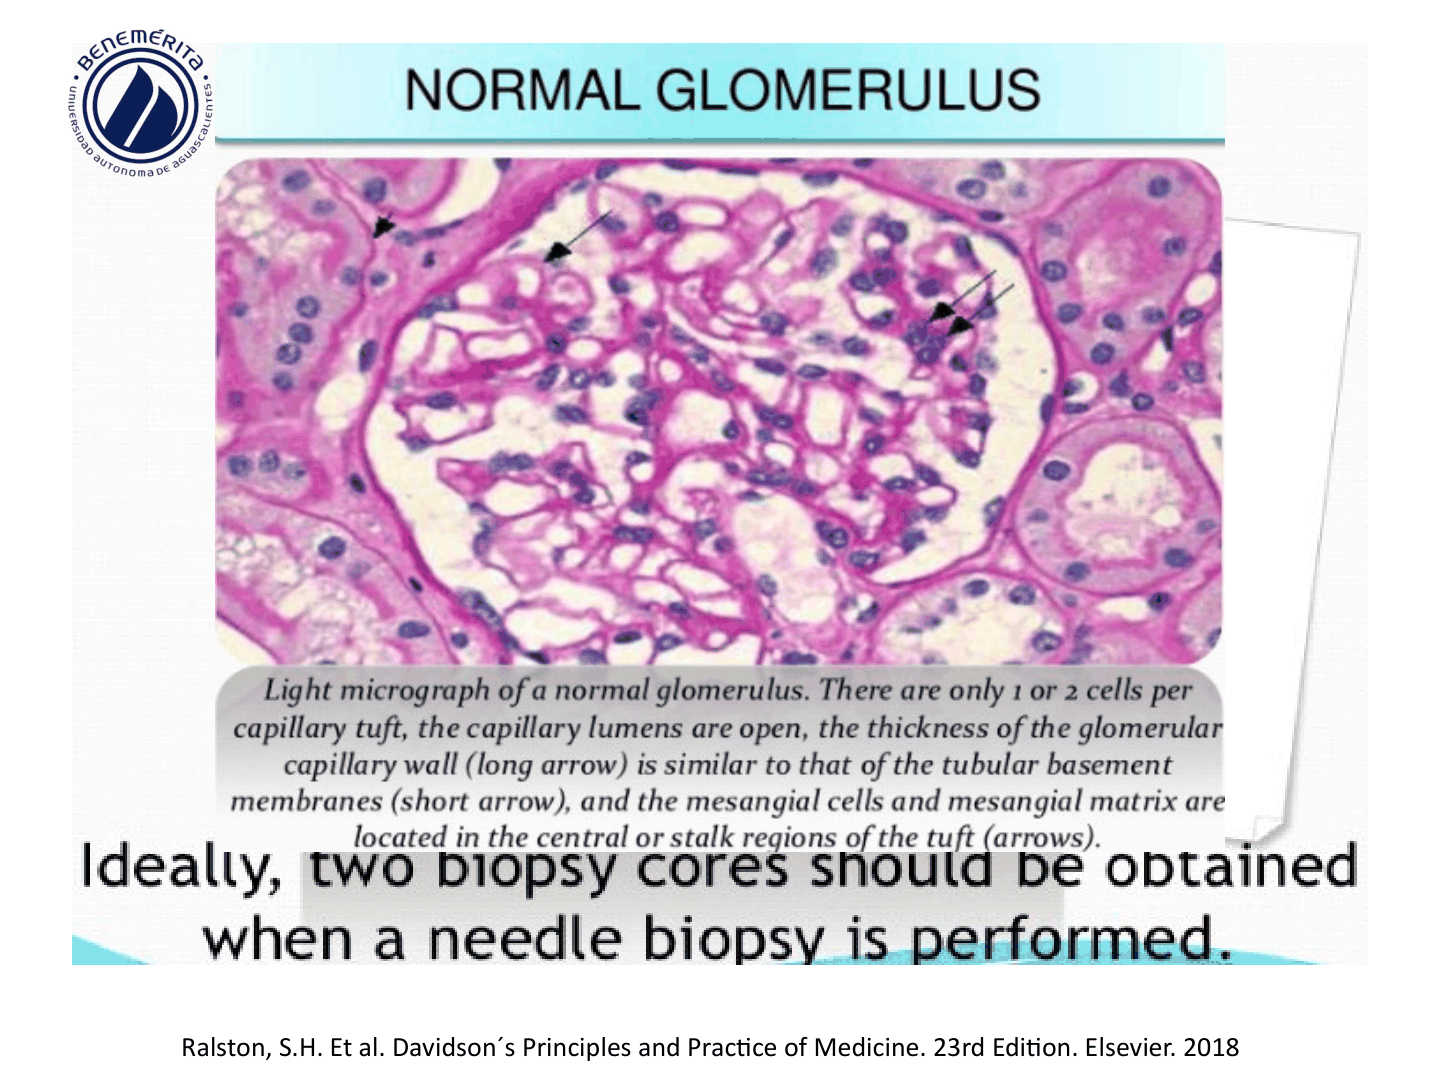
Descripción de la figura: microfotografía de glomérulo normal, con luces capilares abiertas, celularidad baja y grosor de pared capilar comparable al de membranas basales tubulares; el pie de imagen recomienda obtener idealmente dos cilindros en una biopsia con aguja.
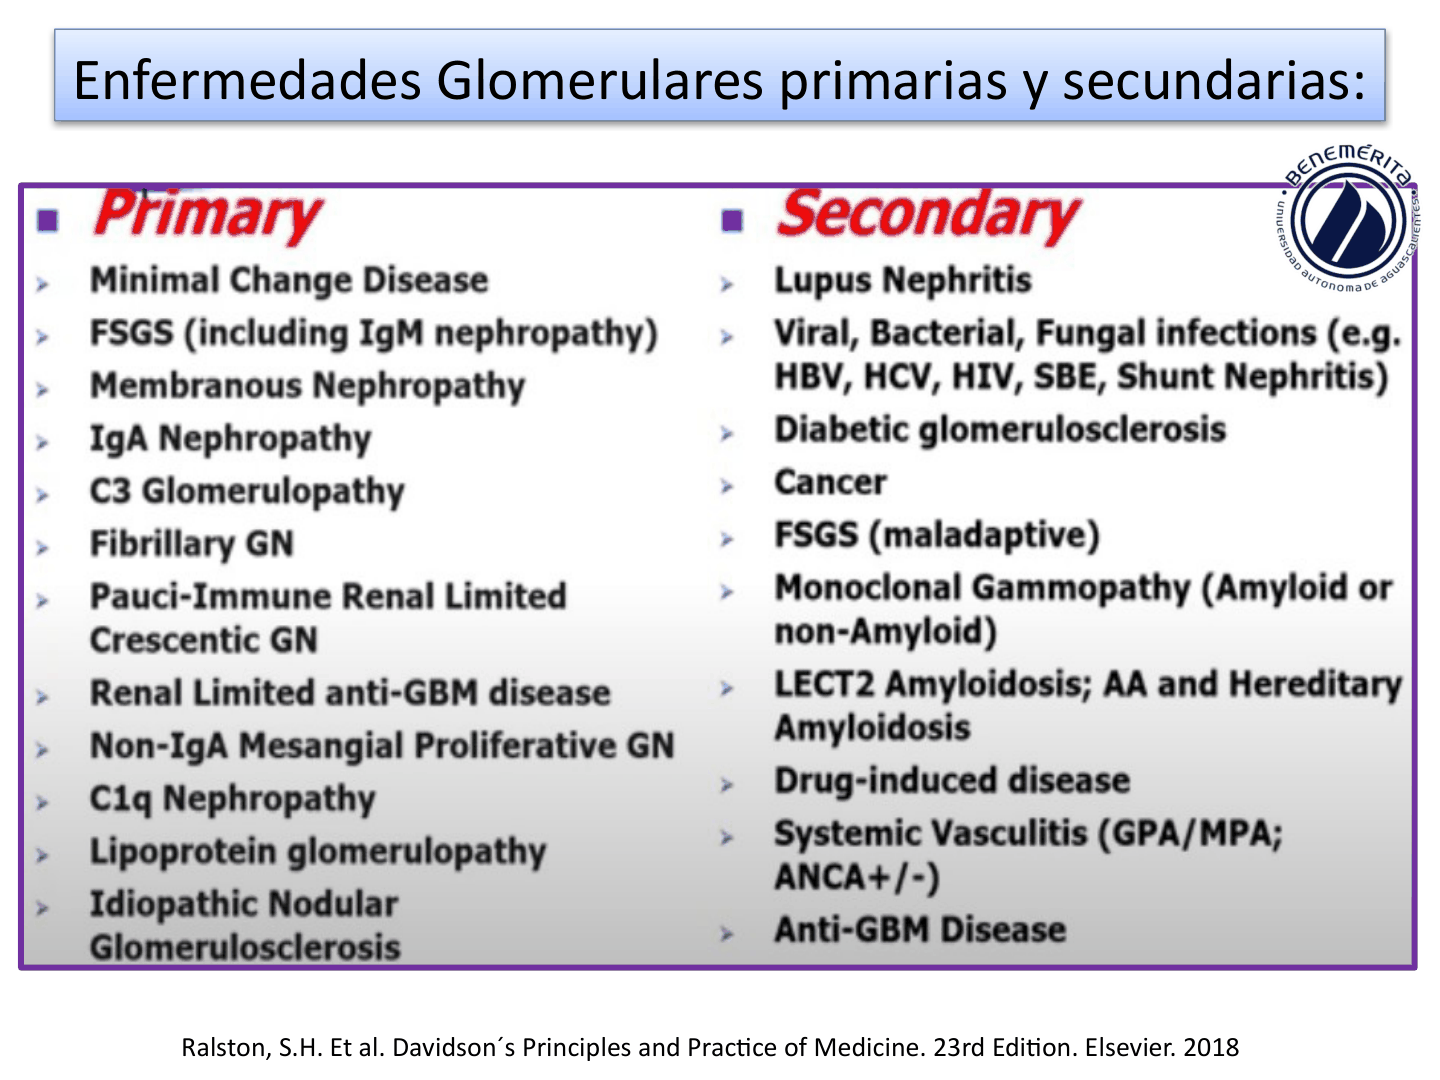
Descripción de la figura: cuadro de enfermedades glomerulares primarias y secundarias; incluye podocitopatías, nefropatía IgA, C3, GN fibrilar y anti-MBG, además de lupus, infecciones, diabetes, cáncer, gammapatías, amiloidosis, fármacos y vasculitis.
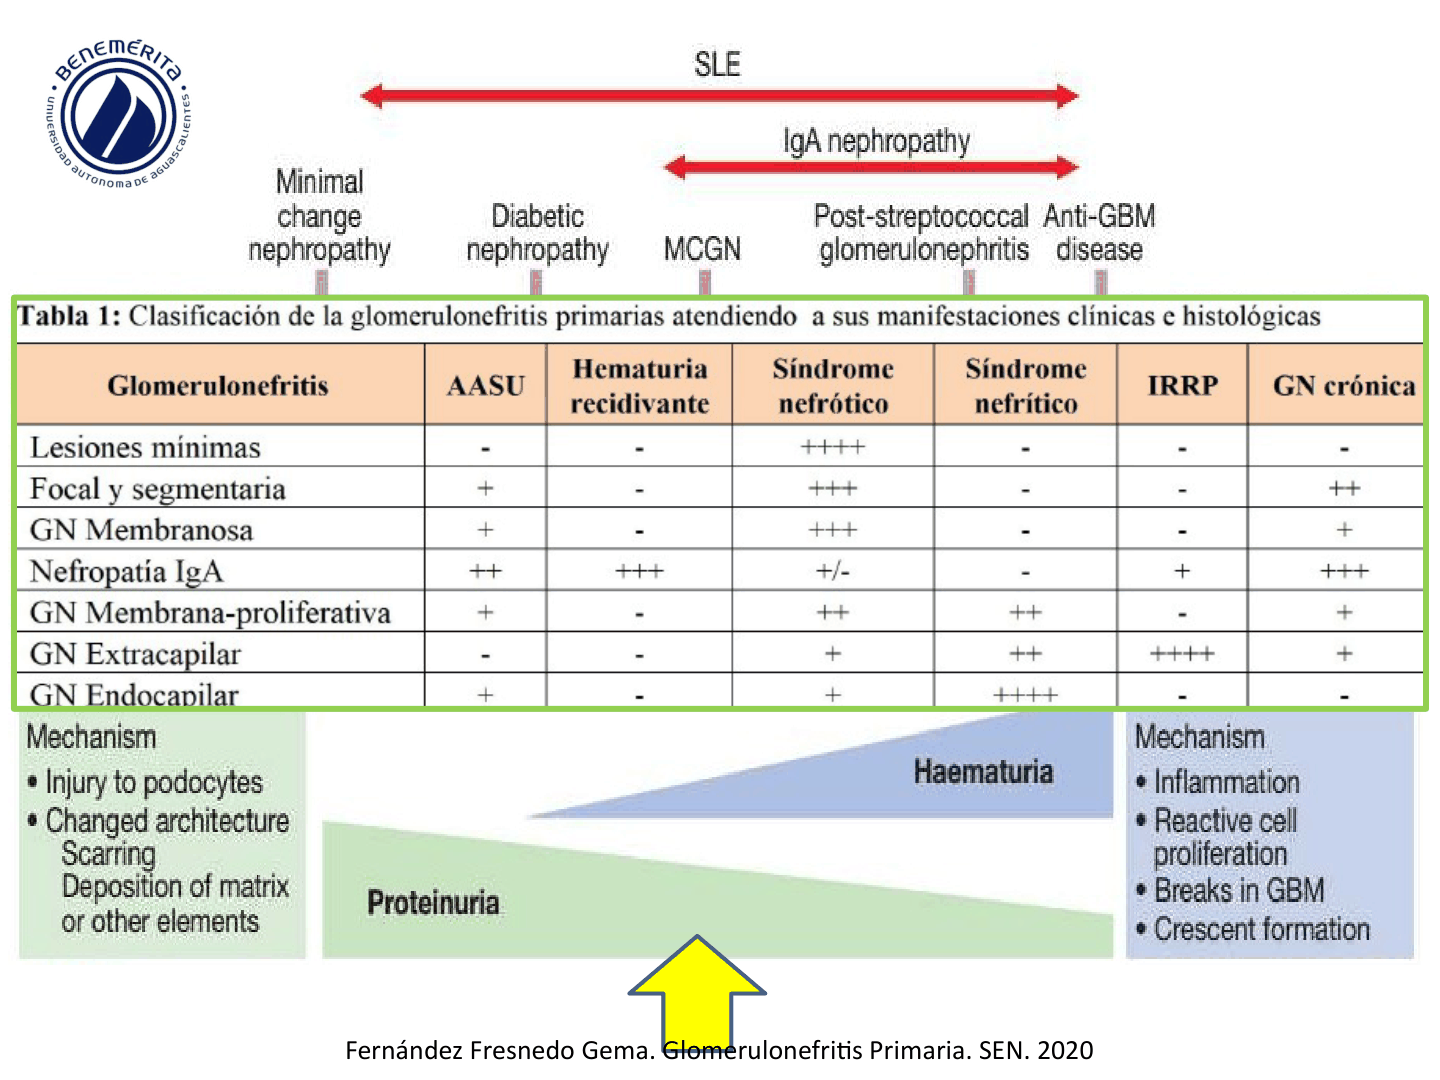
Descripción de la figura: tabla que cruza enfermedades glomerulares primarias y manifestaciones clínicas (AASU, hematuria recurrente, síndrome nefrótico/nefrítico, GNRP y enfermedad crónica), junto a un mapa anatómico de lesión podocitaria, hematuria e inflamación.
Sitio de lesión y mecanismo común
En el esquema anatómico de las diapositivas, el patrón nefrótico se relaciona predominantemente con lesión de podocitos y zona subepitelial; el patrón nefrítico, con endotelio, espacio subendotelial y mesangio. Es una orientación didáctica, no una regla absoluta para toda enfermedad. Las inmunoglobulinas, inmunocomplejos, complemento, anticuerpos contra componentes glomerulares o mecanismos no inmunes pueden alterar la barrera de filtración.
| Eje de comparación | Síndrome nefrótico | Síndrome nefrítico |
|---|---|---|
| Inicio típico | Insidioso | Abrupto |
| Lesión que predomina en el esquema | Podocito/espacio subepitelial; aumento de permeabilidad a proteínas | Endotelio/espacio subendotelial/mesangio; inflamación y proliferación |
| Proteinuria | Marcada, con frecuencia en rango nefrótico | Habitualmente menor; 1–2 g/24 h/1.73 m² como patrón típico |
| Hematuria y sedimento | Puede faltar; el sedimento suele ser inactivo | Frecuente; eritrocitos dismórficos y cilindros eritrocitarios, a veces leucocitarios/granulares |
| Edema | Puede ser intenso y generalizado | Suele acompañar retención hidrosalina e hipervolemia; puede complicarse con edema pulmonar |
| Presión arterial y volumen | Normal o elevada; puede existir depleción intravascular o expansión | Frecuentemente elevada, con presión venosa yugular elevada en la tabla comparativa; componente importante de hipervolemia |
| Albúmina sérica | Baja | Normal o discretamente reducida |
| Filtración | Puede conservarse al inicio, según causa | Puede reducirse por cierre de luces capilares y lesión inflamatoria |
La tabla es una comparación típica, no una lista de criterios excluyentes: pueden existir fenotipos mixtos, hipertensión en síndrome nefrótico y proteinuria importante en síndrome nefrítico.
Descripción de la figura: portada institucional de nefrología de quinto semestre de Medicina de la Universidad Autónoma de Aguascalientes; presenta el tema “Síndromes Glomerulares”.
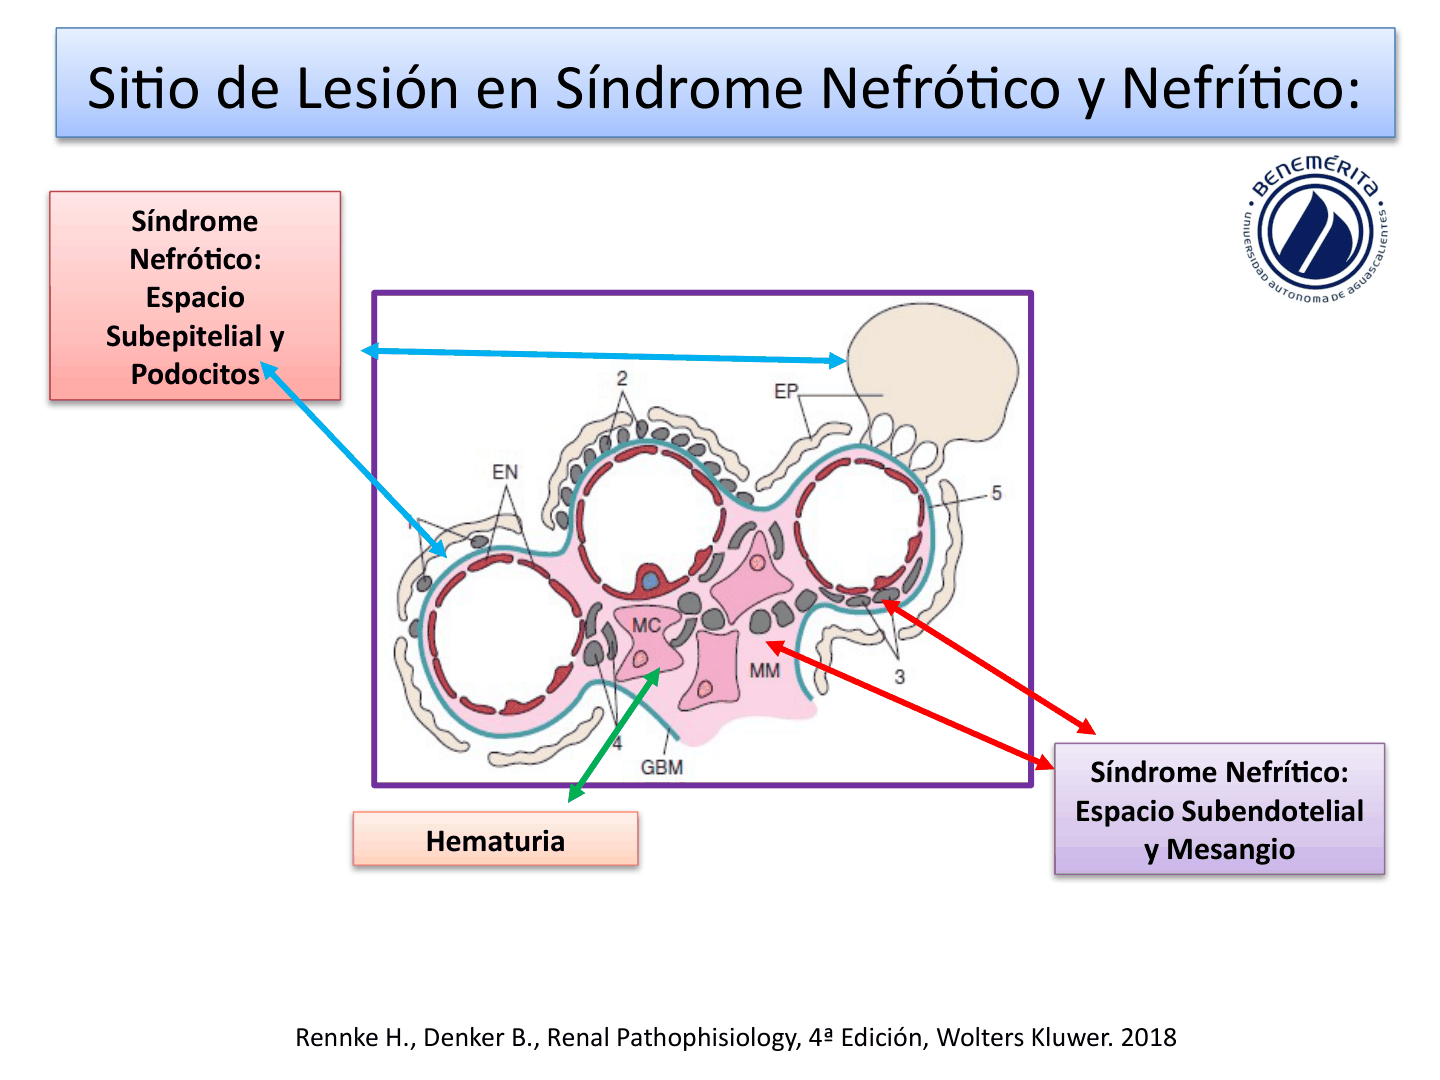
Descripción de la figura: corte esquemático del glomérulo que señala el territorio subepitelial/podocitario asociado al síndrome nefrótico y la región subendotelial/mesangial asociada al nefrítico; también muestra la hematuria en la luz capilar.
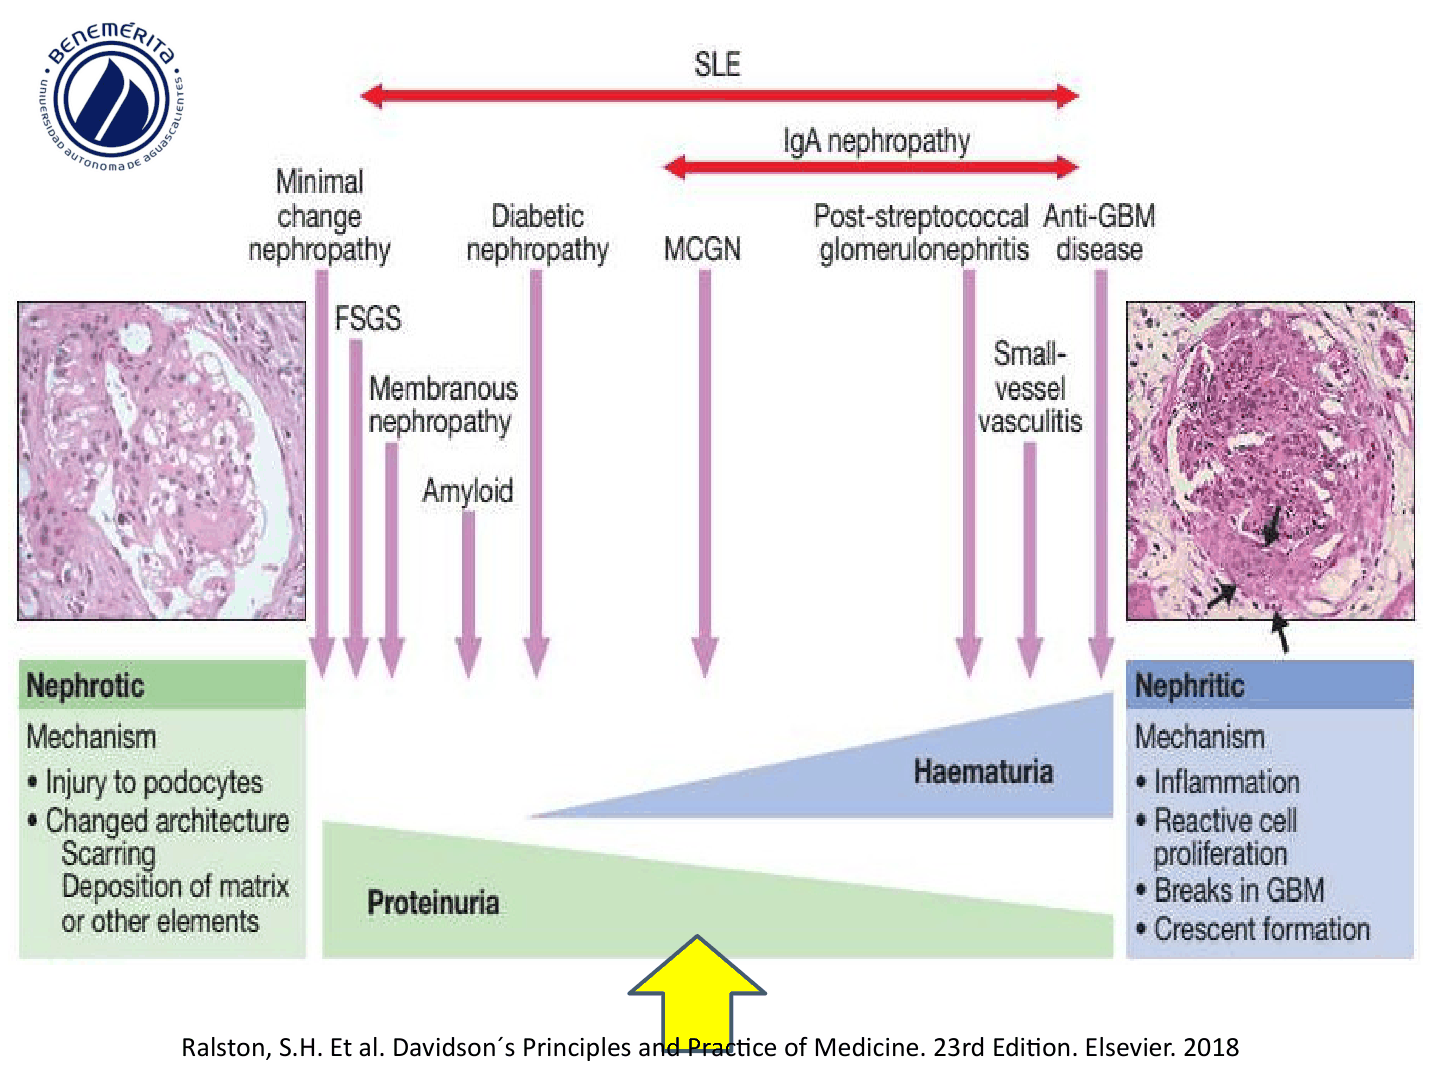
Descripción de la figura: comparación gráfica de enfermedades glomerulares (cambios mínimos, diabetes, postestreptocócica, anti-MBG, GEFyS, membranosa y vasculitis de vaso pequeño) y de mecanismos/datos clínicos: daño podocitario y proteinuria frente a inflamación, proliferación, lesión de MBG y hematuria.
Evaluación de enfermedad glomerular
Historia, exploración y estudios iniciales
La valoración integra:
- Síntomas sistémicos: fiebre, artralgias, hemoptisis, ictericia, palidez, exantemas/púrpura, manifestaciones neurológicas, diabetes, síntomas gastrointestinales y cambios oculares.
- Historia familiar renal: patrones autosómico dominante, autosómico recesivo, ligado al X o mitocondrial.
- Cronología y síntomas renales: edema, hipertensión, pérdida o ganancia de peso, cambio de color de orina, prurito, náusea, diarrea, oliguria, poliuria y disnea; tratamientos farmacológicos; peso al nacer y biopsias previas.
- Orina: EGO/tira reactiva y sedimento para proteinuria, hematuria, morfología eritrocitaria, cilindros y actividad inflamatoria; cuantificación de proteína o relación proteína/creatinina cuando sea pertinente.
- Función renal: creatinina y estimación de filtrado (p. ej., CKD-EPI), urea/BUN y evolución temporal.
- Sangre: biometría hemática (Hb, VCM, HCM, ADE, leucocitos/diferencial, plaquetas); C3 y C4; sodio, potasio, calcio, fósforo, albúmina y relación albúmina/globulina; ácido úrico, DHL, bilirrubinas, fosfatasa alcalina, colesterol y triglicéridos; HbA1c si se investiga diabetes.
- Gabinete: ultrasonido renal para tamaño, ecogenicidad, obstrucción y anatomía; protocolos serológicos/cultivos según diagnóstico diferencial (p. ej., ANA/anti-DNA, ANCA, anti-MBG, ASO, estudios de hepatitis/VIH y hemocultivos cuando procedan).
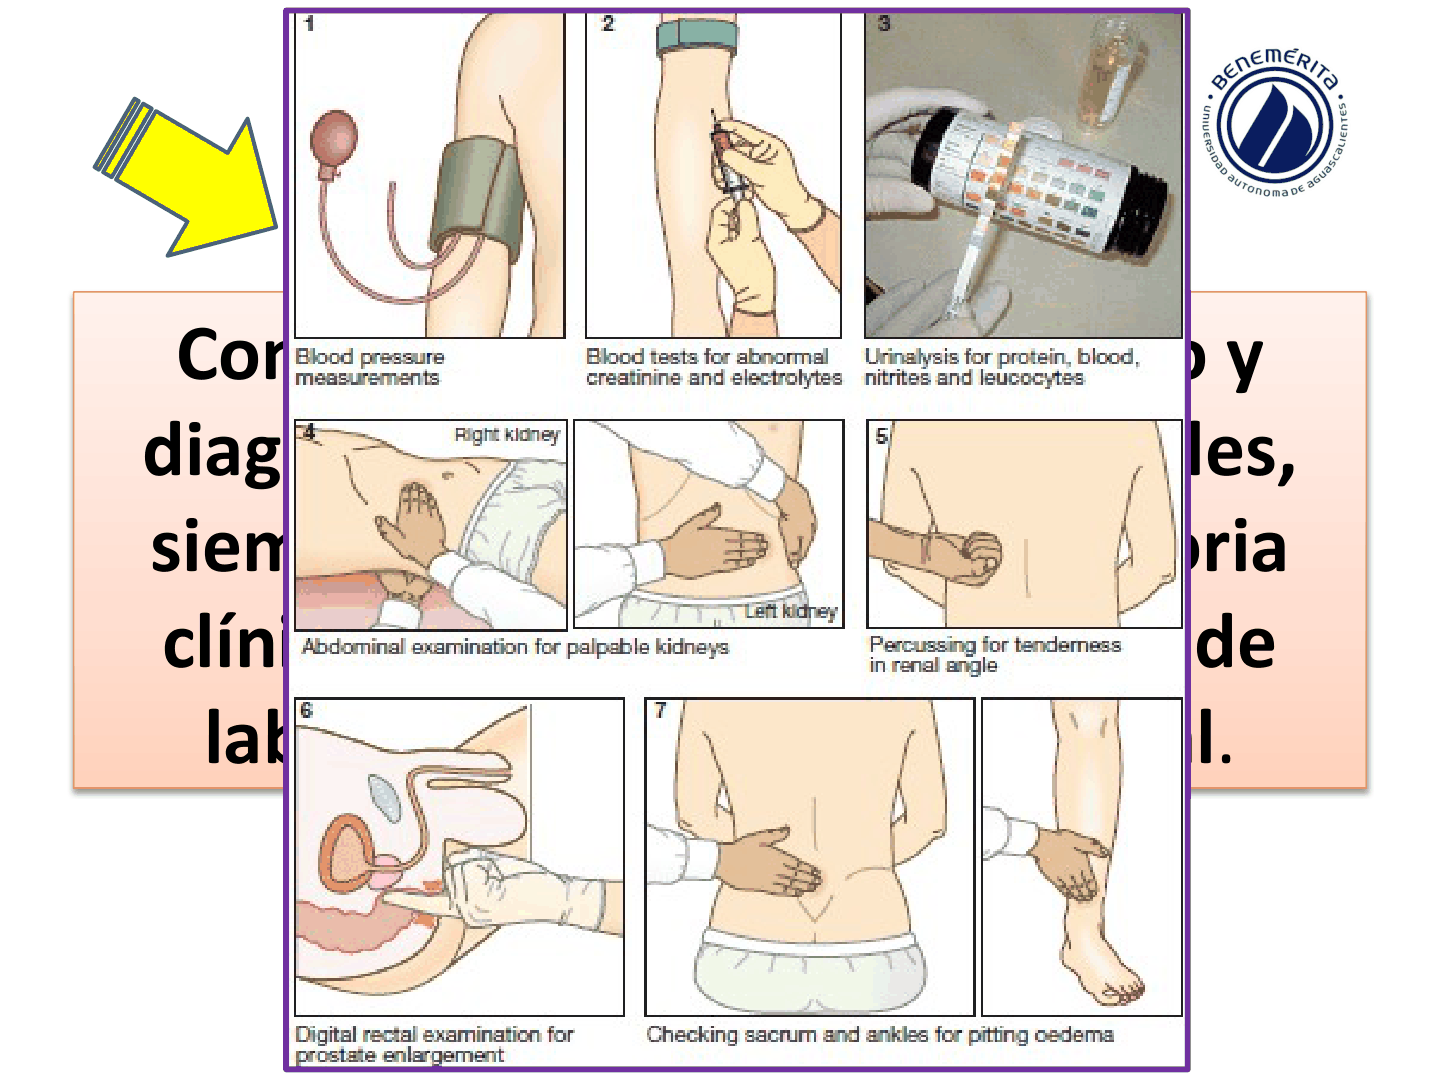
Descripción de la figura: lámina visual de exploración clínica general: medición de presión arterial, toma de sangre, tira de orina, palpación renal/abdominal, percusión del ángulo costovertebral, tacto rectal y búsqueda de edema con fóvea en sacro y tobillos. Sirve como recordatorio de exploración, no como un hallazgo patológico de un caso particular.
Descripción de la figura: lista de evaluación de enfermedades glomerulares: historia y exploración, laboratorio/gabinete, protocolos diferenciales, marcadores serológicos y consideración de biopsia.
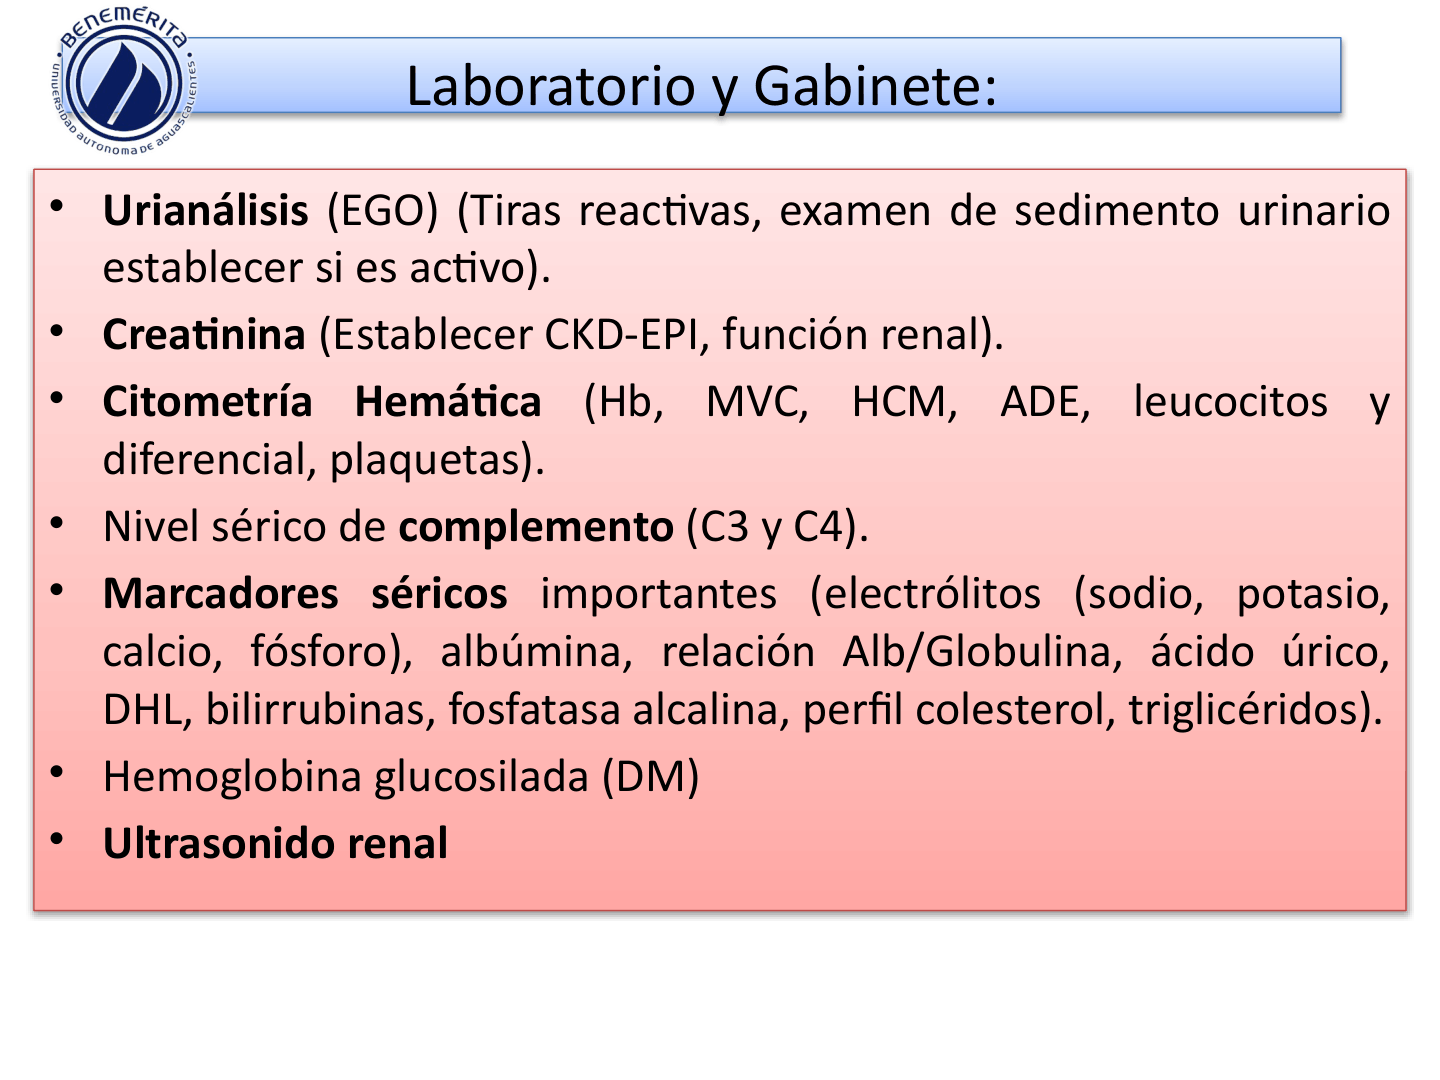
Descripción de la figura: inventario de pruebas iniciales: EGO y sedimento, creatinina/CKD-EPI, biometría hemática, C3/C4, electrolitos, albúmina, lípidos, marcadores séricos, HbA1c y ultrasonido renal.
Biopsia renal: obtención, lectura y seguridad
La biopsia suele ser percutánea con aguja de corte y guía ecográfica; también puede hacerse con exposición directa (biopsia abierta) y, si la anatomía o el riesgo lo requieren, mediante otras vías. Se describe una muestra cortical cilíndrica de aproximadamente 3–5 mm; para una muestra adecuada se mencionan al menos 10 glomérulos y, en la lámina de procedimiento, la obtención ideal de dos cilindros. La biopsia se procesa para microscopía óptica, inmunofluorescencia/inmunohistoquímica y microscopía electrónica.
| Indicación representada en la lámina | Criterio |
|---|---|
| Proteinuria significativa | >1 g/día o cociente proteína/creatinina >100 mg/mmol o >1 g/g |
| Hematuria microscópica | Con cualquier grado de proteinuria |
| Deterioro renal | No explicado, en riñón nativo o trasplantado |
| Enfermedad sistémica | Manifestaciones renales que requieren caracterización |
Preparación prebiopsia: ultrasonido para descartar obstrucción o anomalía anatómica; muestra de chorro medio para excluir infección; evaluación de hemoglobina, coagulación, plaquetas y PA. El algoritmo ilustrado utiliza Hb >11 g/dL, corrección si es menor para alcanzar >10 g/dL, plaquetas/coagulación normales y PA <150/90 mmHg. La necesidad de transfusión, corrección hemostática o una vía abierta/transyugular se decide individualmente, no por un valor aislado.
| Riesgos y contraindicaciones | Datos |
|---|---|
| Complicaciones de biopsia | Hematuria macroscópica (tabla: 1:10); sangrado con transfusión (<1:50); sangrado que requiera estudio radiológico urgente o cirugía (<1:1500); sangrado grave que requiera nefrectomía (<1:3000); muerte descrita como extremadamente rara. |
| Contraindicaciones absolutas en la tabla | Hipertensión no controlada; diátesis hemorrágica; enfermedad quística difusa; hidronefrosis; paciente no cooperador. |
| Contraindicaciones relativas en la tabla | Riñón único; antiagregantes/anticoagulantes; anomalías anatómicas; riñones pequeños; sepsis urinaria o cutánea activa; obesidad. |
| Riñón pequeño e hipertensión | Riñones <7 cm y presión arterial descontrolada aumentan la preocupación por rendimiento diagnóstico y hemorragia; valorar riesgo, beneficio y vía de biopsia. |
En la evaluación histológica se consideran tamaño glomerular; celularidad (mesangial/endocapilar) y luz capilar; grosor de pared capilar/MBG y dobles contornos; expansión mesangial; depósitos; esclerosis segmentaria; trombosis y necrosis. En túbulos e intersticio se valoran dilatación, aplanamiento epitelial, lesión aguda, inflamación y fibrosis.
- Indicaciones: proteinuria persistente >1 g/día, especialmente >3,5 g/día en adultos; hematuria glomerular con proteinuria, deterioro renal inexplicado o signos de enfermedad sistémica —fiebre, pérdida de peso, vasculitis o rash—. Decidir según el contexto y controlar la hipertensión antes del procedimiento.
- Es un trauma controlado: la hematuria macroscópica es esperable y aparece unas 6–8 h después (orina roja). Se mantiene reposo 6–8 h y hasta que ceda la hematuria visible, para que el coágulo se forme y se adhiera al sitio de punción (hemostasia primaria y secundaria).
- Por qué el reposo: un esfuerzo (estornudo, tos) puede desprender el coágulo y causar hematoma perirrenal. Se ve como una colección alrededor del riñón; puede reabsorberse, pero el grave comprime el riñón y puede obligar a nefrectomía. Frecuencias orientativas: ~1:1500 (hematoma que requiere intervención) y ~1:3000 (pérdida del riñón), coherentes con la tabla anterior; la muerte es extremadamente rara.
- Otra complicación: fístula (arteriovenosa) por cicatrización inadecuada del sitio de punción, con flujo continuo y vasos nuevos.
- Qué aporta cada técnica: microscopía óptica (arquitectura y tinciones), inmunofluorescencia (depósitos de complemento e inmunoglobulinas) y microscopía electrónica (detalle ultraestructural; puede requerir procesamiento en un centro de referencia).
- En niños con presentación típica de ECM, suele iniciarse tratamiento empírico sin biopsia. Se reserva la biopsia para cuadros atípicos o respuesta inadecuada; la cooperación, sedación y anestesia forman parte de la planificación.
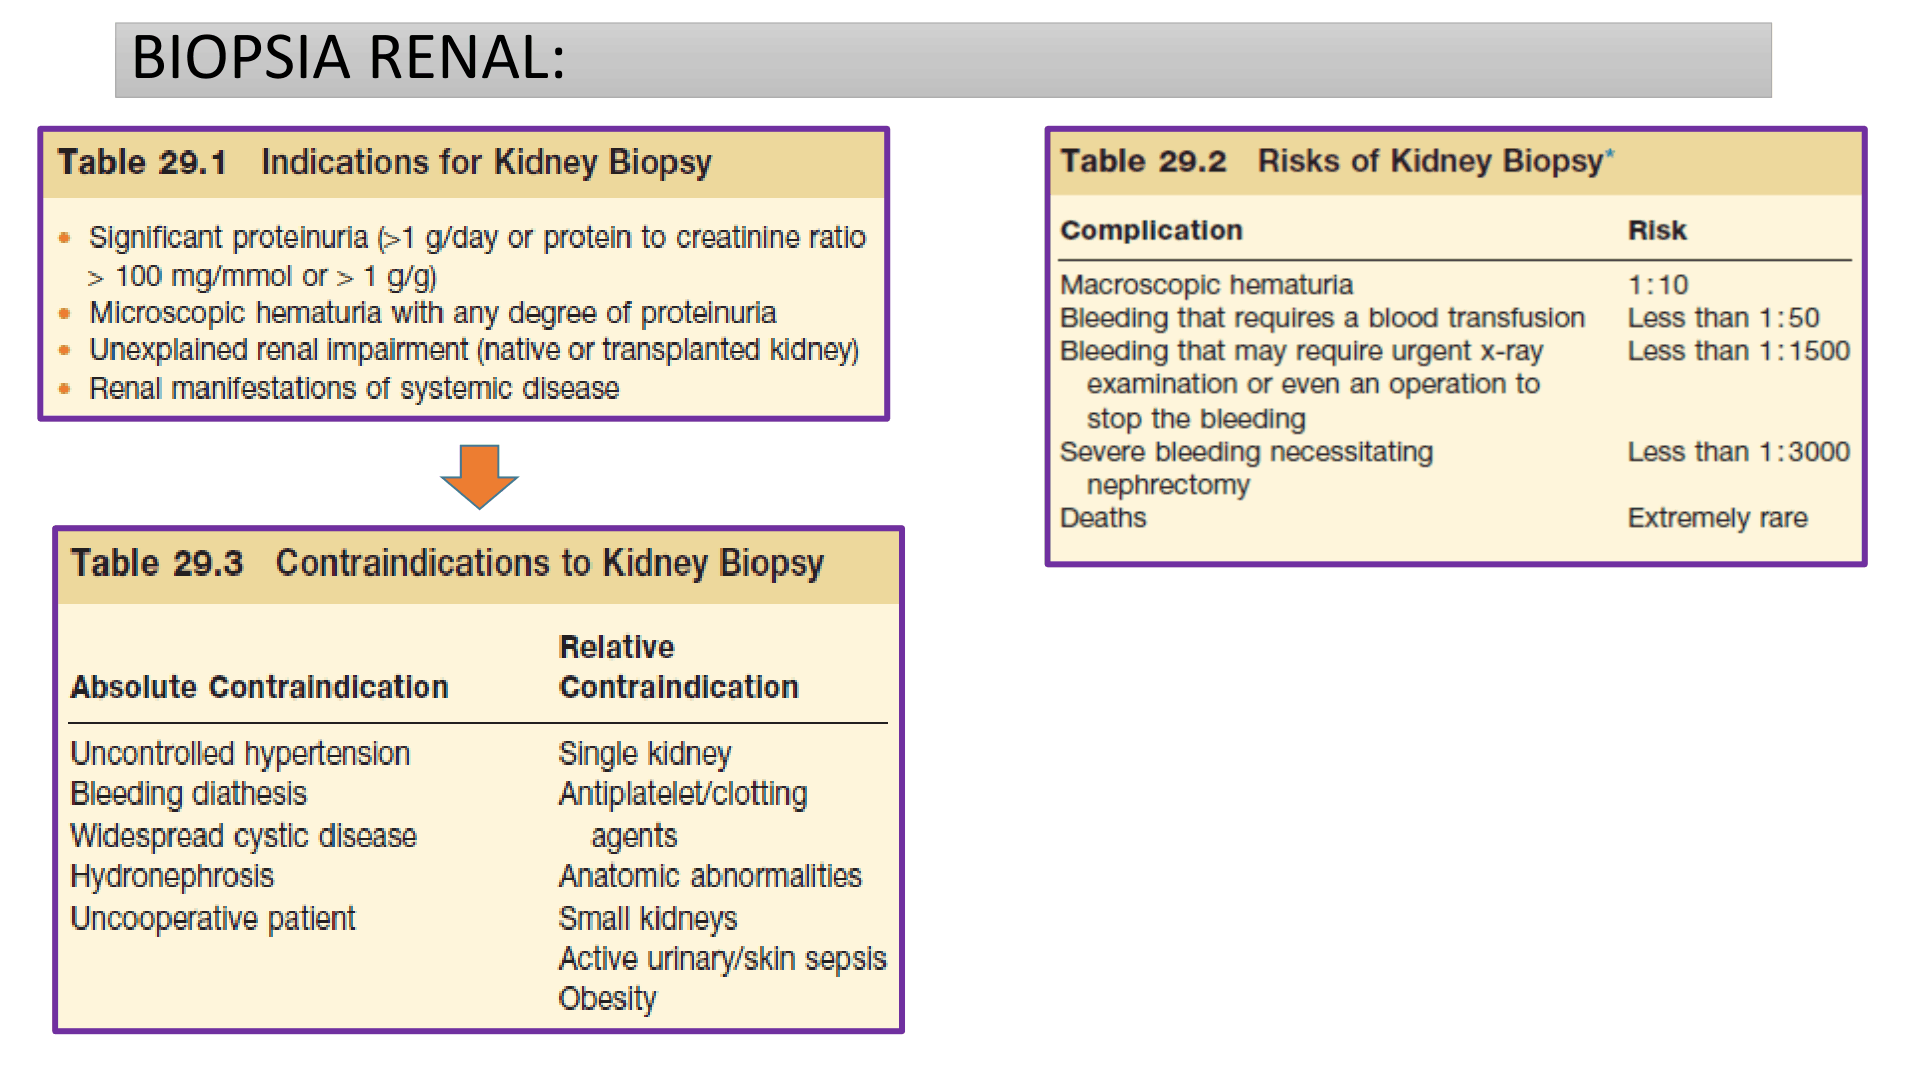
Descripción de la figura: tres tablas de biopsia renal: indicaciones (>1 g/día de proteinuria o cociente elevado, hematuria con proteinuria, deterioro inexplicado y enfermedad sistémica), complicaciones con frecuencias aproximadas y contraindicaciones absolutas/relativas.
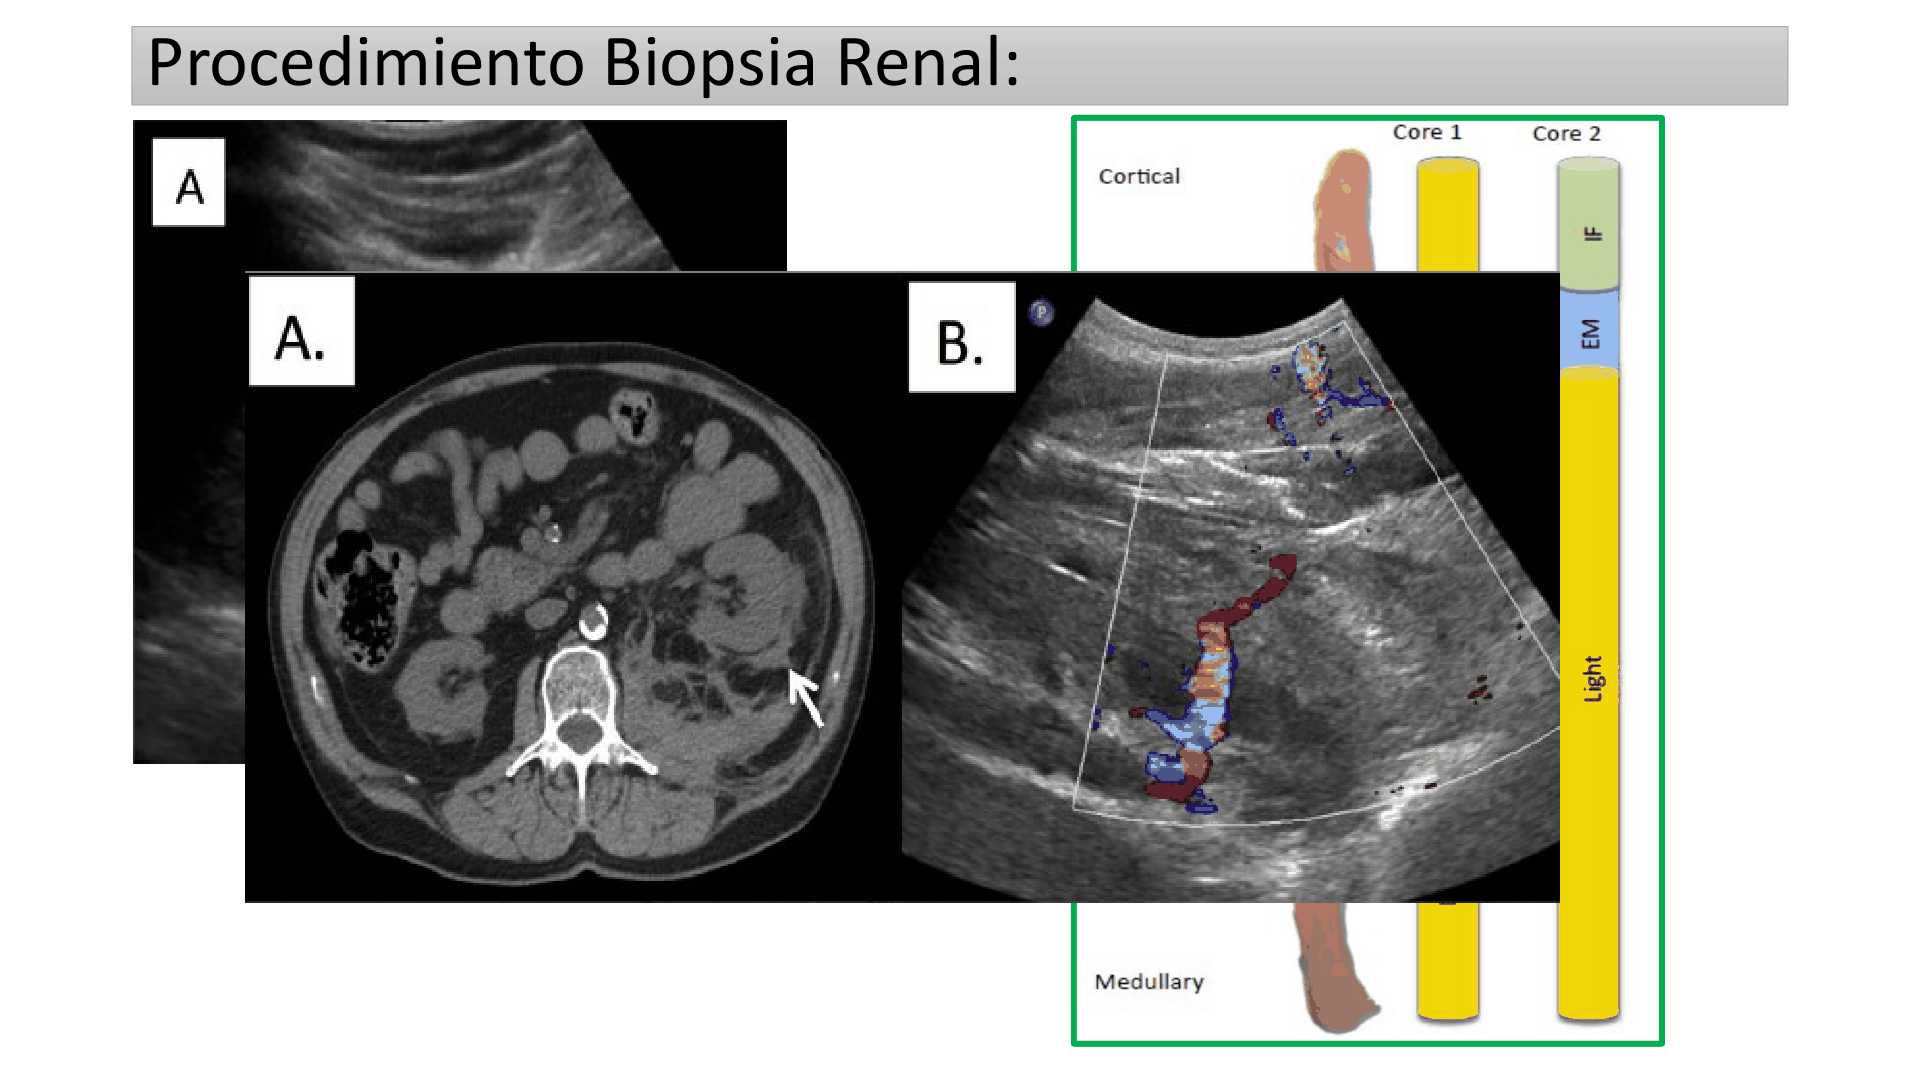
Descripción de la figura: imágenes de TC axial y ecografía Doppler renal usadas para mostrar guía/anatomía en biopsia, además de un esquema de cilindros corticales separados para microscopía óptica, inmunofluorescencia y microscopía electrónica.
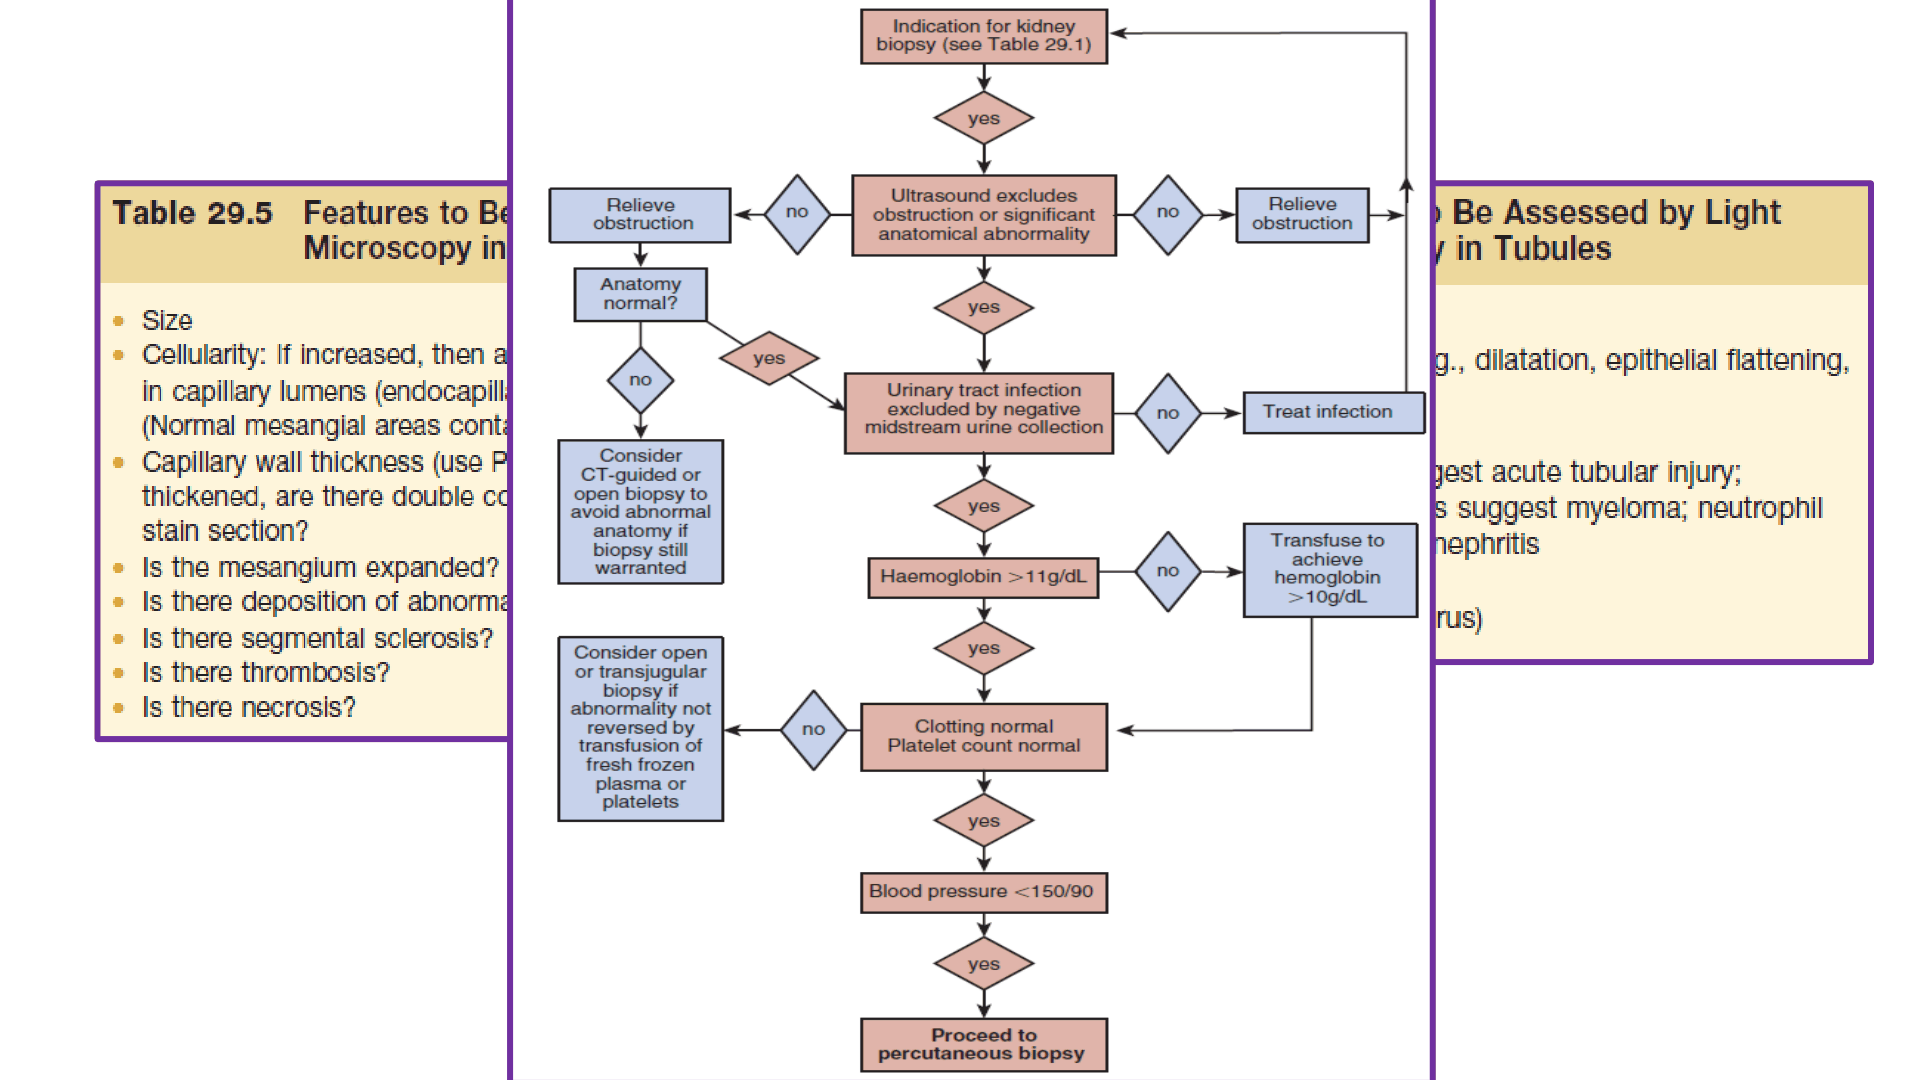
Descripción de la figura: algoritmo prebiopsia: verificar indicación, excluir obstrucción/anomalía con ultrasonido e infección urinaria, comprobar hemoglobina, coagulación/plaquetas y presión arterial; corregir alteraciones o elegir vía alternativa antes de proceder por vía percutánea.
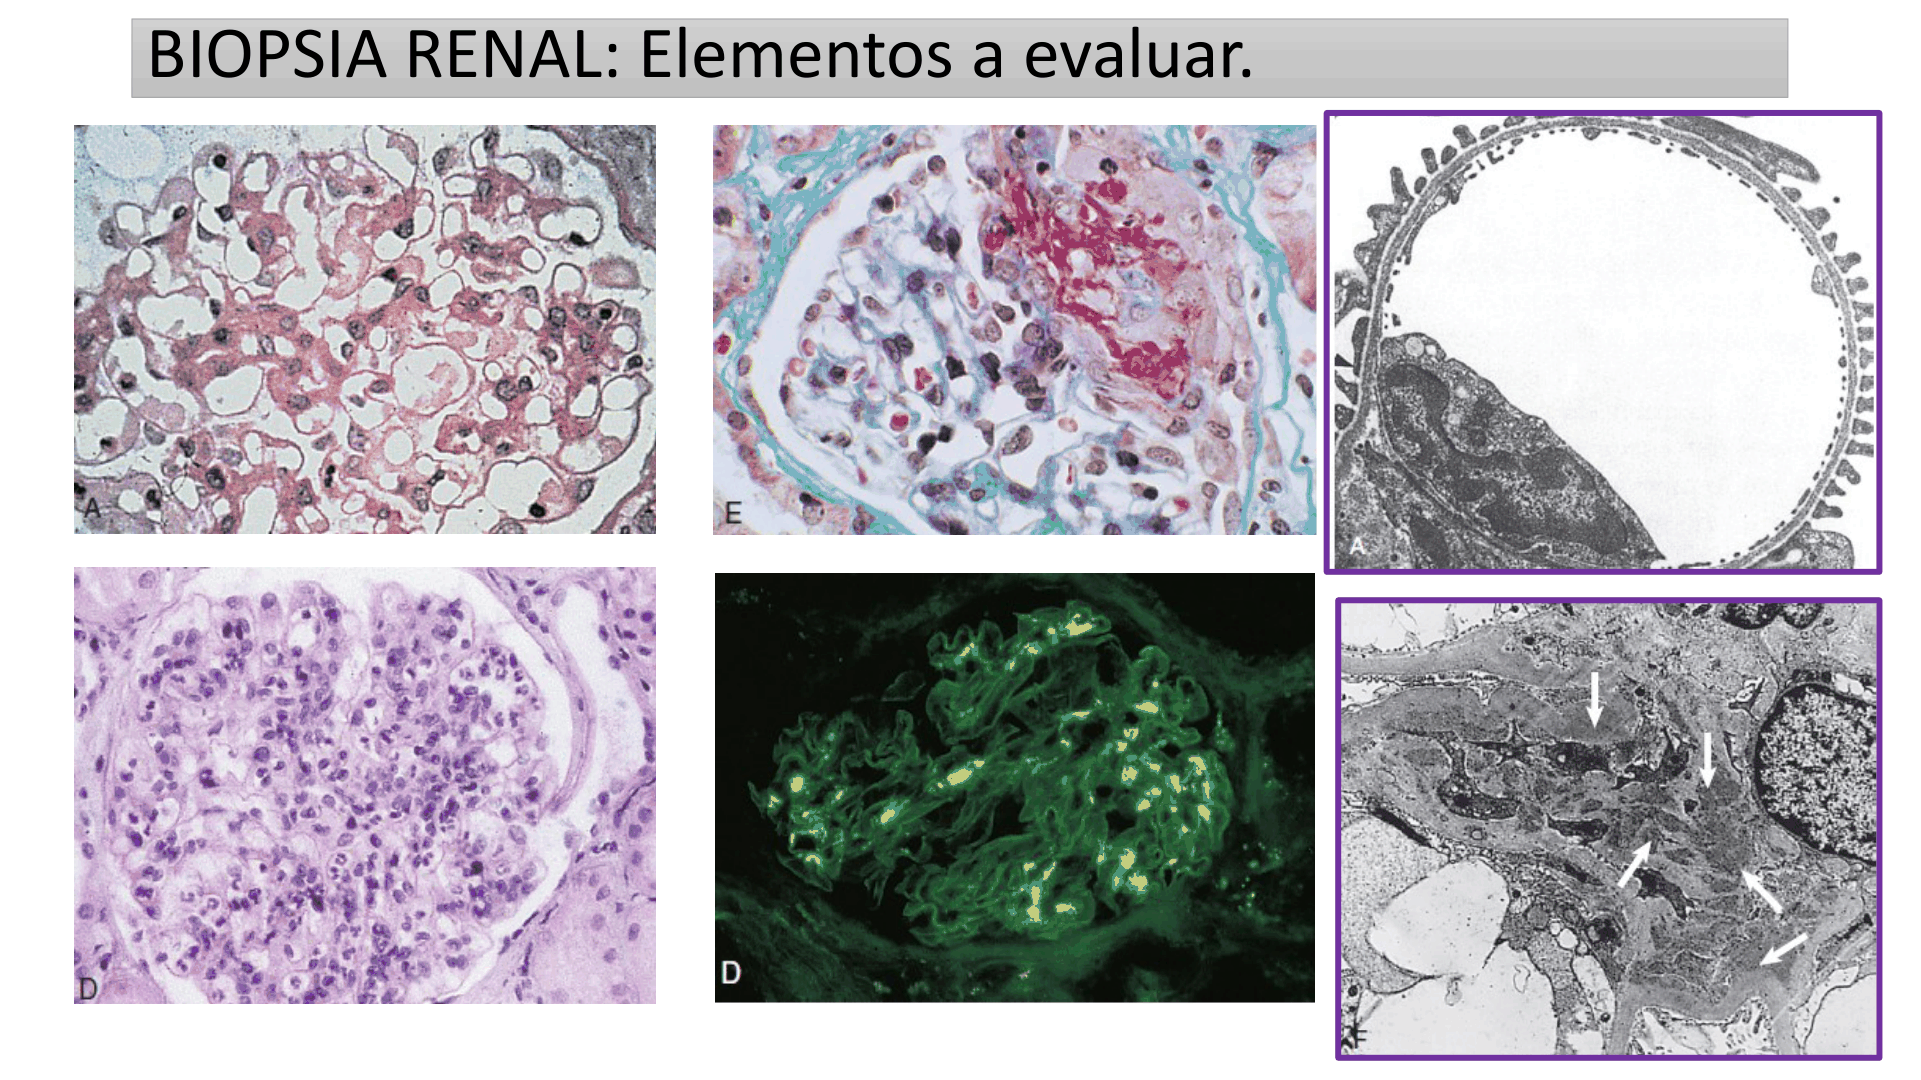
Descripción de la figura: collage de microscopía óptica, inmunofluorescencia y electrónica que ilustra qué se puede evaluar en una biopsia renal; incluye celularidad/arquitectura glomerular, señal fluorescente y ultraestructura de pared capilar/podocitos.
Síndrome nefrótico
- Para el examen se pidió dominar sobre todo el rango de edad y las asociaciones de cada causa (ECM, GEFyS) y el tratamiento.
- Las dos variables a controlar de inmediato en cualquier paciente con enfermedad glomerular son la presión arterial y la proteinuria.
- Revisar los efectos adversos de los esteroides y los efectos de los diuréticos sobre potasio, calcio y magnesio.
- La proteinuria >150 mg/24 h es anormal; >300 mg/24 h también representa elevación, pero no es el umbral mínimo para toda proteinuria.
ECM frente a GEFyS de un vistazo
| Rasgo | Enfermedad de cambios mínimos (ECM) | GEFyS |
|---|---|---|
| Población | Niños <10 años, típico 2–6 años; en mayores de 65 es rarísimo | Adultos jóvenes de 30–50 años |
| Asociaciones | Atopia (~30% de los niños: asma, rinitis alérgica, dermatitis atópica), alergias a alimentos/picaduras, neoplasias hematológicas (leucemia), AINE | Pérdida de masa nefronal (riñón único), obesidad/síndrome metabólico, infecciones, causas metabólicas y hematológicas; forma genética |
| Microscopía óptica | Normal | Matriz mesangial expandida |
| Respuesta a esteroides | ~90% a las 12 semanas | Sospecharla si hay resistencia, dependencia o recaídas frecuentes en un supuesto ECM |
Criterios y componentes
| Componente | Umbral o hallazgo | Interpretación |
|---|---|---|
| Proteinuria en rango nefrótico | ≥3.5 g/24 h/1.73 m²; cociente proteína/creatinina urinaria >3 mg/mg, tal como aparece en la diapositiva | Es un rango de proteinuria; en el esquema de estudio no basta por sí solo para llamar “síndrome nefrótico clínico”. |
| Hipoalbuminemia | Albúmina sérica <3–3,5 g/dL, según el criterio empleado; referencia habitual 3,5–5 g/dL. | Se expresa en g/dL; distinguir el criterio de <3 del de <3,5. |
| Edema | Periférico, periorbitario o generalizado; puede acompañarse de ascitis, derrame pleural/pericárdico o edema intestinal. | Puede aparecer después de la hipoalbuminemia, en un intervalo orientativo de 72 h a 7 días. La distinción bioquímico/clínico indica ausencia o presencia de edema. |
| Otros componentes | Hiperlipidemia/lipiduria, hipercoagulabilidad, susceptibilidad a infección e hipertensión, descrita en 42,5 % de una serie. | Los siete componentes enumerados son proteinuria, hipoalbuminemia, edema, hiperlipidemia/lipiduria, hipercoagulabilidad, inmunosupresión e hipertensión. La regla de «cuatro de siete» es una simplificación y no sustituye los criterios centrales. |
Diferenciar proteinuria en rango nefrótico de síndrome nefrótico clínico. Proteinuria >3,5 g/24 h con albúmina >3,5 g/dL y sin edema puede presentarse como anomalía urinaria; el síndrome completo integra proteinuria nefrótica, hipoalbuminemia y, habitualmente, edema. La regla de «cuatro de siete» no sustituye la valoración del conjunto.
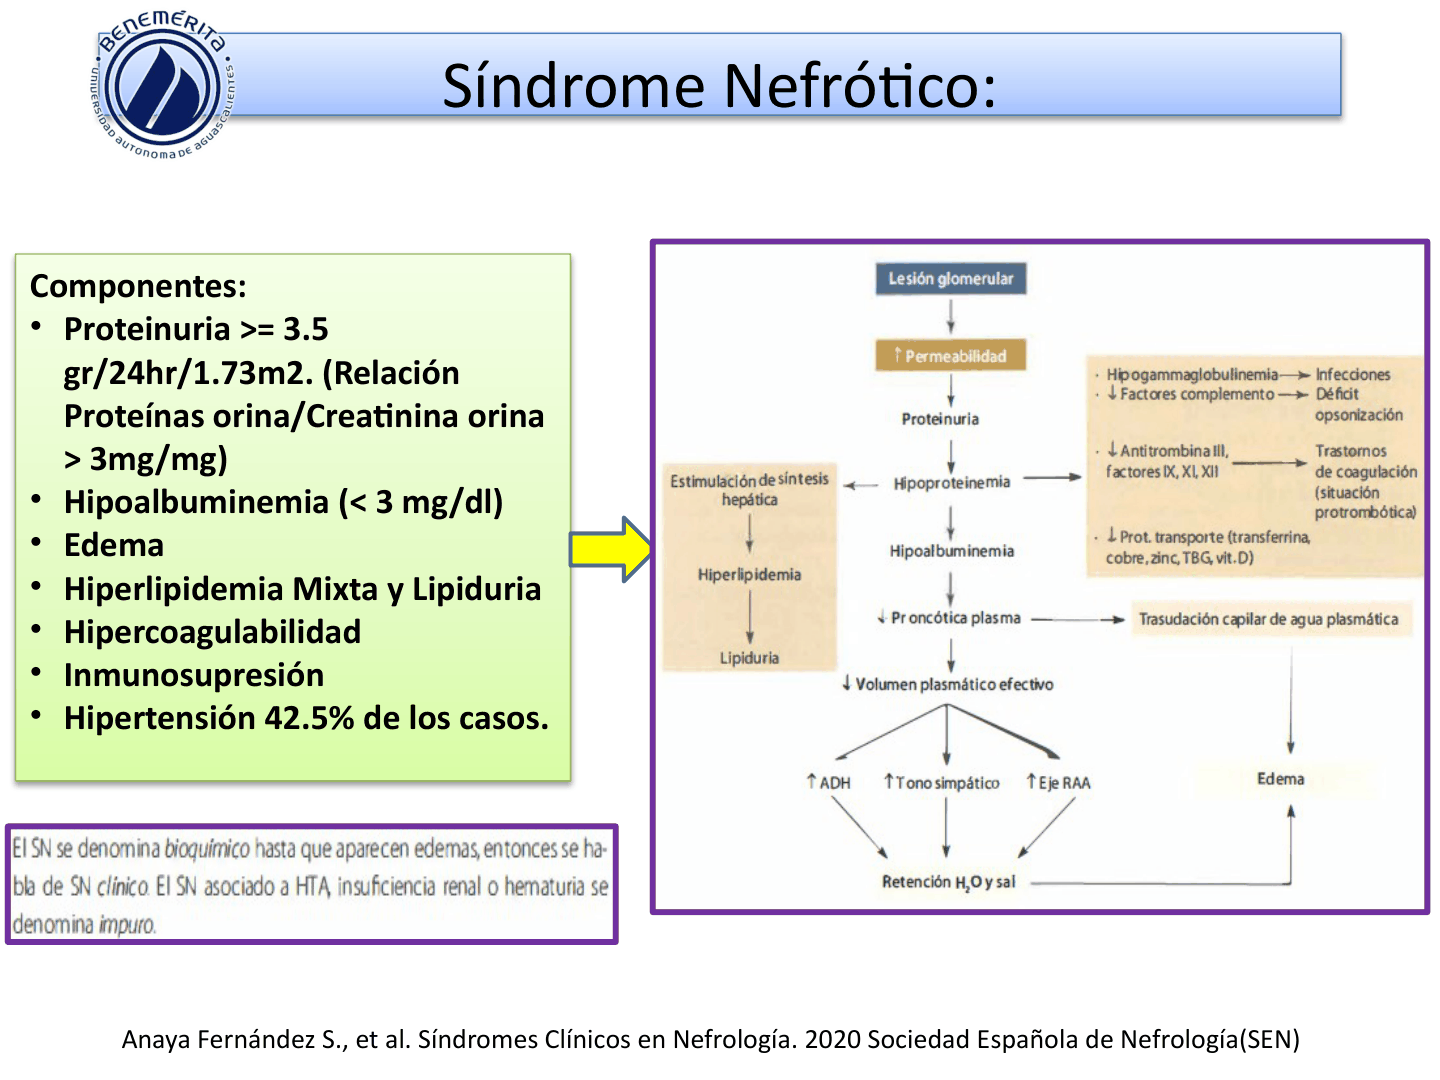
Descripción de la figura: lista los siete componentes del síndrome nefrótico y los conecta en un esquema de pérdida de proteínas: proteinuria/hipoalbuminemia, respuesta hepática y lipídica, descenso del volumen efectivo, retención de sodio/agua, edema, infección e hipercoagulabilidad.
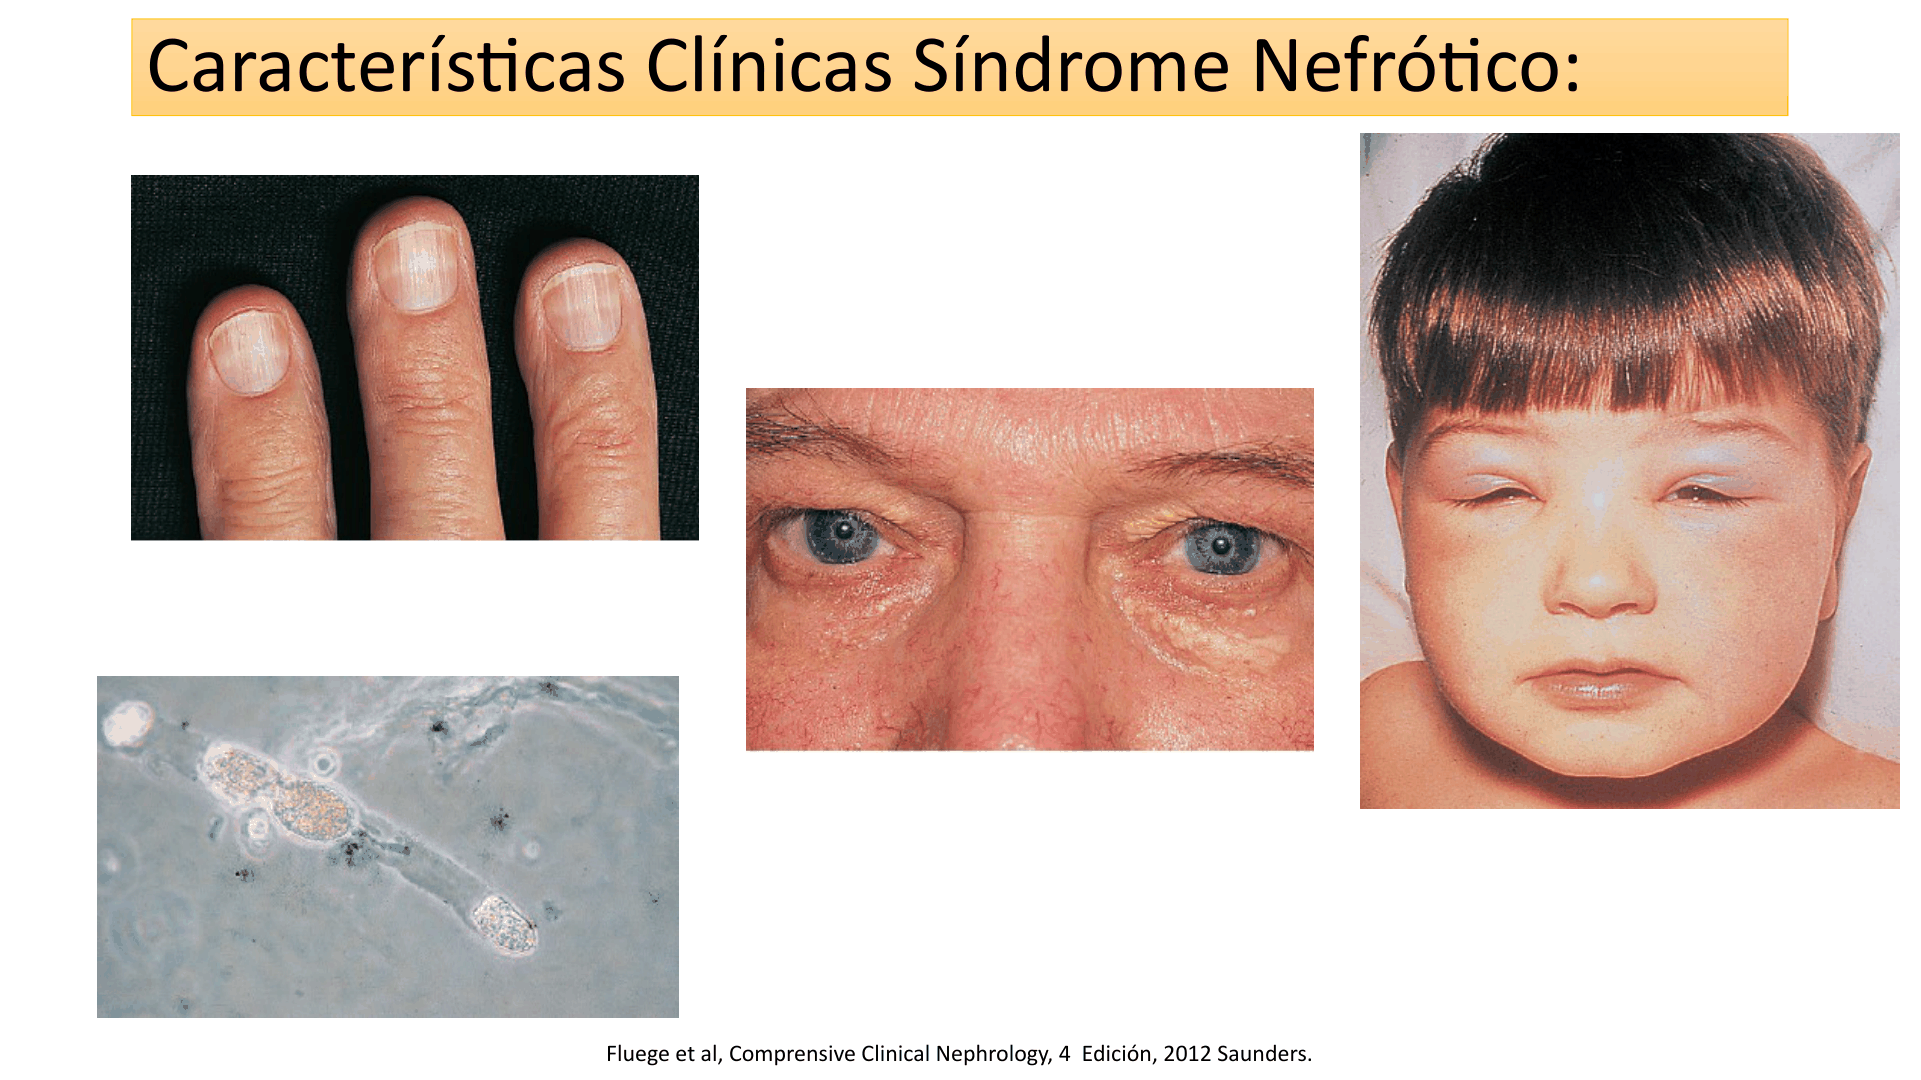
Descripción de la figura: fotografías clínicas de edema en dedos, región periocular y rostro infantil, junto con una imagen de lipiduria/cuerpos grasos; ejemplifica manifestaciones visibles del síndrome nefrótico, no criterios diagnósticos aislados.
Fisiopatología, edema y alteraciones metabólicas
La lesión podocitaria/subepitelial altera la barrera de filtración y aumenta la permeabilidad a proteínas. La proteinuria intensa produce pérdida urinaria de albúmina y otras proteínas; el hígado incrementa síntesis de lipoproteínas para compensar, con aumento de LDL/VLDL, colesterol y triglicéridos, mientras la pérdida supera la reposición de albúmina. Se observan lipiduria, cuerpos ovales grasos y cilindros grasos. El borramiento/fusión de pedicelos podocitarios es el cambio ultraestructural común de varias podocitopatías, aunque la microscopía óptica puede ser normal en enfermedad de cambios mínimos. En el sedimento nefrótico típico predomina un patrón inactivo, sin hematuria/cilindros inflamatorios; pueden aparecer cuerpos ovales grasos y cilindros grasos. La función renal puede permanecer conservada durante meses o años al inicio; una elevación de urea/creatinina obliga a valorar lesión avanzada, complicaciones, forma “impura” o un fenotipo mixto, pero no excluye síndrome nefrótico.
Los mecanismos etiológicos descritos incluyen lesión primaria del podocito (ECM/GEFyS), depósito subepitelial de inmunocomplejos (membranosa), depósito de proteínas anómalas/cadenas ligeras (amiloidosis) y lesión metabólica por hiperglucemia (nefropatía diabética, con engrosamiento de MBG y productos de glicación). Se denomina “impuro” al síndrome nefrótico acompañado de hipertensión, hematuria o deterioro de función renal; es una etiqueta clínica histórica, no un diagnóstico etiológico.
| Vía de edema | Secuencia fisiopatológica esquematizada | Manifestaciones/limitaciones |
|---|---|---|
| Underfill | Hipoalbuminemia → disminución de presión oncótica plasmática → trasudación de agua al intersticio/cavidades → reducción del volumen circulante efectivo → activación SRAA, ADH y sistema simpático → retención renal de sodio y agua. | Puede haber depleción intravascular pese a edema periférico, ascitis o derrame. Corresponde a Figura 52-8. |
| Overfill | Retención renal primaria de sodio, con actividad aumentada de ENaC y Na⁺/K⁺-ATPasa y respuesta natriurética atenuada → expansión del volumen intravascular → cambios de fuerzas de Starling y edema. | Puede coexistir con hipertensión/hipervolemia. Corresponde a Figura 52-9 del esquema; no todos los pacientes tienen el mismo mecanismo. |
El líquido extravasado produce edema periférico; en cavidades puede causar ascitis, derrame pleural o pericárdico. El edema de la pared/intestino puede favorecer malabsorción y desnutrición. La retención de agua/sal y la disminución de filtrado también pueden contribuir a hipertensión.
| Consecuencia metabólica | Mecanismo | Efecto clínico |
|---|---|---|
| Hiperlipidemia mixta | Aumento de síntesis hepática de lipoproteínas; alteración del metabolismo de LDL/VLDL/HDL, menor depuración de LDL/VLDL, menor actividad LCAT y mayor CETP; aumento de síntesis de lipoproteína(a) | Elevación de colesterol y triglicéridos; lipiduria. |
| Infección | Pérdida urinaria de inmunoglobulinas/proteínas del complemento, hipogammaglobulinemia y menor opsonización | Mayor susceptibilidad a infección, incluidas bacterias encapsuladas. |
| Hipercoagulabilidad | Pérdida de anticoagulantes/fibrinolíticos, hemoconcentración/viscosidad aumentada y cambios hepáticos/plaquetarios | Riesgo tromboembólico, especialmente con albúmina baja. |
| Alteraciones de transporte y hueso | Pérdida de proteínas transportadoras, incluidas transferrina, cobre, zinc, TBG y proteína fijadora de vitamina D | Posibles cambios endocrinos/carenciales; hipocalcemia y alteraciones óseas asociadas a menor proteína transportadora de vitamina D. |
El estado protrombótico incluye aumento de viscosidad, hemoconcentración, fibrinógeno, agregación plaquetaria y factores II, V, VII, VIII y X, con pérdida o disminución de antitrombina III, plasminógeno y proteína S. Pueden alterarse otros factores —IX, XI y XII— y proteínas del complemento —C1q, C1s, C2, C3, C4, C4BP y C1 inhibidor—, sin un perfil uniforme aplicable a todos los pacientes.
Edema, dislipidemia y clínica
Los mecanismos underfill y overfill pueden coexistir. El overfill explica edema incluso cuando la albúmina y la presión oncótica no están muy reducidas:
- En el túbulo colector cortical la proteinuria activa ENaC (con Na⁺/K⁺-ATPasa): mayor reabsorción de sodio.
- Hay resistencia a la acción del péptido natriurético auricular (ANP), por alteración de su señalización o del segundo mensajero. Disminuye la natriuresis y continúa la retención de Na y agua.
- En el underfill, la hipovolemia efectiva activa los "tres sistemas": SRAA, ADH y sistema nervioso simpático. Esa activación también explica la hipertensión (42.5% de los pacientes).
- Dónde se ve: el tejido laxo acumula más fácil el líquido, por eso hay edema periorbitario/facial y de extremidades. Con redistribución/hipovolemia aparecen derrame pleural y pericárdico, ascitis y edema intestinal (malabsorción → desnutrición).
| Hallazgo | Mecanismo | Cómo se reconoce |
|---|---|---|
| ↑ colesterol total, ↑ LDL, ↑ triglicéridos (VLDL) | El hígado, al perder proteínas, hiperproduce lipoproteínas | Xantelasmas periorbitarios; cilindros grasos / cuerpos ovales grasos en orina |
| Alteración de HDL | Se altera el transporte reverso del colesterol desde la periferia al hígado; la concentración y la función del HDL pueden afectarse. | Perfil de lípidos. |
| Pérdida de proteínas transportadoras (vitaminas liposolubles, hormonas, vitamina D) | El hígado deja de producirlas/se pierden por orina | Hipofunción de vitamina D aunque la cantidad parezca suficiente → problemas de calcio y óseos |
| Hipoalbuminemia sostenida, por ejemplo alrededor de 2 meses | Descenso crónico de albúmina. | Uñas de Muehrcke: bandas leuconíquicas transversas que no se desplazan con el crecimiento ungueal y desaparecen a la presión, a diferencia de las líneas que migran al crecer la uña. |
| Hipercoagulabilidad | Se pierden por orina factores (II, VII, IX, X) pero el hígado compensa hiperproduciendo otros; además se pierden anticoagulantes (dictado parcial) | Mayor predisposición a trombosis venosa; más riesgo con albúmina baja |
Paciente "hinchado" (edema periorbitario facial y/o de extremidades), orina con cilindros grasos y, según el tiempo de evolución, xantelasmas o uñas de Muehrcke. Todas estas consecuencias aparecen más rápido cuanto mayor es la proteinuria sin corregir.
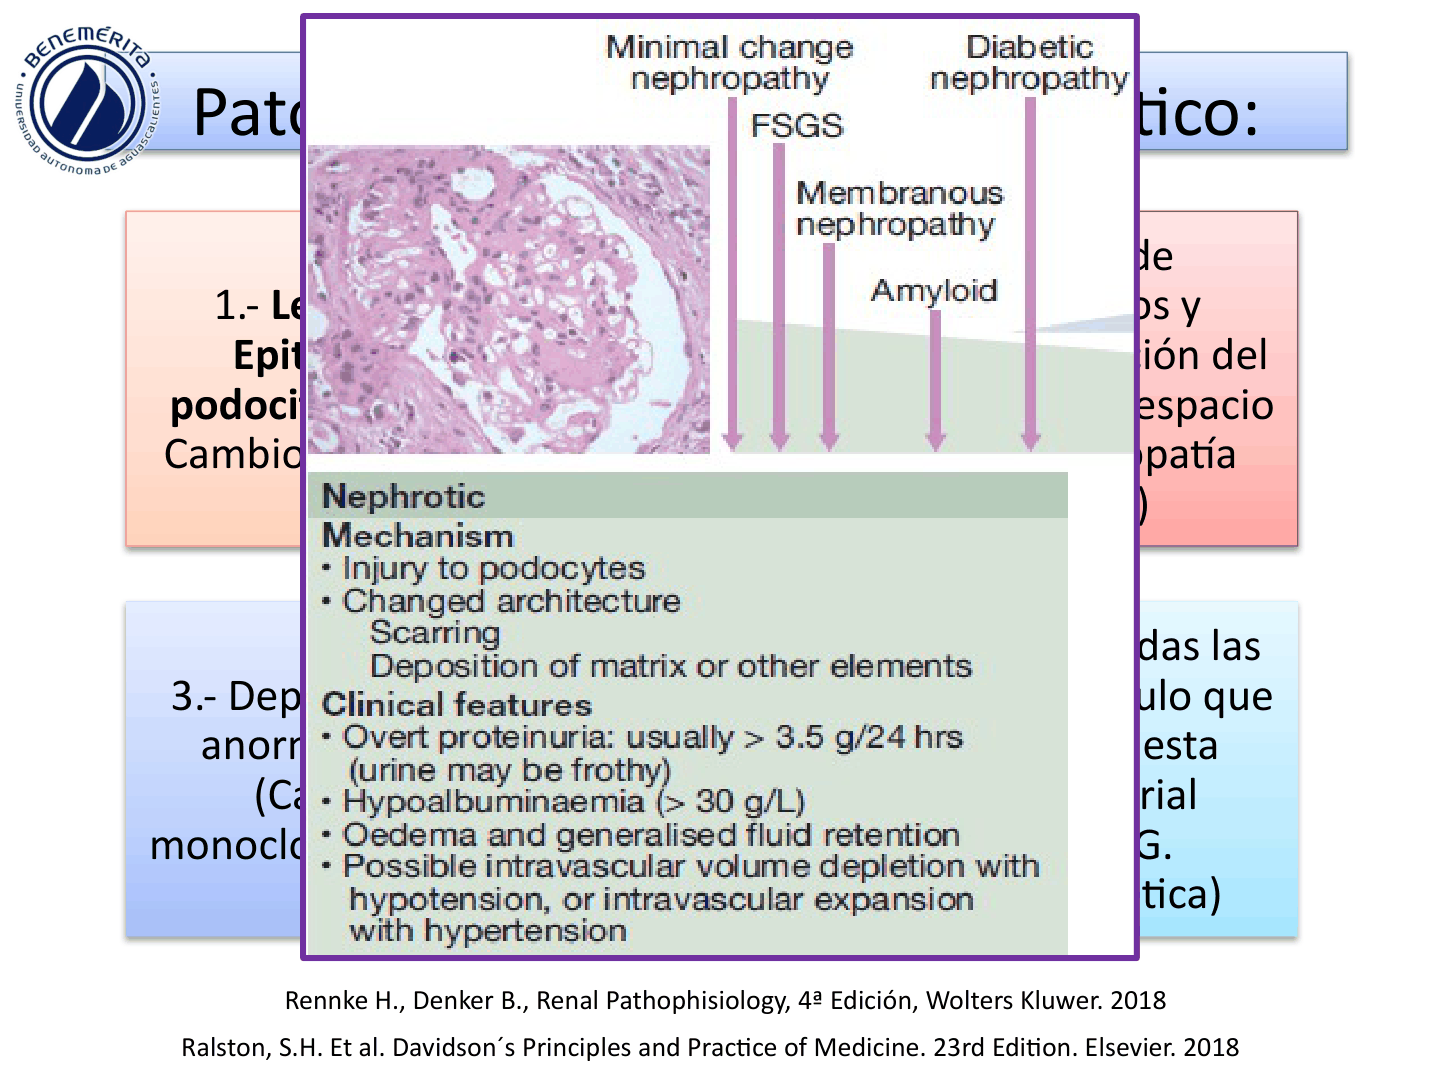
Descripción de la figura: integra mecanismos podocitarios y cambios arquitectónicos con proteinuria, edema y retención generalizada; distingue posible depleción intravascular con hipotensión de expansión intravascular con hipertensión.
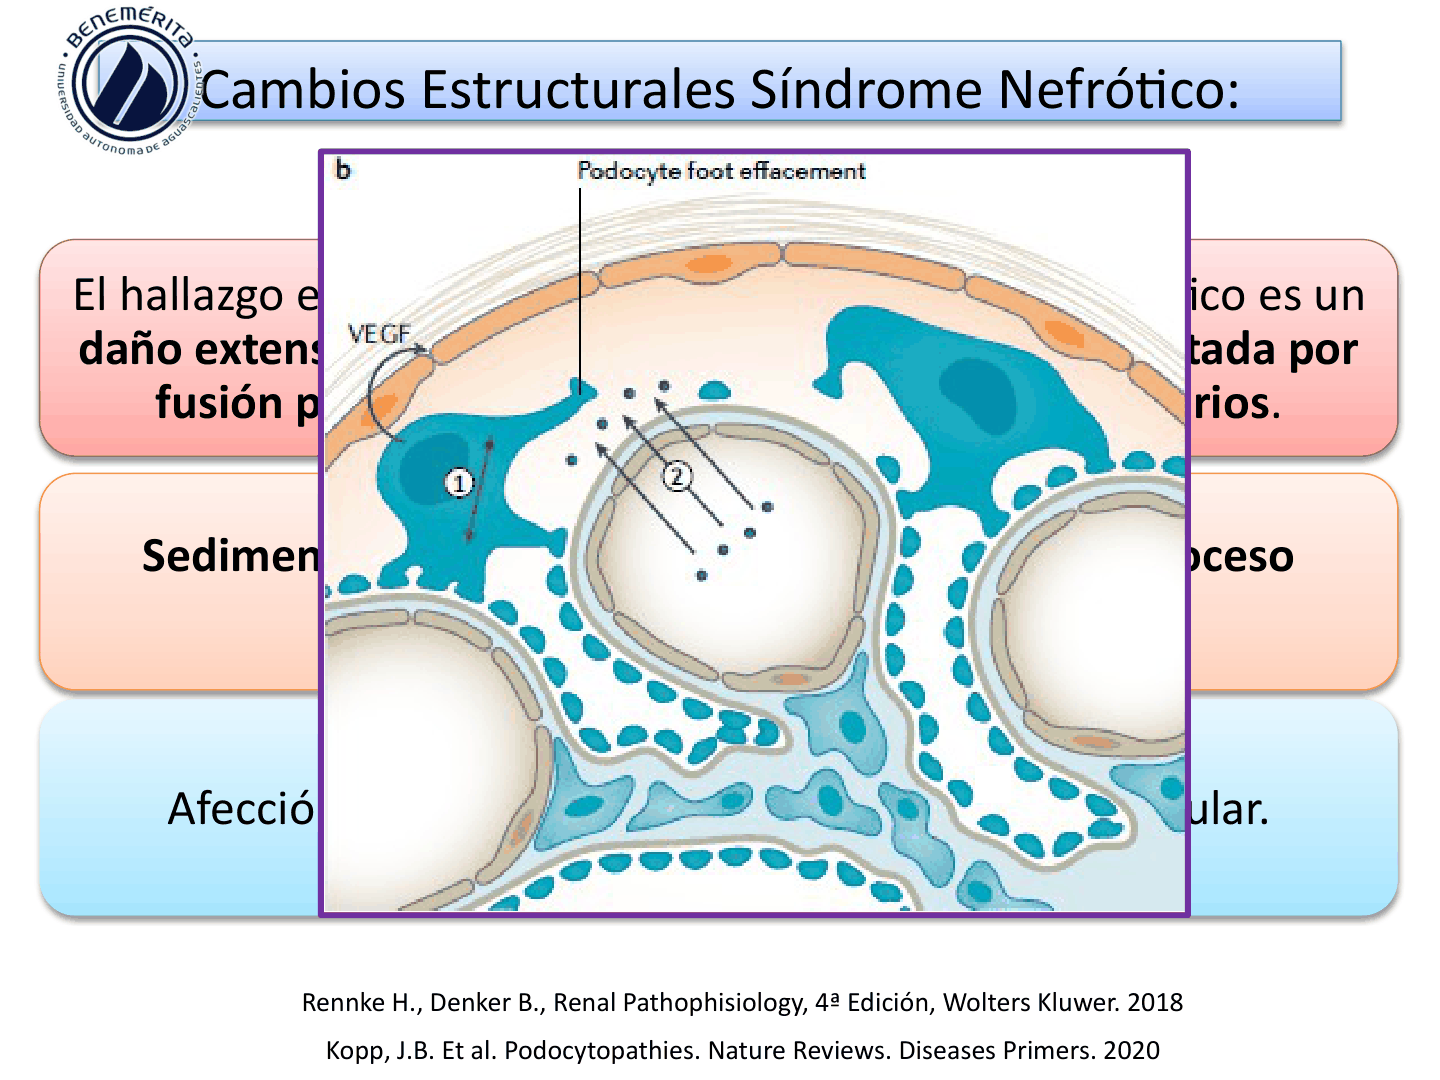
Descripción de la figura: ilustración ampliada de capilares glomerulares y podocitos que representa alteración/borramiento de procesos podocitarios en el patrón nefrótico; la acompaña una descripción de cambios estructurales asociados a proteinuria.
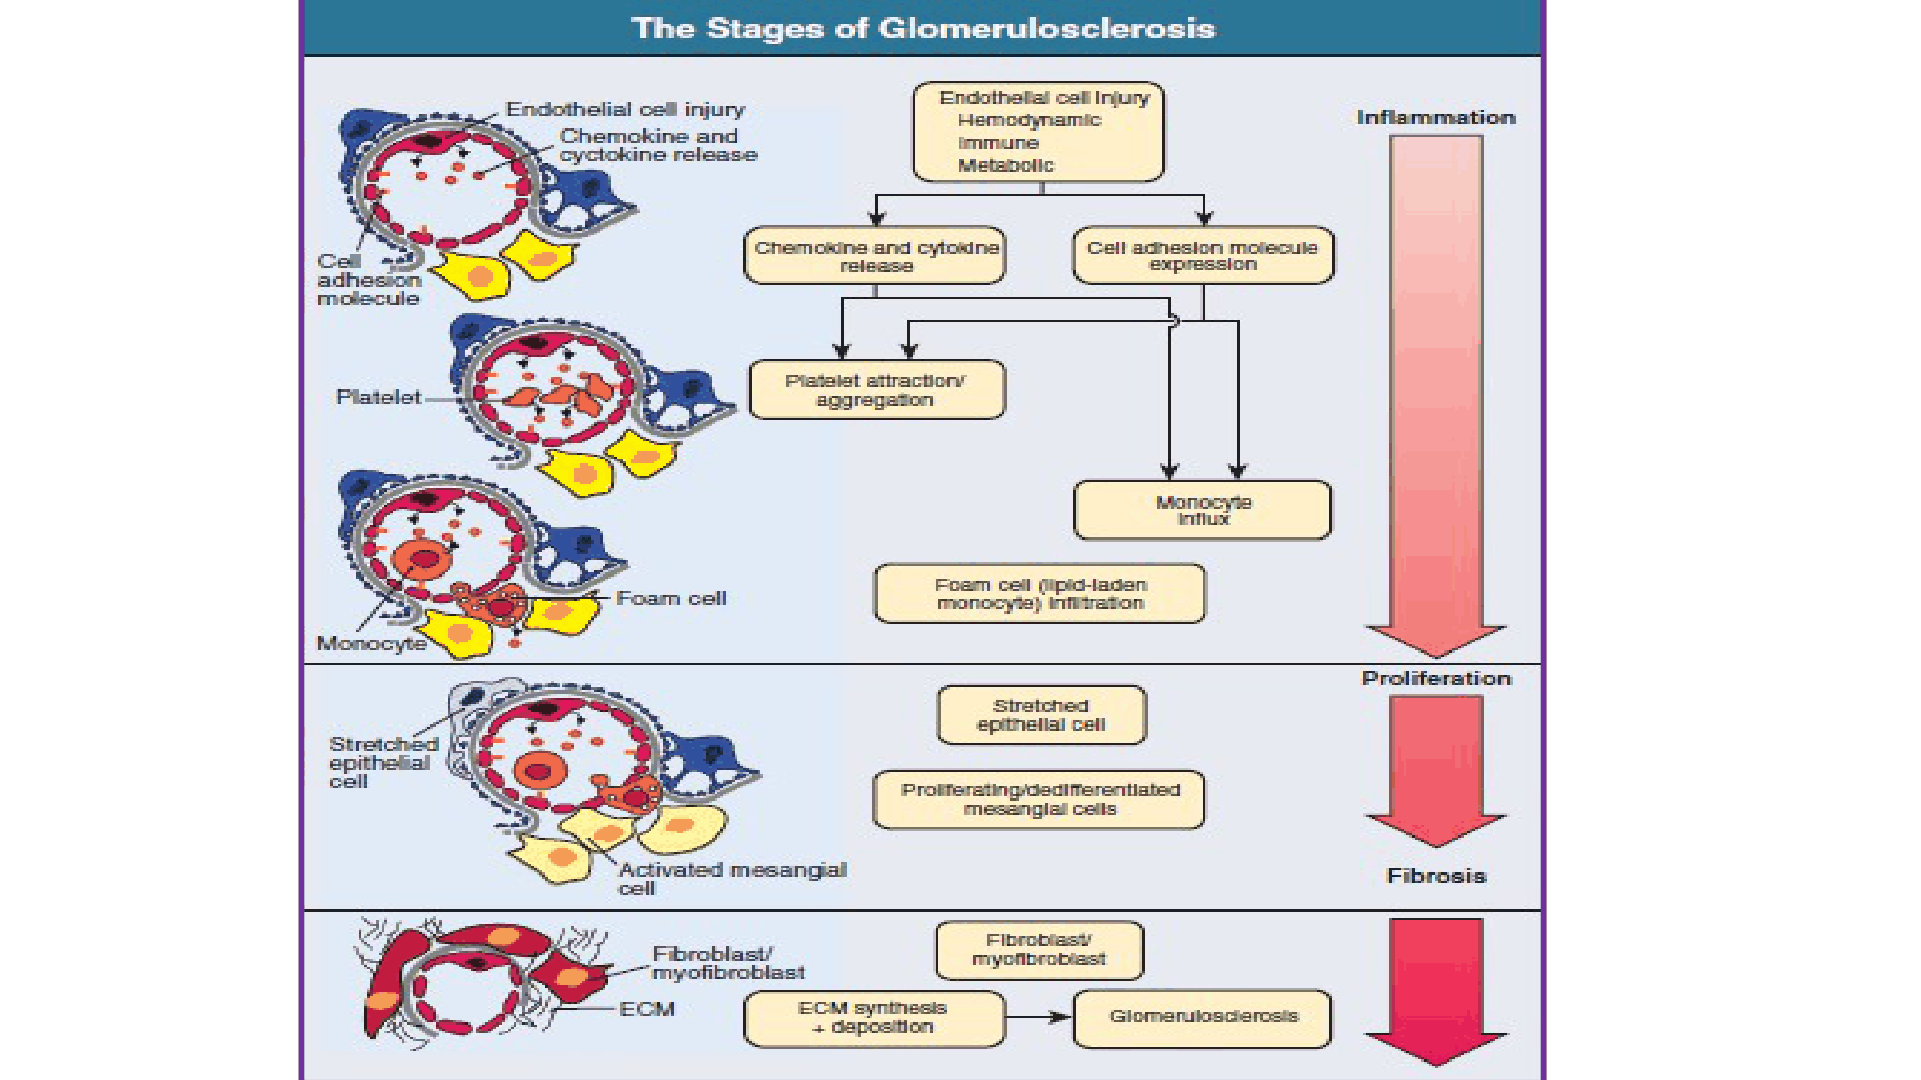
Descripción de la figura: secuencia ilustrada de daño glomerular: lesión endotelial, quimiocinas/citocinas y adhesión celular, agregación plaquetaria e infiltración de monocitos/células espumosas; continúa con lesión/proliferación y culmina en fibrosis y glomeruloesclerosis.
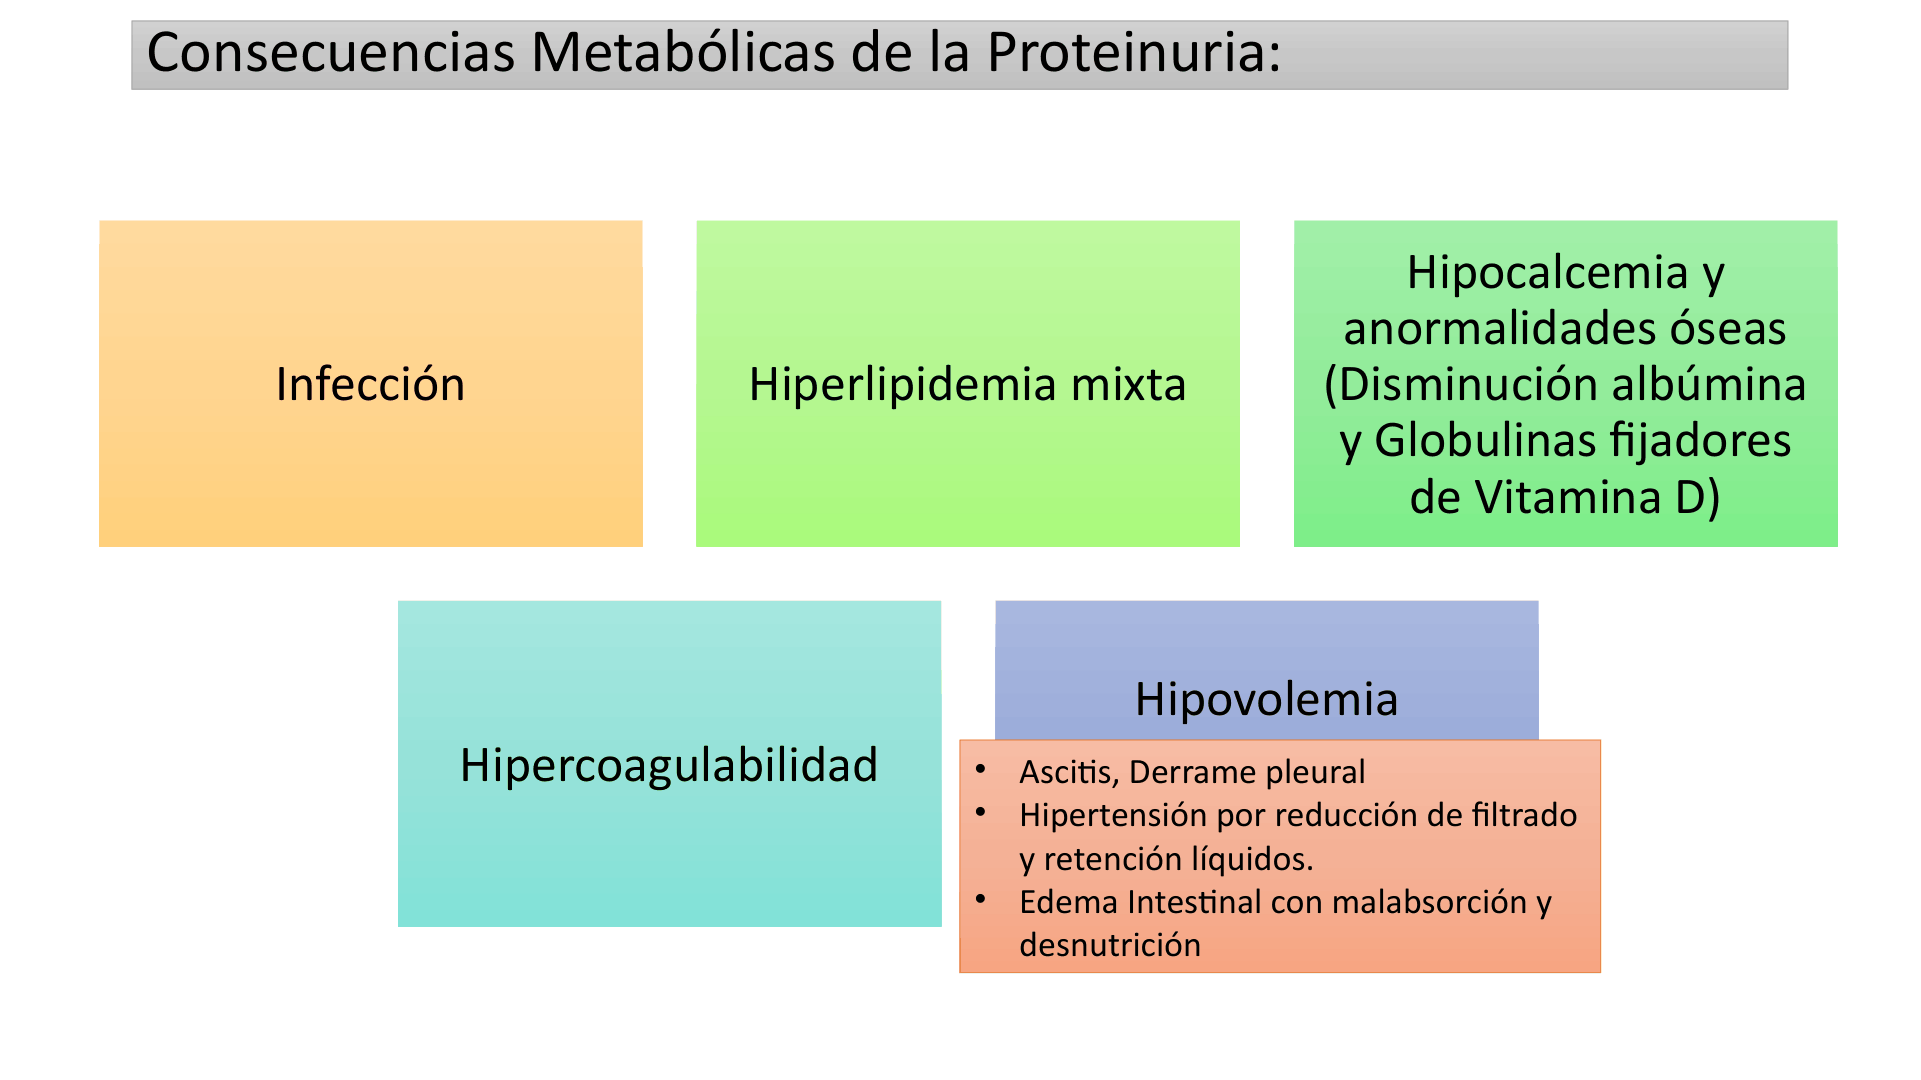
Descripción de la figura: mapa de complicaciones metabólicas de la proteinuria: infección, hiperlipidemia, hipocalcemia/alteración ósea por pérdida de proteína fijadora de vitamina D, hipercoagulabilidad, hipovolemia, ascitis/derrame pleural, hipertensión y edema intestinal con malabsorción/desnutrición.
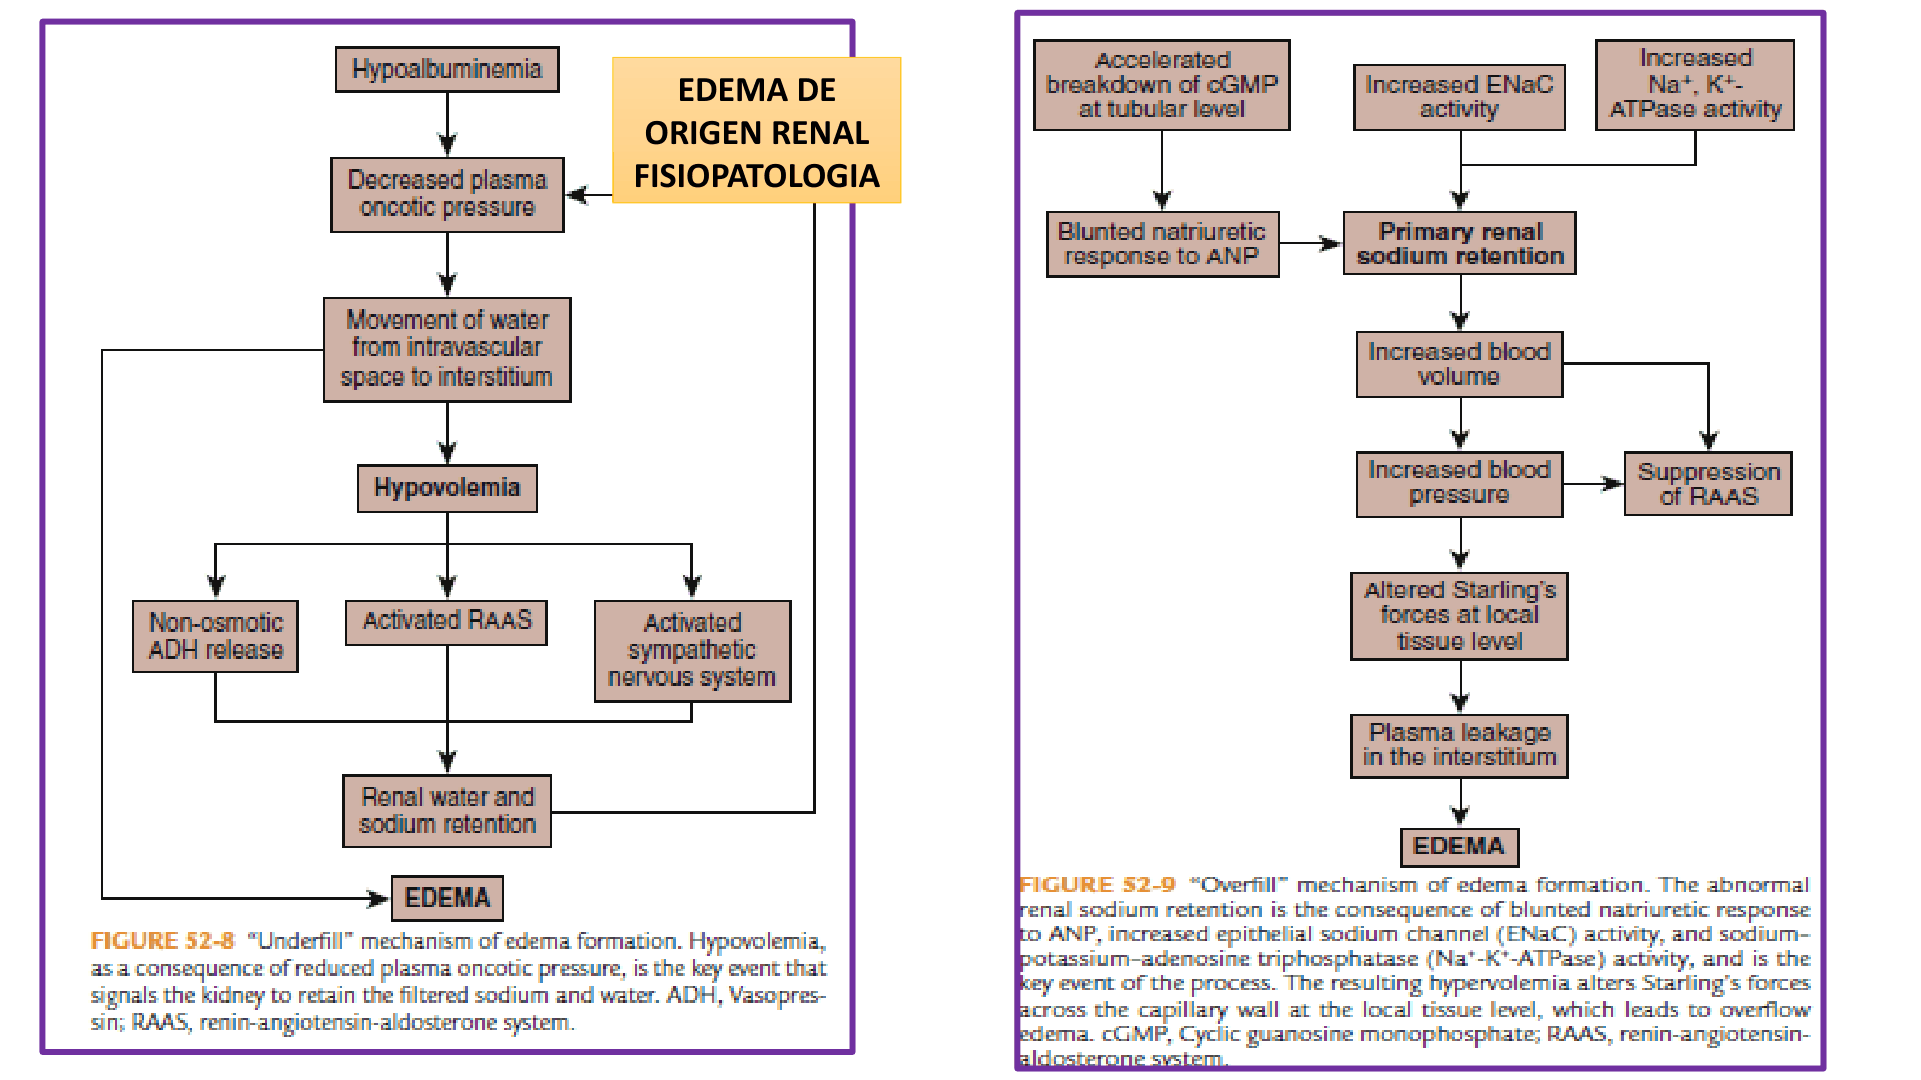
Descripción de la figura: dos diagramas contrapuestos del edema “underfill” y “overfill”: en uno la caída de presión oncótica y volumen efectivo activa retención renal; en el otro, retención primaria de sodio/agua expande volumen y altera fuerzas de Starling. Se corresponden con Figuras 52-8 y 52-9 citadas.
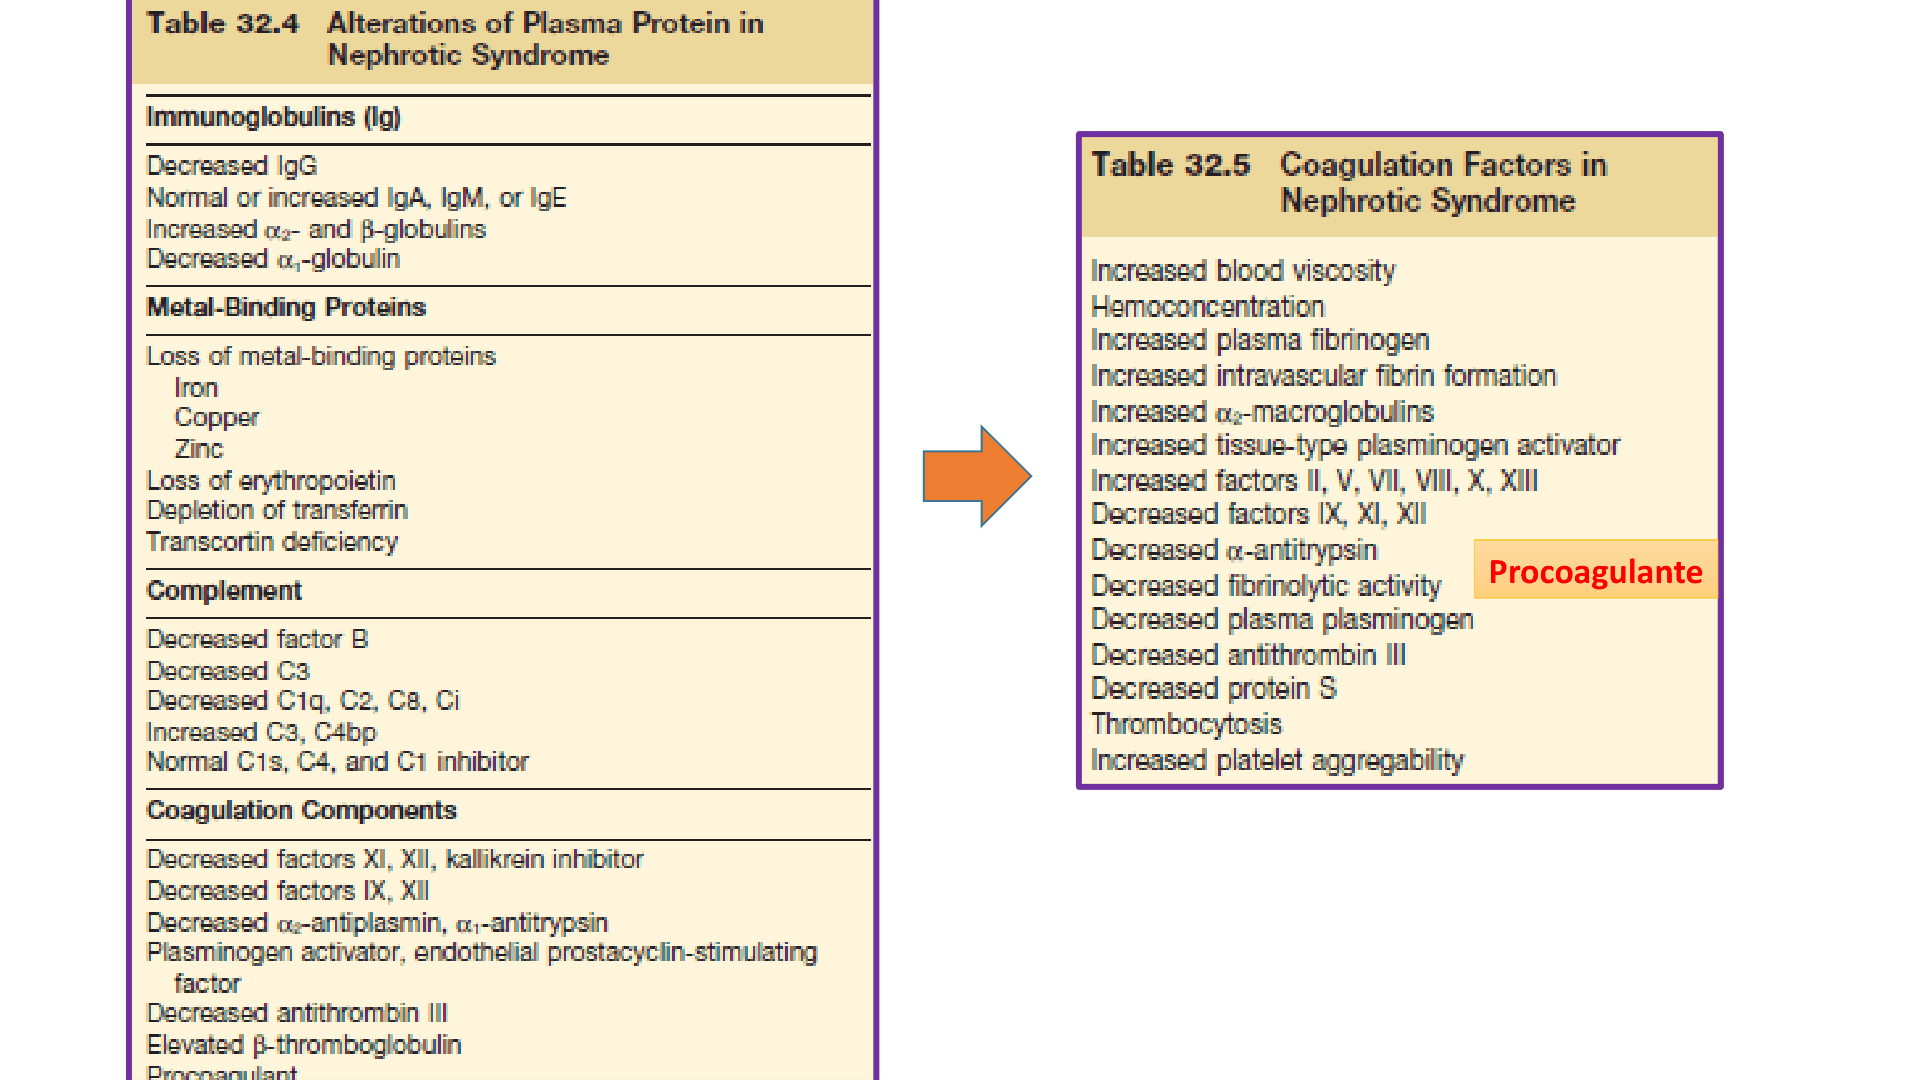
Descripción de la figura: tabla de componentes de coagulación en síndrome nefrótico con cambios en fibrinógeno, factores procoagulantes, anticoagulantes/fibrinólisis y plaquetas; resume el estado protrombótico señalado.
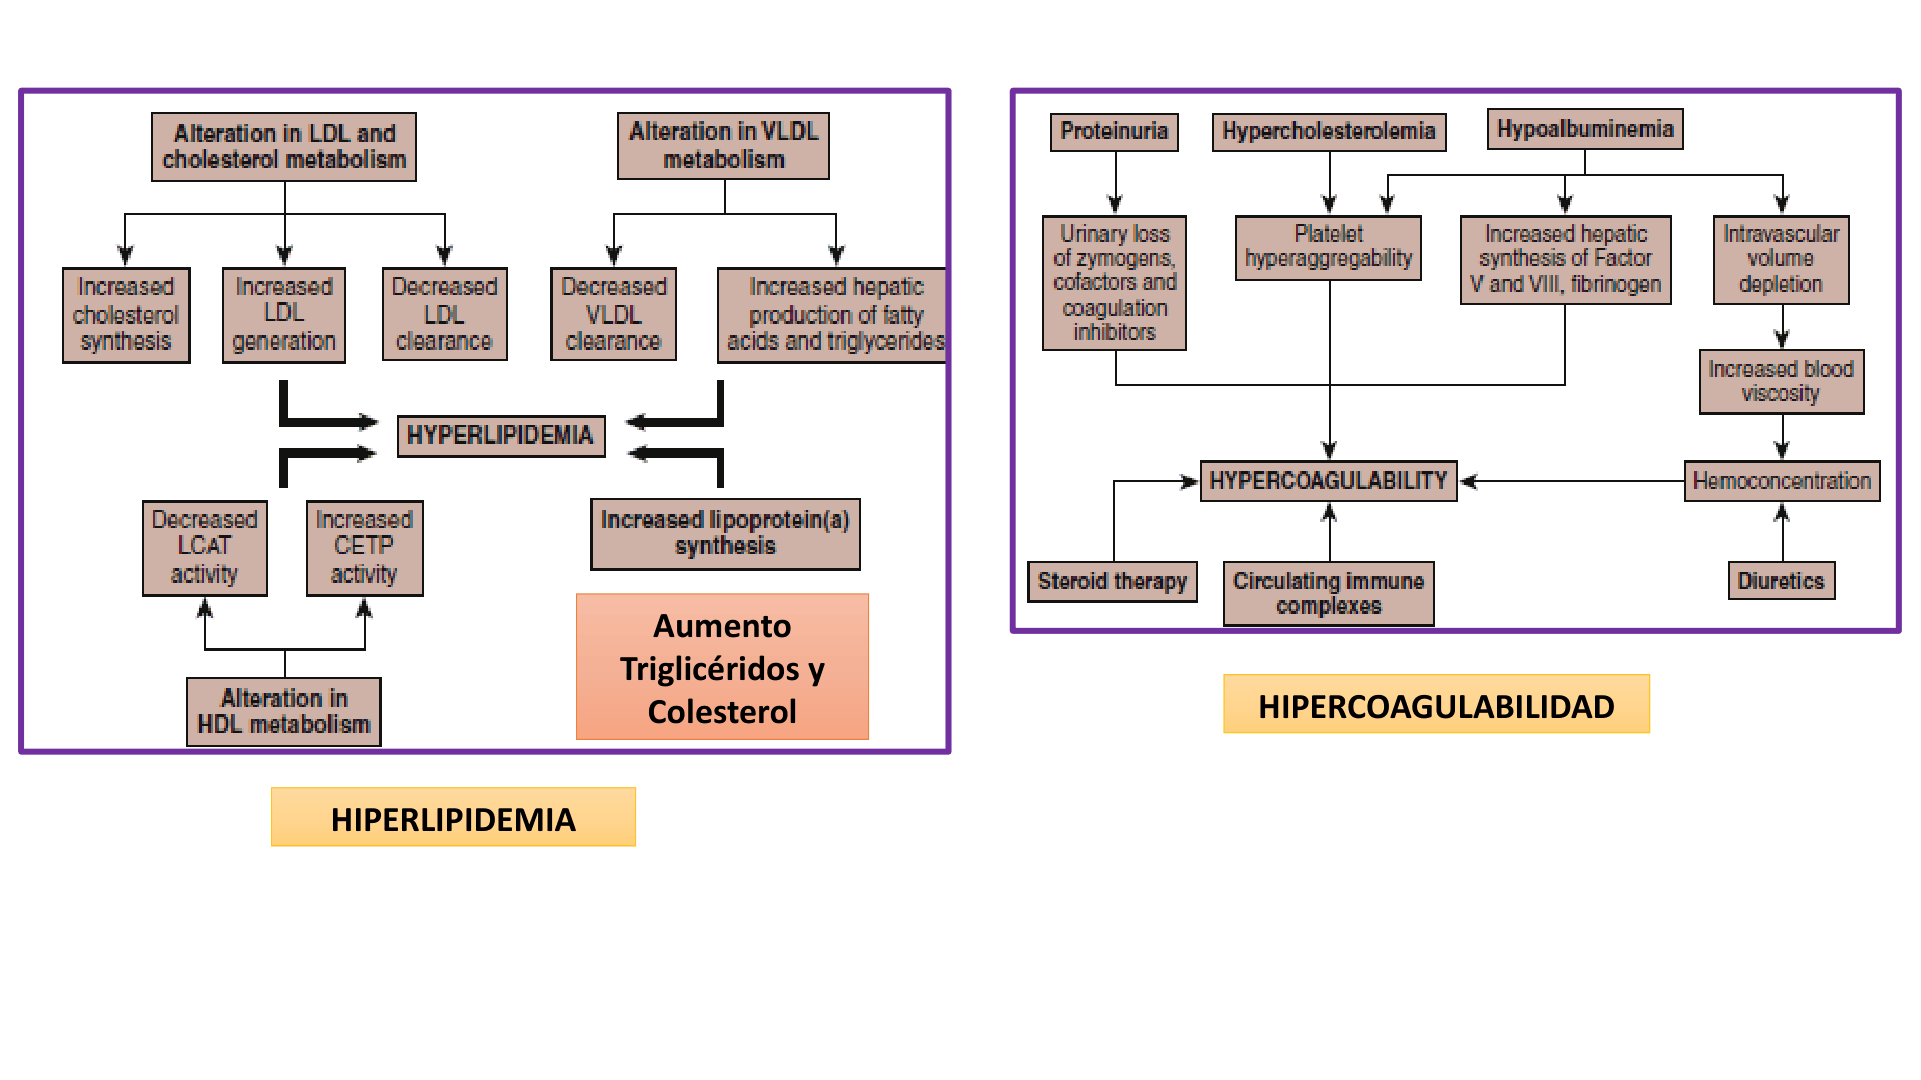
Descripción de la figura: dos diagramas de hiperlipidemia e hipercoagulabilidad: alteraciones en metabolismo LDL/VLDL/HDL y síntesis hepática elevan colesterol/triglicéridos; pérdida urinaria de proteínas anticoagulantes, hemoconcentración, trombocitosis y agregación favorecen hipercoagulación.
Causas de síndrome nefrótico y podocitopatías
Entre las causas frecuentes en adultos están enfermedad de cambios mínimos, GEFyS, nefropatía membranosa, nefropatía diabética y amiloidosis. Una proteinuria masiva, por ejemplo >8 g/día, puede orientar a nefropatía membranosa, aunque no es exclusiva de ella.
Enfermedad de cambios mínimos (ECM)
La ECM es una causa principal de síndrome nefrótico en niños, especialmente entre 2–6 años y menores de 10; en adultos representa <25 % en la serie descrita. El pronóstico suele ser excelente, aunque puede haber recaídas, incluidas dos durante los primeros dos años. La cifra de recaídas posteriores a los 18 años cercana a 5 % depende de la cohorte y del seguimiento.
Fisiopatología propuesta en la figura de dos impactos: primero, estímulo directo del podocito por infección viral/bacteriana, alérgeno o citocinas de linfocitos T (p. ej., IL-13); segundo, censado/regulación ineficaz del podocito, con CD30/CD80, disfunción reguladora o menor respuesta CTLA-4, IL-10 y TGF-β; la lesión podocitaria sostenida conduce al fenotipo de cambios mínimos. Se asocia en la lámina a AINE, ampicilina, trimetadiona y tiopronina; dermatitis herpetiforme, lupus sistémico, trasplante alogénico de progenitores hematopoyéticos/leucemia, Hodgkin, linfoma/leucemia y tumores sólidos.
| Estudio | Hallazgo característico descrito |
|---|---|
| Microscopía óptica | Normal (“cambio mínimo”). |
| Inmunofluorescencia/inmunohistoquímica | Negativa. |
| Microscopía electrónica | Borramiento difuso de pedicelos podocitarios; se ilustran proyecciones microvellosas intracitoplasmáticas. |
Tratamiento descrito: prednisona durante 12 semanas; 80–90% alcanzan remisión. Se citan ciclosporina, ciclofosfamida y ácido micofenólico como opciones en recaída/resistencia o subgrupos complejos. Recaídas frecuentes: ≥2 en 6 meses; dependencia esteroidea: recaída durante el tratamiento o dentro de las dos semanas de retirarlo; ausencia de remisión a las 12 semanas obliga a revisar diagnóstico/histología, considerar GEFyS y, en algunos casos, repetir biopsia.
Mecanismo: un linfocito T activado induce en el podocito mayor expresión de CD80 (por infección viral, atopia, vacuna, alérgenos, etc.). El podocito pierde su función de barrera y se observa borramiento de pedicelos. Ese borramiento solo se ve con microscopía electrónica (con microvellosidades); la microscopía óptica es normal y la inmunofluorescencia no muestra inmunoglobulinas depositadas. De ahí el nombre "cambios mínimos".
Clínica y asociaciones:
- Puede ser primaria (sin agente asociado) o secundaria a atopia, alergias (alimentos, picaduras), neoplasias hematológicas y fármacos (AINE).
- Cerca de 30% de estos niños es atópico (asma, rinitis alérgica, dermatitis atópica); un sistema inmune continuamente activo predispone.
- La ECM predomina en el síndrome nefrótico infantil, especialmente en la edad típica; su frecuencia varía entre poblaciones y no debe asumirse que todos los casos pediátricos corresponden a ECM.
- Pronóstico: puede haber recaídas en los primeros 2 años tras el primer episodio; si el niño llega a los 18 años sin recaer, lo probable es que ya no recaiga.
Tratamiento en niños:
- Esquema descrito: prednisona diaria durante 12 semanas, 1–2 mg/kg/día, con respuesta cercana al 90 %. Ejemplos a 1 mg/kg/día: 20 kg → 20 mg, 30 kg → 30 mg, 40 kg → 40 mg/día. Son ejemplos por peso; la pauta y los máximos se ajustan al protocolo pediátrico.
- Después de las 12 semanas se disminuye gradualmente durante unos 6 meses; no se suspende de golpe porque se suprime el eje ACTH-suprarrenal y hay riesgo de insuficiencia suprarrenal.
- Dependencia esteroidea: recaída durante el descenso o poco después de retirarlos. Resistencia: ausencia de respuesta tras el periodo de tratamiento, aquí 12 semanas. Recaídas frecuentes: episodios repetidos en 6 meses. Estos patrones requieren revisar el diagnóstico y el tratamiento; la GEFyS es una posibilidad, pero las recaídas o la dependencia no la demuestran por sí solas.
- Efectos adversos de los esteroides en el niño: hiperglucemia/resistencia a la insulina, mayor presión arterial y alteraciones del ánimo/sistema nervioso.
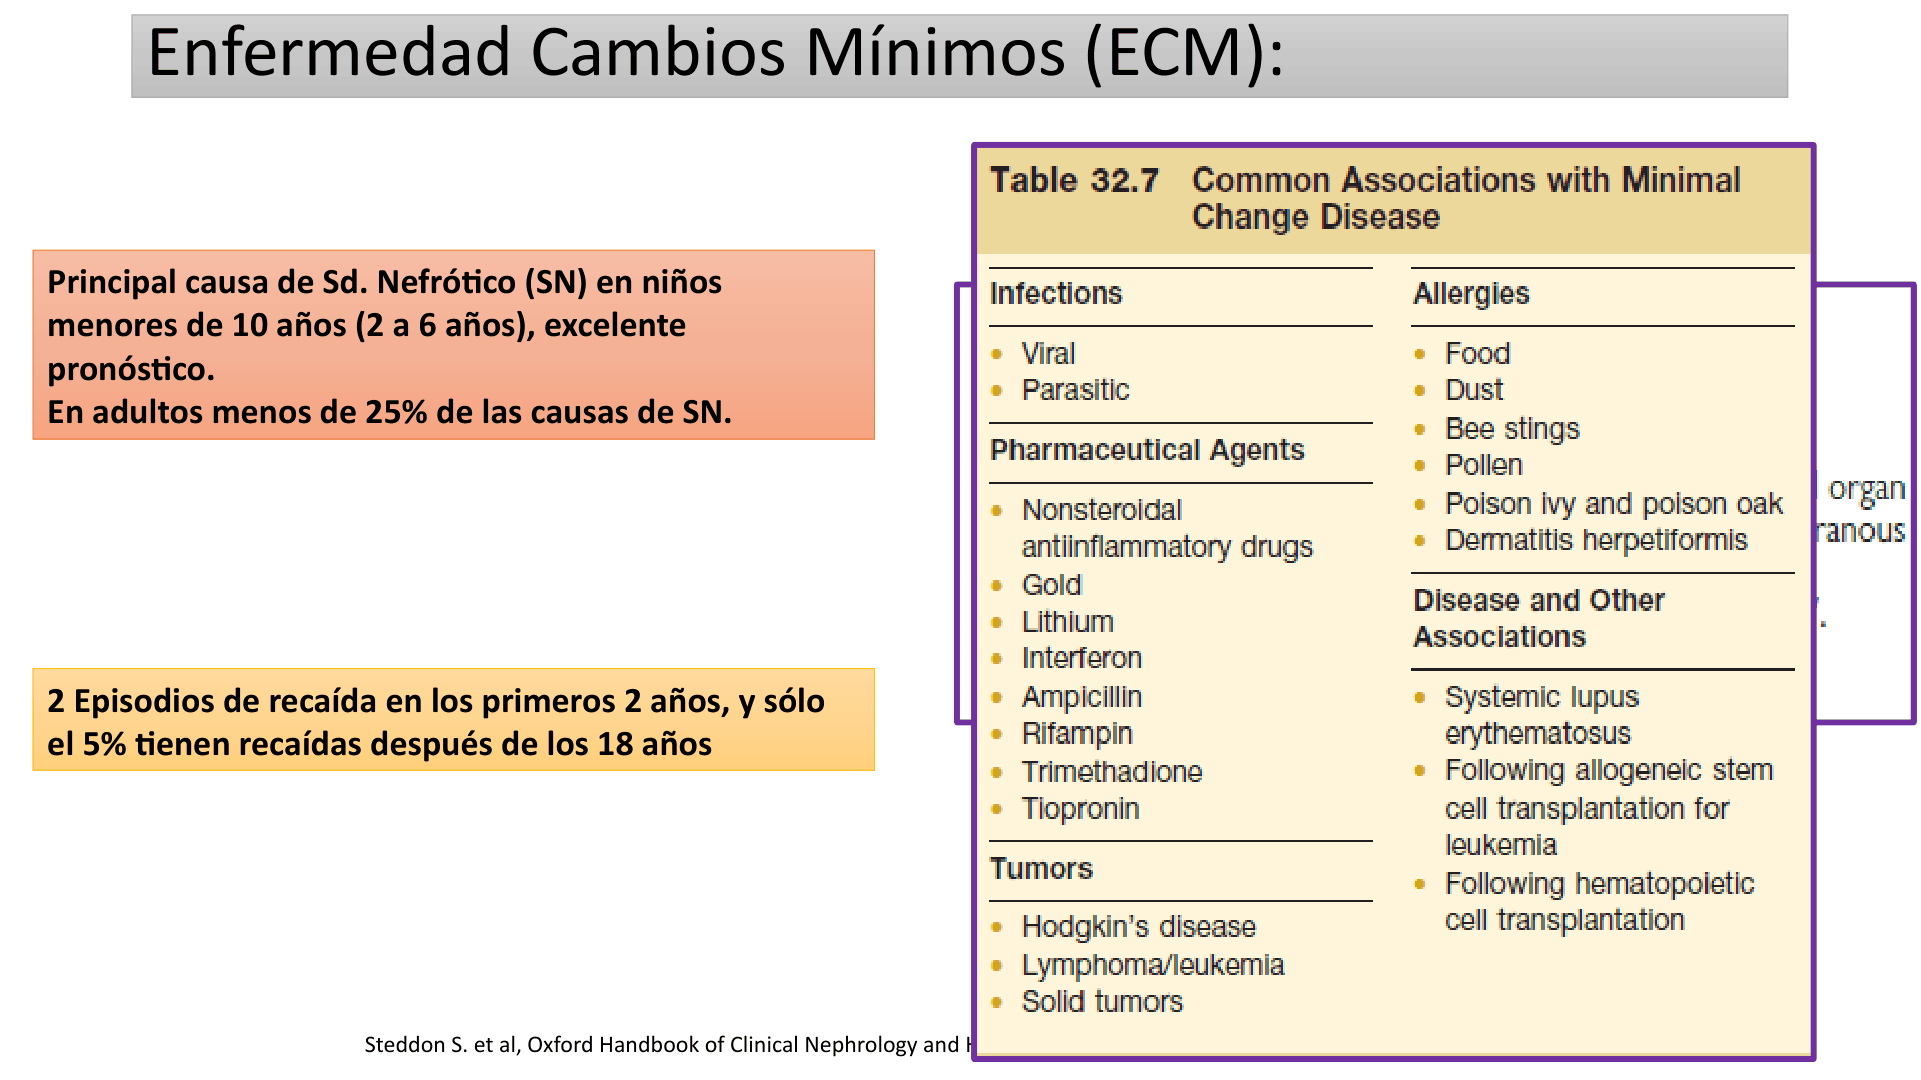
Descripción de la figura: panel de enfermedad de cambios mínimos con asociaciones a fármacos (AINE, ampicilina, trimetadiona, tiopronina), dermatitis herpetiforme, LES, trasplante de progenitores y neoplasias hematológicas/sólidas; la columna contigua agrupa comorbilidades asociadas.
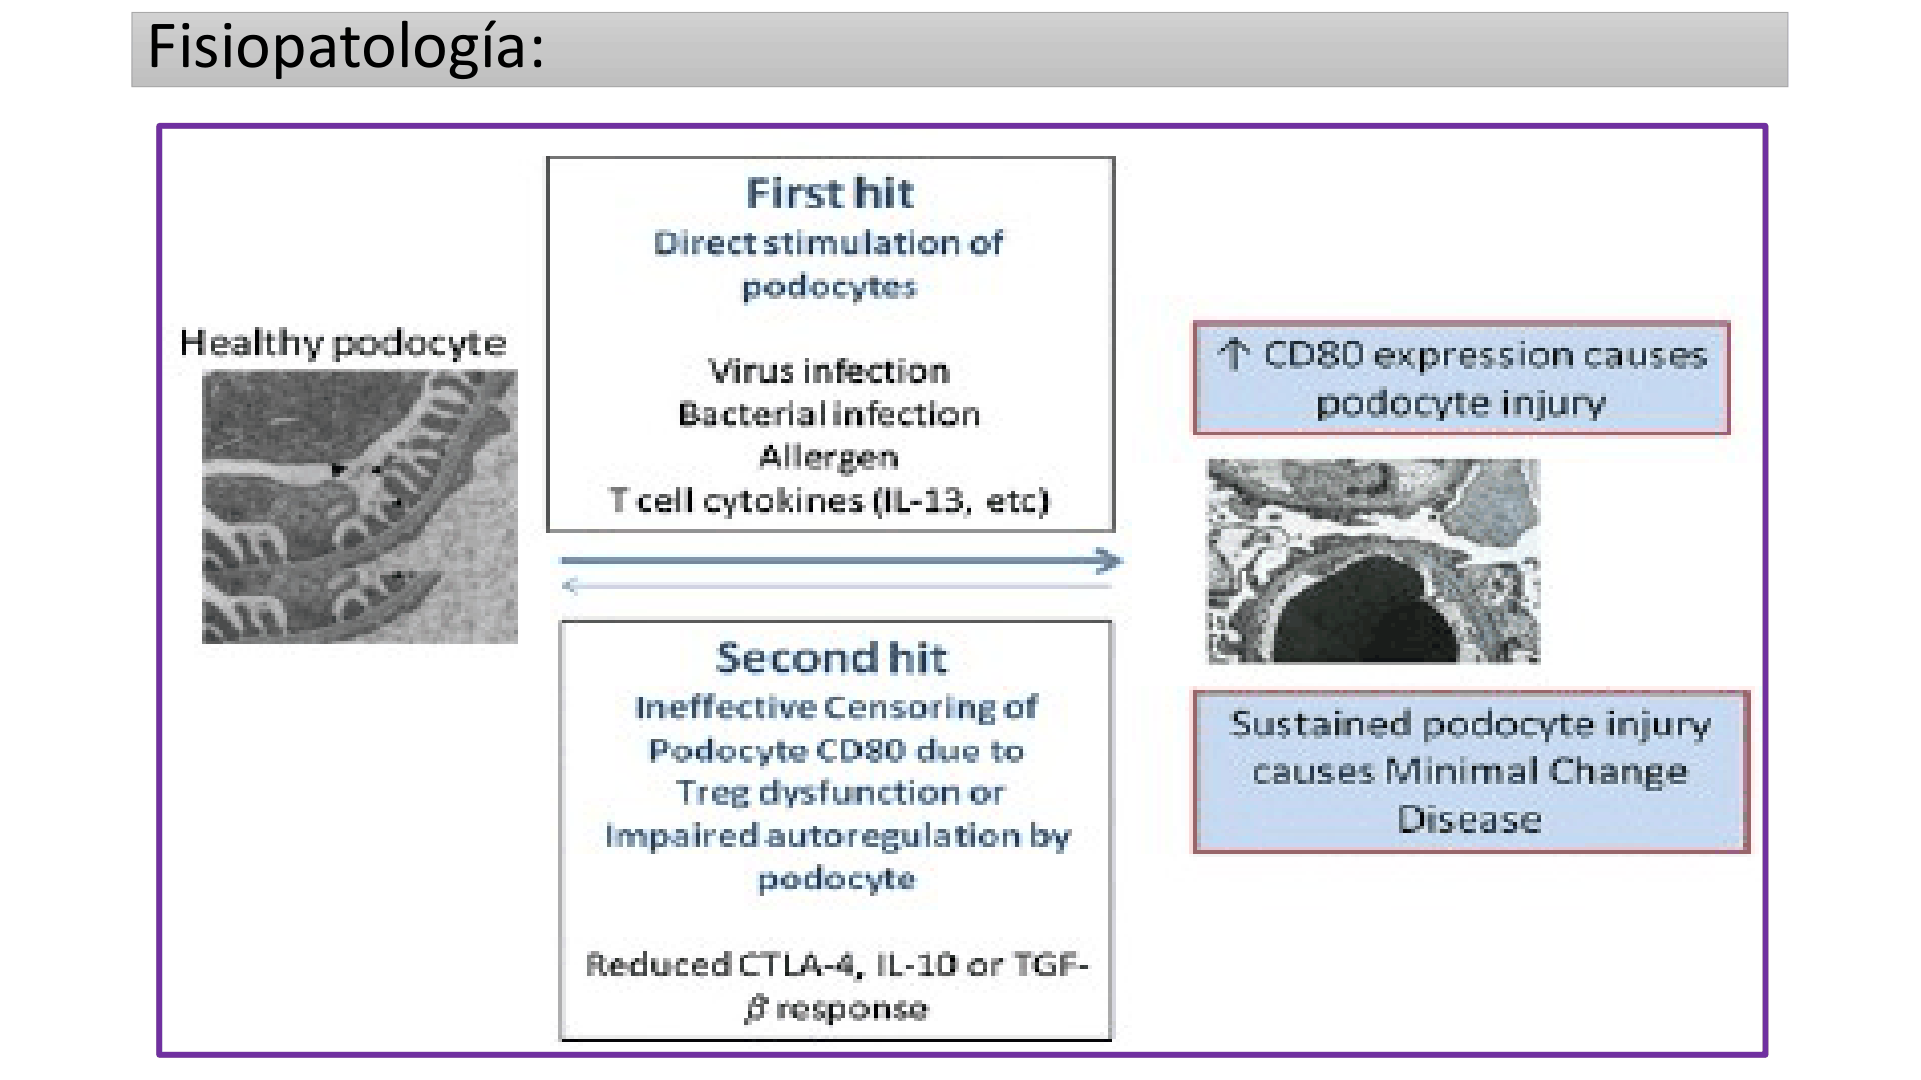
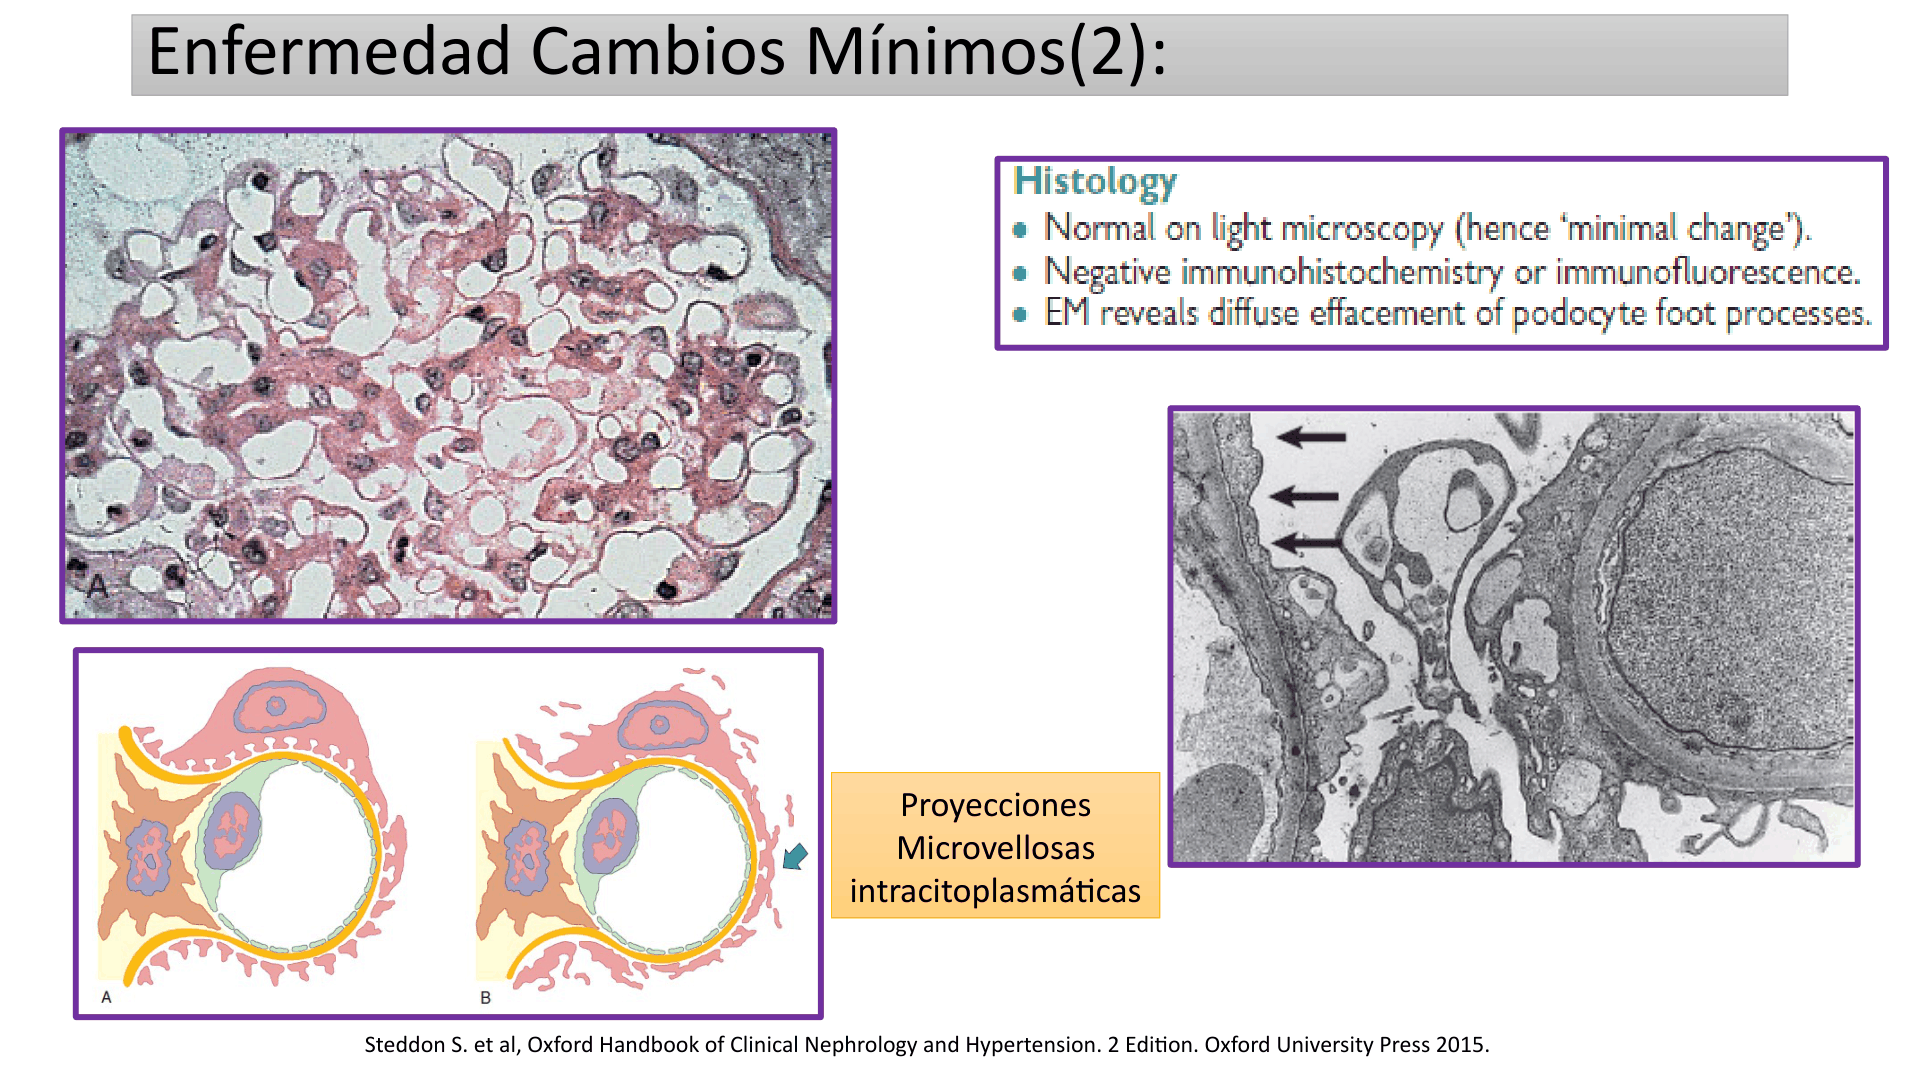
Descripción de la figura: microfotografía óptica, esquema de podocito y micrografía electrónica de cambios mínimos; la óptica aparece esencialmente normal y la electrónica muestra borramiento difuso de pedicelos/proyecciones microvellosas.
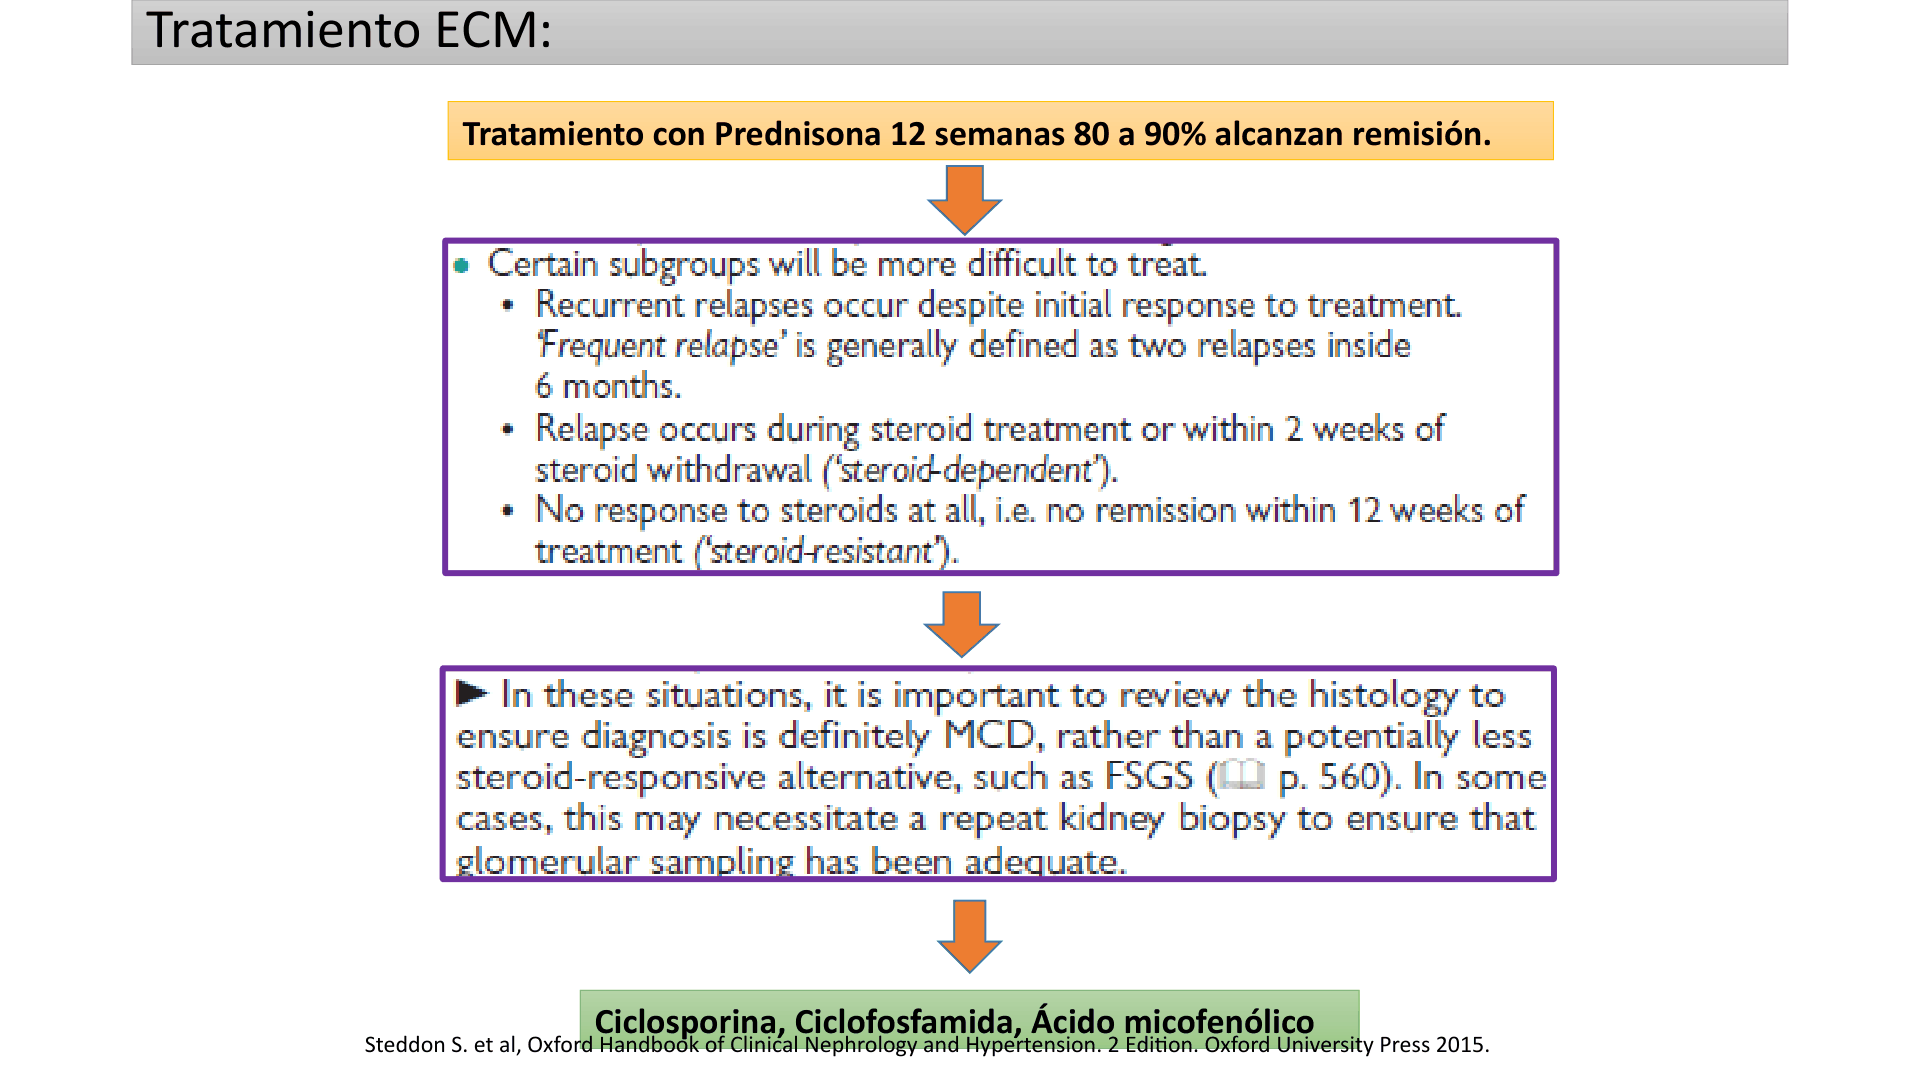
Descripción de la figura: diapositiva de tratamiento de ECM: prednisona 12 semanas con remisión en 80–90%, y opciones para recaídas o resistencia; advierte revisar histología/diagnóstico y considerar GEFyS o repetición de biopsia.
Glomeruloesclerosis focal y segmentaria (GEFyS)
Focal: afecta <50% de los glomérulos muestreados. Segmentaria: compromete solo parte del penacho glomerular. Las láminas describen expansión de matriz mesangial, hipercelularidad endocapilar, depósitos hialinos y cambios yuxtaglomerulares. Se muestra la variante perihiliar, asociada a hiperfiltración y formas secundarias, y la forma colapsante asociada a VIH.
| Forma | Presentación e histología | Asociaciones y curso |
|---|---|---|
| Primaria/idiopática | Proteinuria intensa; síndrome nefrótico en ~80 %, microhematuria ~50 %, hipertensión ~40 % y función renal alterada en ~25 % al diagnóstico. Se propone un factor circulante de permeabilidad, aún no caracterizado por completo. | Puede presentar borramiento podocitario extenso y curso progresivo. |
| Secundaria/adaptativa | Respuesta a hiperfiltración para mantener FG; glomerulomegalia y esclerosis perihiliar más prominentes, menos hiperplasia podocitaria y borramiento menos extendido; suele haber menos proteinuria e hipoalbuminemia que en primaria. | La progresión a ERC es relativamente común. Reducir hiperfiltración, controlar causa y proteinuria. |
| Genética/familiar | Alteraciones de proteínas del diafragma de hendidura; se menciona NPHS2/podocina, herencia autosómica recesiva, casi 50 mutaciones y asociación con síndrome nefrótico pediátrico resistente a esteroides. | Puede presentar resistencia a esteroides. |
Causas secundarias/adaptativas listadas: pérdida de masa nefronal por nefrectomía/tumorectomía, hipoplasia, agenesia o displasia renal, ERC de cualquier causa, reflujo vesicoureteral, enfermedad renovascular; masa renal conservada con obesidad mórbida, anemia falciforme, apnea obstructiva del sueño; infecciones por VIH/nefropatía asociada a VIH y parvovirus B19; fármacos/toxinas (pamidronato, litio, interferón, heroína); malaria por Plasmodium falciparum y esquistosomiasis por Schistosoma haematobium; hiperfiltración en diabetes o preeclampsia; cicatrización secundaria a otras glomerulopatías (membranosa, IgA, Alport, microangiopatía trombótica o vasculitis). El esquema de hiperfiltración también menciona nefrectomía, hipoplasia/agenesia/displasia, ERC, reflujo, obesidad, anemia falciforme y SAOS.
Tratamiento de GEFyS idiopática : prednisona 1 mg/kg/día durante 16 semanas; remisión parcial o completa en 40–60%; luego reducir a 0.15 mg/kg/día por 6 meses. Ciclosporina 3–5 mg/kg/día dividida en dos dosis por 12 meses. Si no hay respuesta: ciclofosfamida, ácido micofenólico, tacrolimus o plasmaféresis. La selección del esquema depende de la forma primaria o secundaria, respuesta y función renal.
- Población: adultos jóvenes de 30–50 años. La obesidad se asocia a formas secundarias. La frecuencia relativa de GEFyS y membranosa varía entre poblaciones; ambas son causas importantes de síndrome nefrótico del adulto.
- Nombre: focal = afecta <50% de los glomérulos; segmentaria = afecta un segmento del glomérulo. La lesión es una cicatriz/matriz mesangial que llena el glomérulo y le hace perder función.
- Biopsia: a diferencia de ECM, la microscopía óptica sí muestra matriz mesangial expandida.
- Presentación: puede debutar con disfunción renal, elevación de urea y creatinina, proteinuria nefrótica —por ejemplo alrededor de 5 g/día— y hematuria.
- Causas: múltiples (metabólicas, hematológicas, riñón único con hiperfiltración compensatoria, obesidad, síndrome metabólico, infecciones).
- Primaria frente a secundaria: la primaria suele producir síndrome nefrótico con edema e hipoalbuminemia. Las formas secundarias por riñón único, obesidad, síndrome metabólico o infección pueden presentar proteinuria importante con menos edema e hipoalbuminemia; es una orientación, no una separación absoluta.
- Forma familiar/genética: mutación (p. ej., de proteínas del podocito); es la que se asocia a niños que no responden a esteroides.
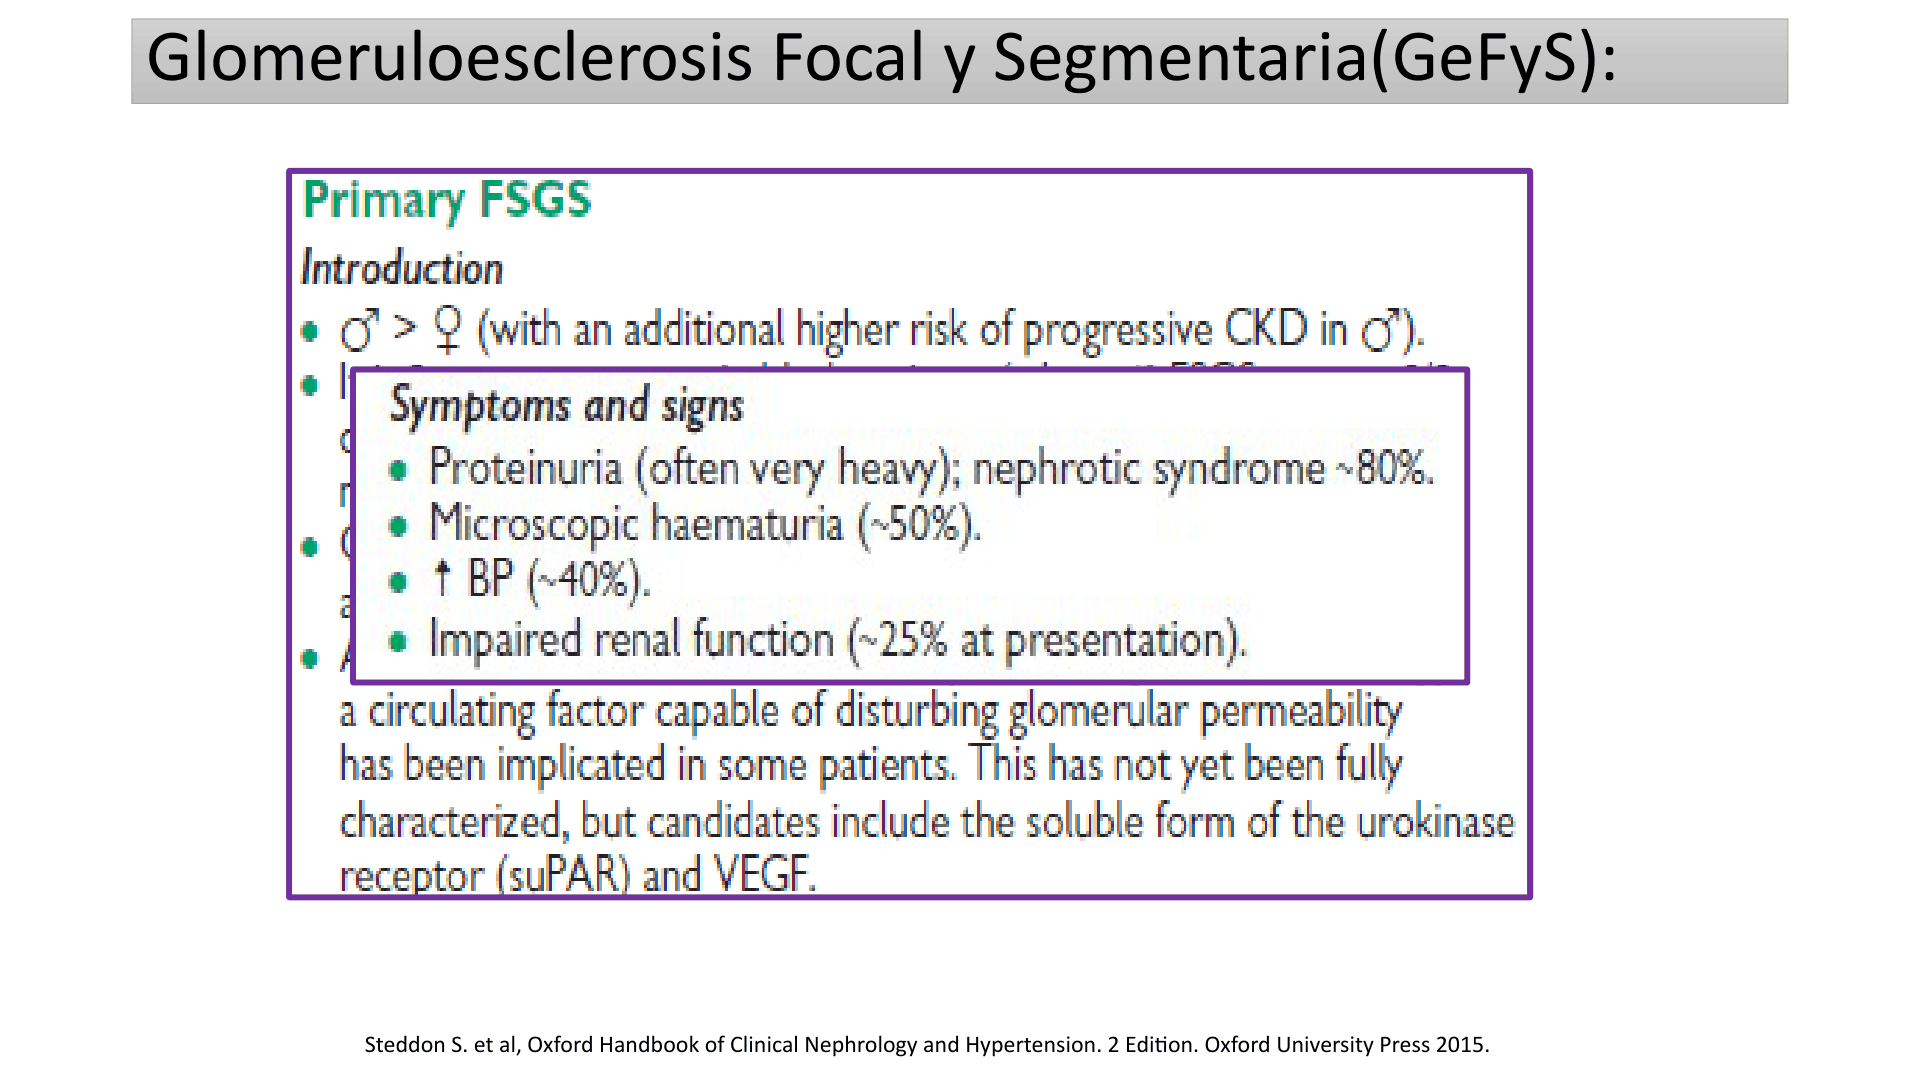
Descripción de la figura: tabla clínica de GEFyS primaria: proteinuria habitualmente intensa, síndrome nefrótico frecuente, microhematuria, hipertensión, disfunción renal y posible factor circulante que modifica permeabilidad.
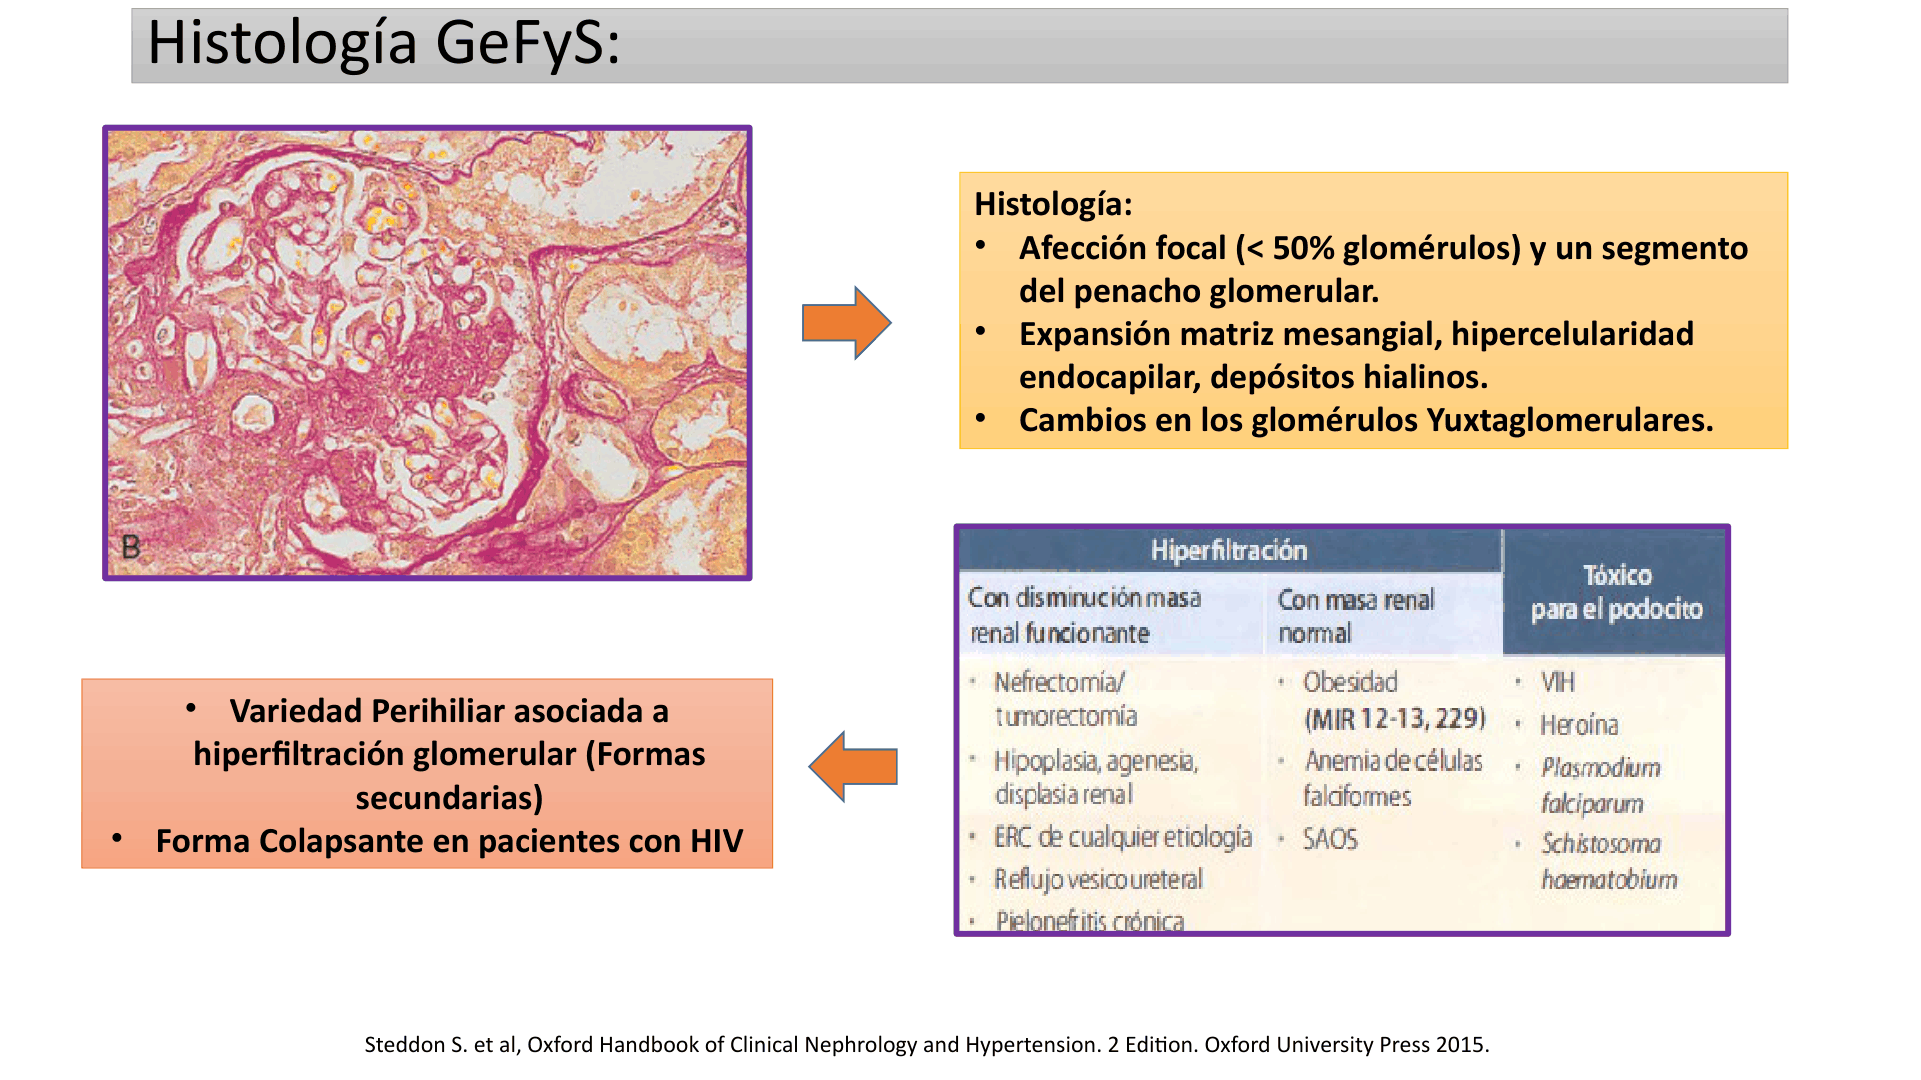
Descripción de la figura: microfotografía y tabla que muestran lesión focal/segmentaria y variante perihiliar asociada a hiperfiltración; compara hiperfiltración por menor masa renal con hiperfiltración pese a masa conservada y enumera causas adaptativas.
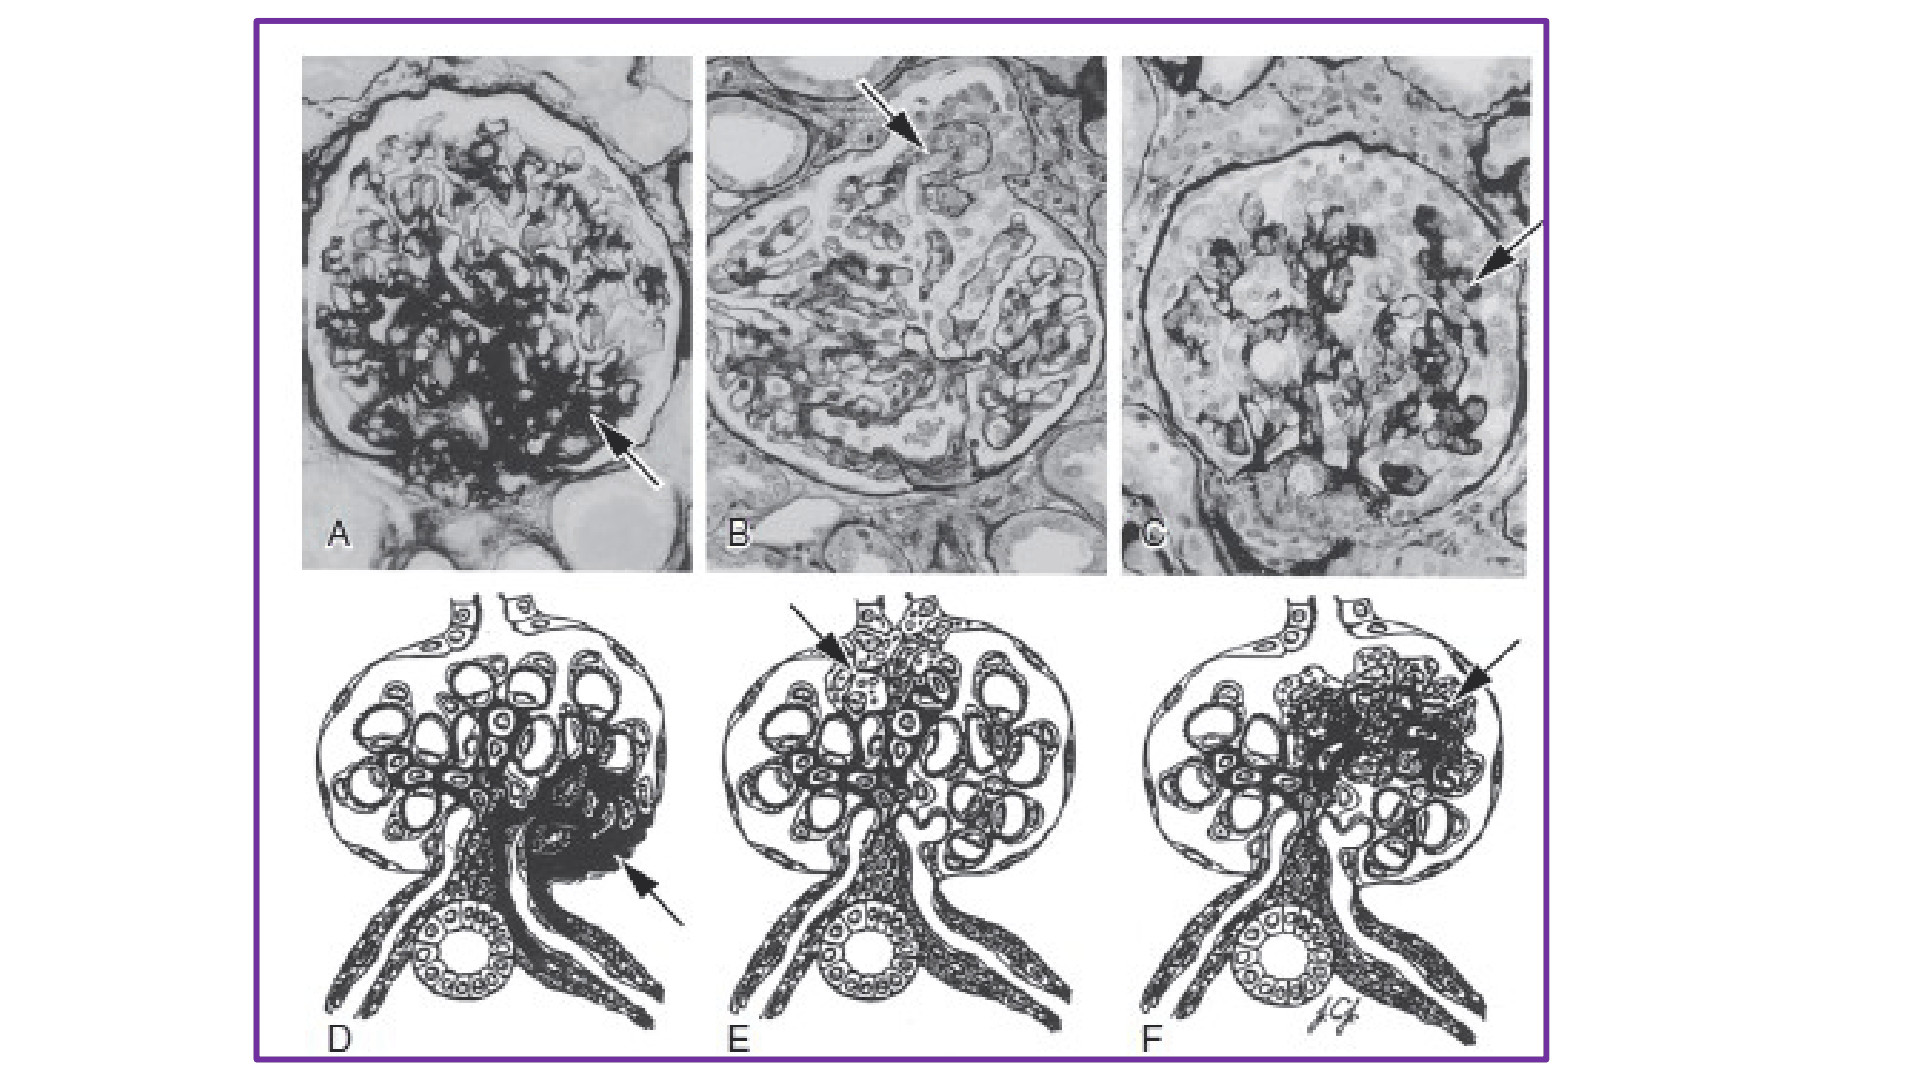
Descripción de la figura: serie de micrografías electrónicas y esquemas de glomérulos con lesiones segmentarias señaladas por flechas; representa variabilidad espacial de las lesiones de GEFyS y su distribución en el penacho.
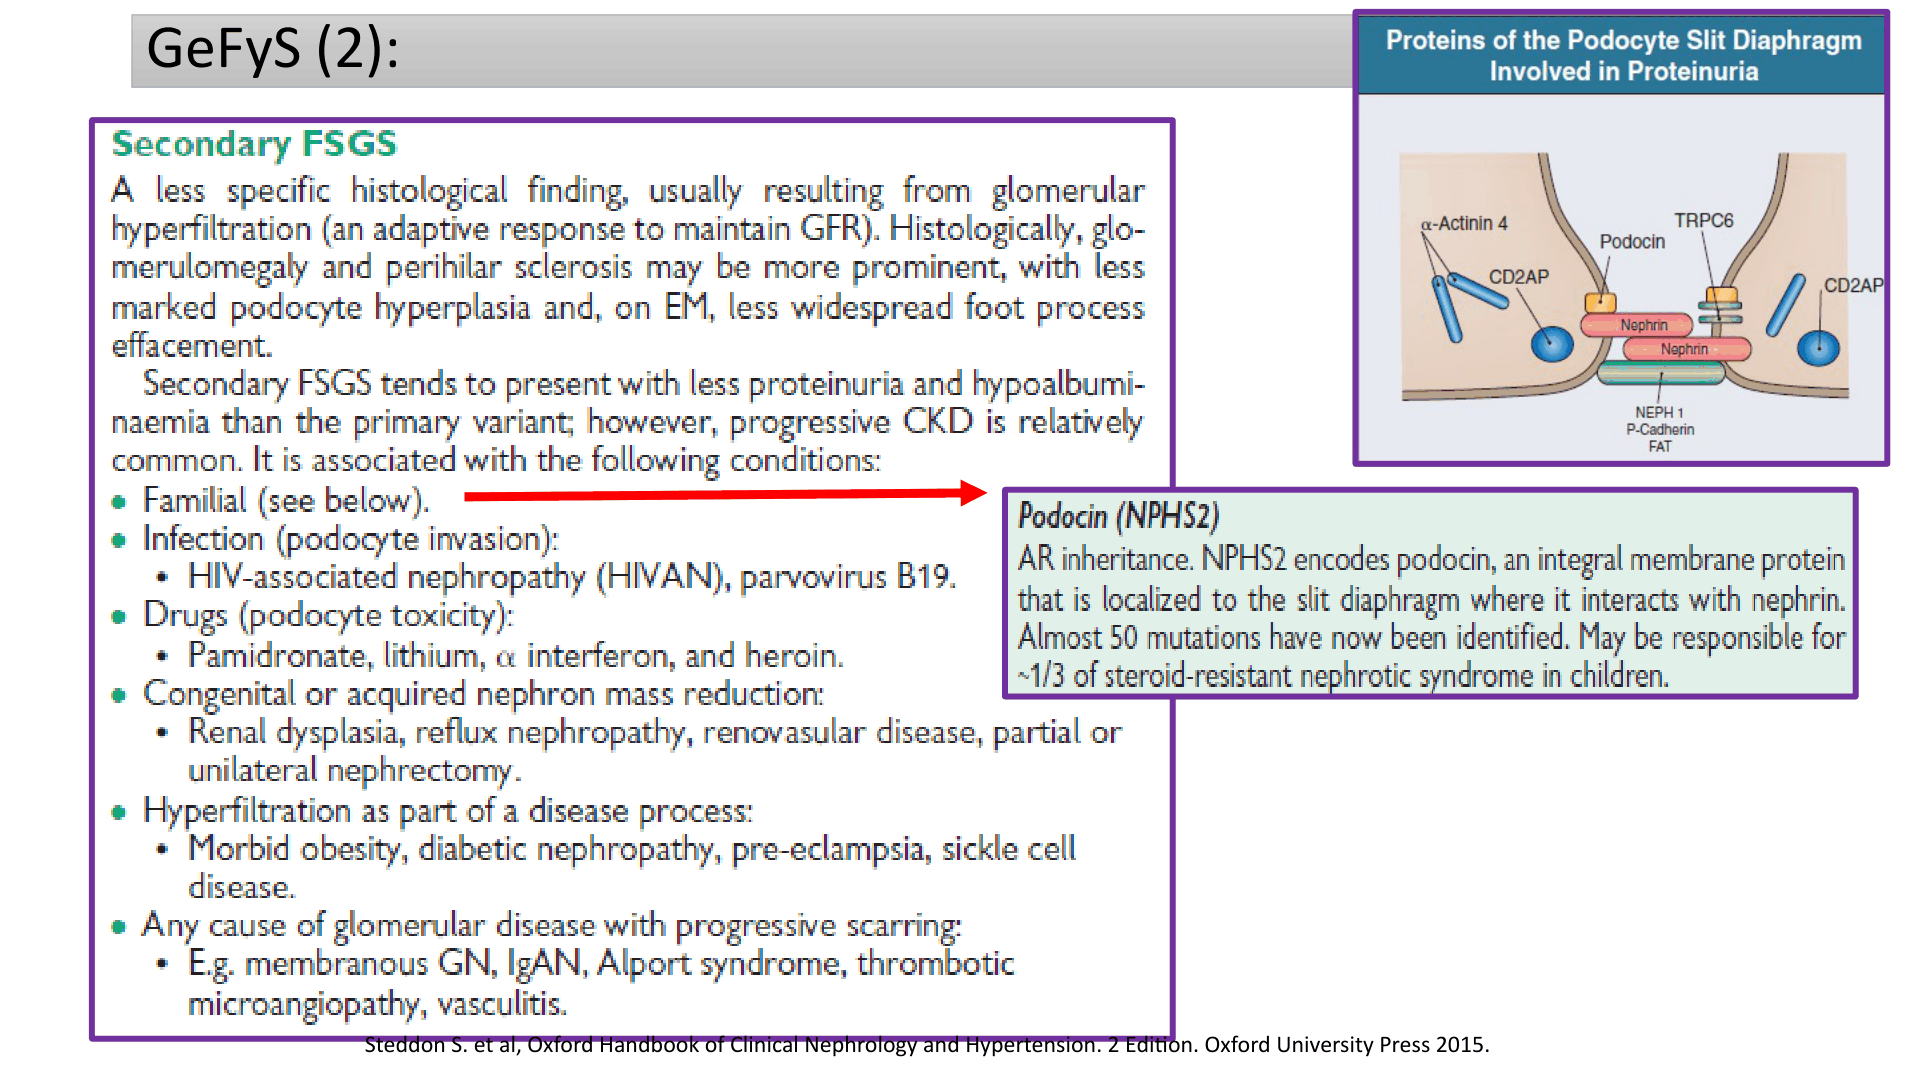
Descripción de la figura: explicación textual de GEFyS secundaria/adaptativa con causas infecciosas, farmacológicas y reducción de masa nefronal; el esquema lateral ubica proteínas del diafragma de hendidura podocitario, incluida podocina/nefrina.
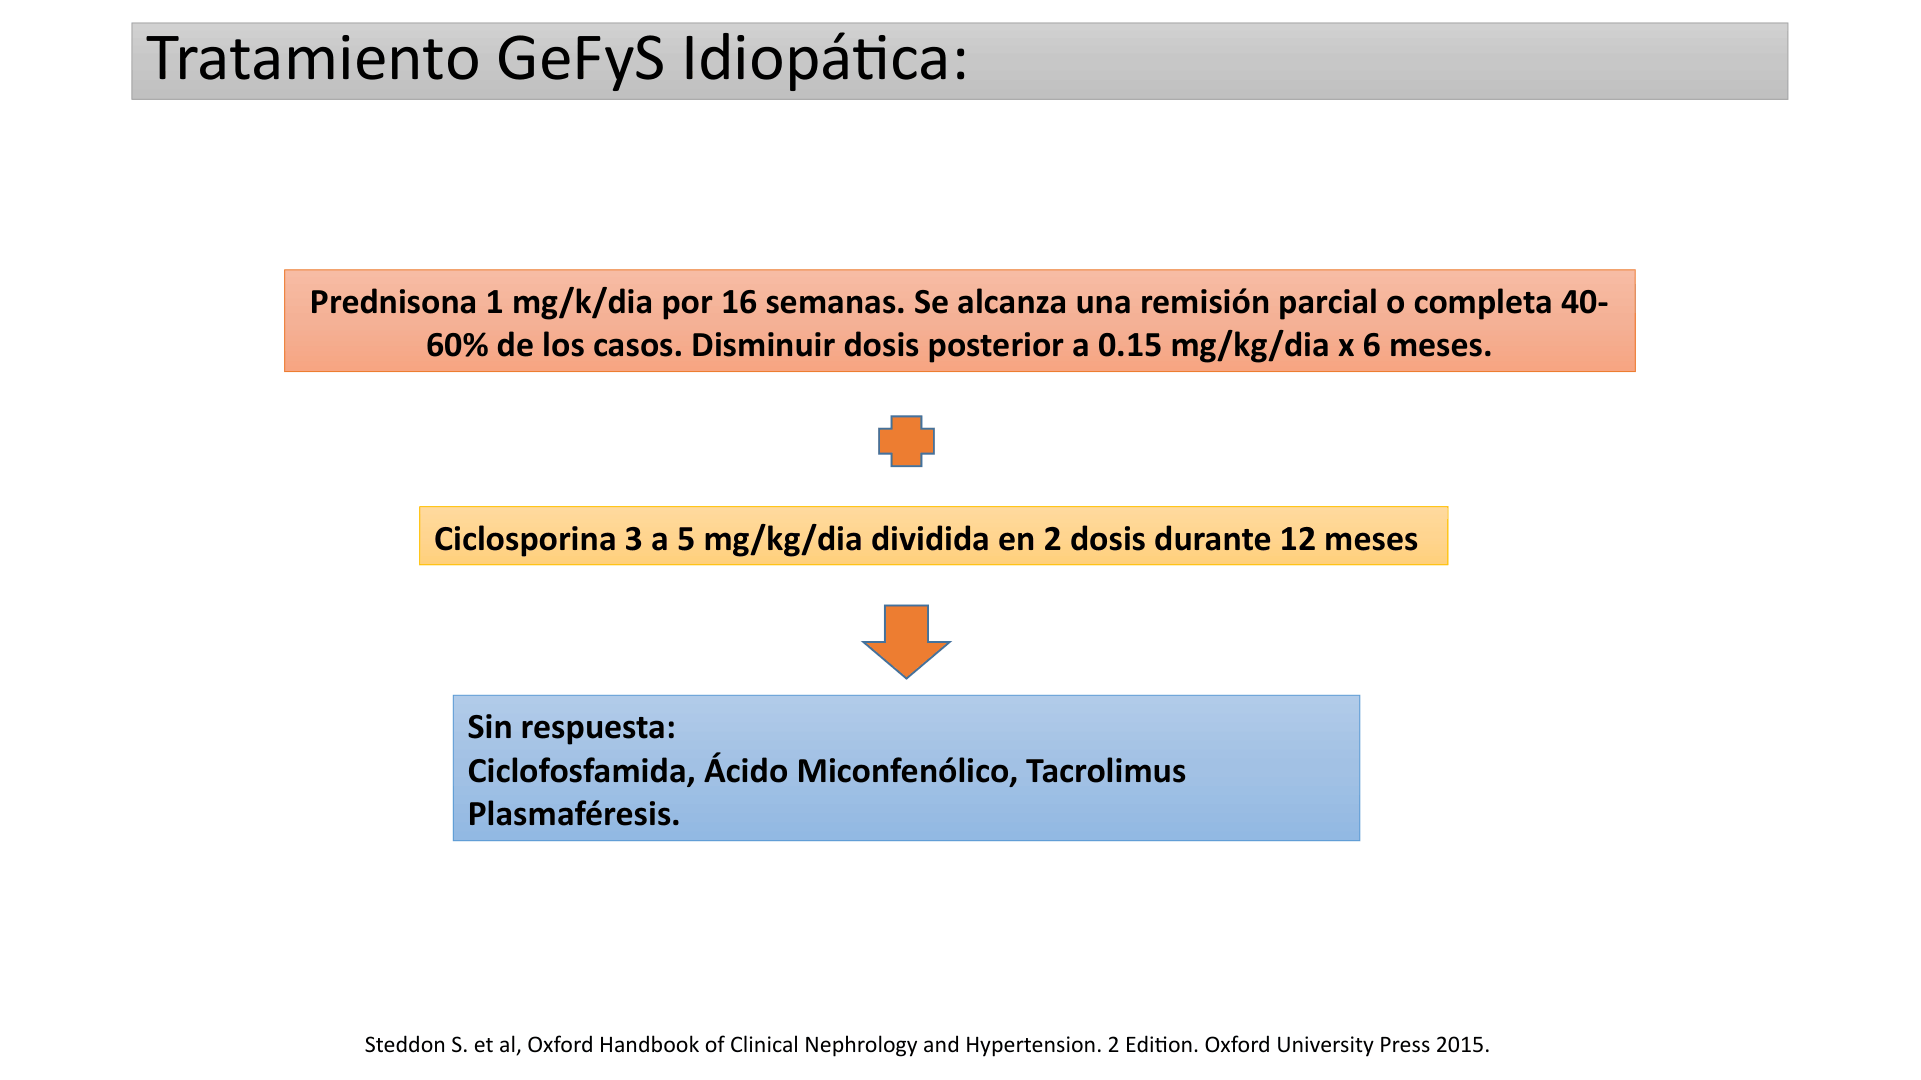
Descripción de la figura: pauta de GEFyS idiopática: prednisona inicial y descenso, ciclosporina durante 12 meses, y alternativas ante falta de respuesta (ciclofosfamida, ácido micofenólico, tacrolimus y plasmaféresis).
Nefropatía membranosa
La nefropatía membranosa es una causa importante de síndrome nefrótico en adultos, con pico entre la cuarta y sexta décadas y relación hombre:mujer 2:1. Distribución orientativa: primaria/idiopática 75 % y secundaria 25 %; aproximadamente 80 % se presenta con síndrome nefrótico. También puede haber proteinuria subnefrótica o asintomática y microhematuria. El tromboembolismo venoso se describe hasta en 20 % de pacientes con síndrome nefrótico asociado a membranosa.
En la forma primaria, los complejos inmunes se forman in situ en el lado subepitelial: se señala como antígeno el receptor de fosfolipasa A2 (PLA2R) del podocito, con anti-PLA2R en alrededor de 70% de casos idiopáticos. El diagrama muestra IgG que se une al antígeno podocitario en fosas recubiertas de clatrina; los complejos se internalizan/reciclan y se depositan subepitelialmente. La activación del complemento y la inserción sublítica de C5b-9 activan al podocito, liberan oxidantes/proteasas y lesionan podocito/MBG, con borramiento de pedicelos y fuga de proteínas.
| Causas secundarias | Detalle |
|---|---|
| Infecciones | VHB, VHC, VIH, malaria, sífilis, lepra y esquistosomiasis. |
| Neoplasias | Tumores sólidos de pulmón, colon, mama, riñón, estómago, esófago, ovario y próstata; linfoma, leucemia y mesotelioma. La nefropatía puede preceder al diagnóstico de malignidad por años; el síndrome nefrótico nuevo en una persona con cáncer puede anunciar recaída. |
| Enfermedades autoinmunes/inflamatorias | LES, tiroiditis, dermatitis herpetiforme, sarcoidosis, enfermedad inflamatoria intestinal y miastenia gravis. |
| Fármacos/toxinas | AINE, captopril, oro, penicilamina, litio y clopidogrel. |
Se describe el patrón de “tercios”: alrededor de un tercio con remisión espontánea (se anota 6 meses), un tercio con proteinuria persistente y función renal conservada, y un tercio con progresión a ERC terminal. El esquema terapéutico descrito es prednisona 1 mg/kg/día más ciclofosfamida 1–2 mg/kg/día durante 6 meses para observar remisión; en enfermedad secundaria, tratar la causa (p. ej., VHB o resección tumoral) puede inducir remisión, y se describe que rara vez —si acaso— hay lugar para inmunosupresión en la forma secundaria.
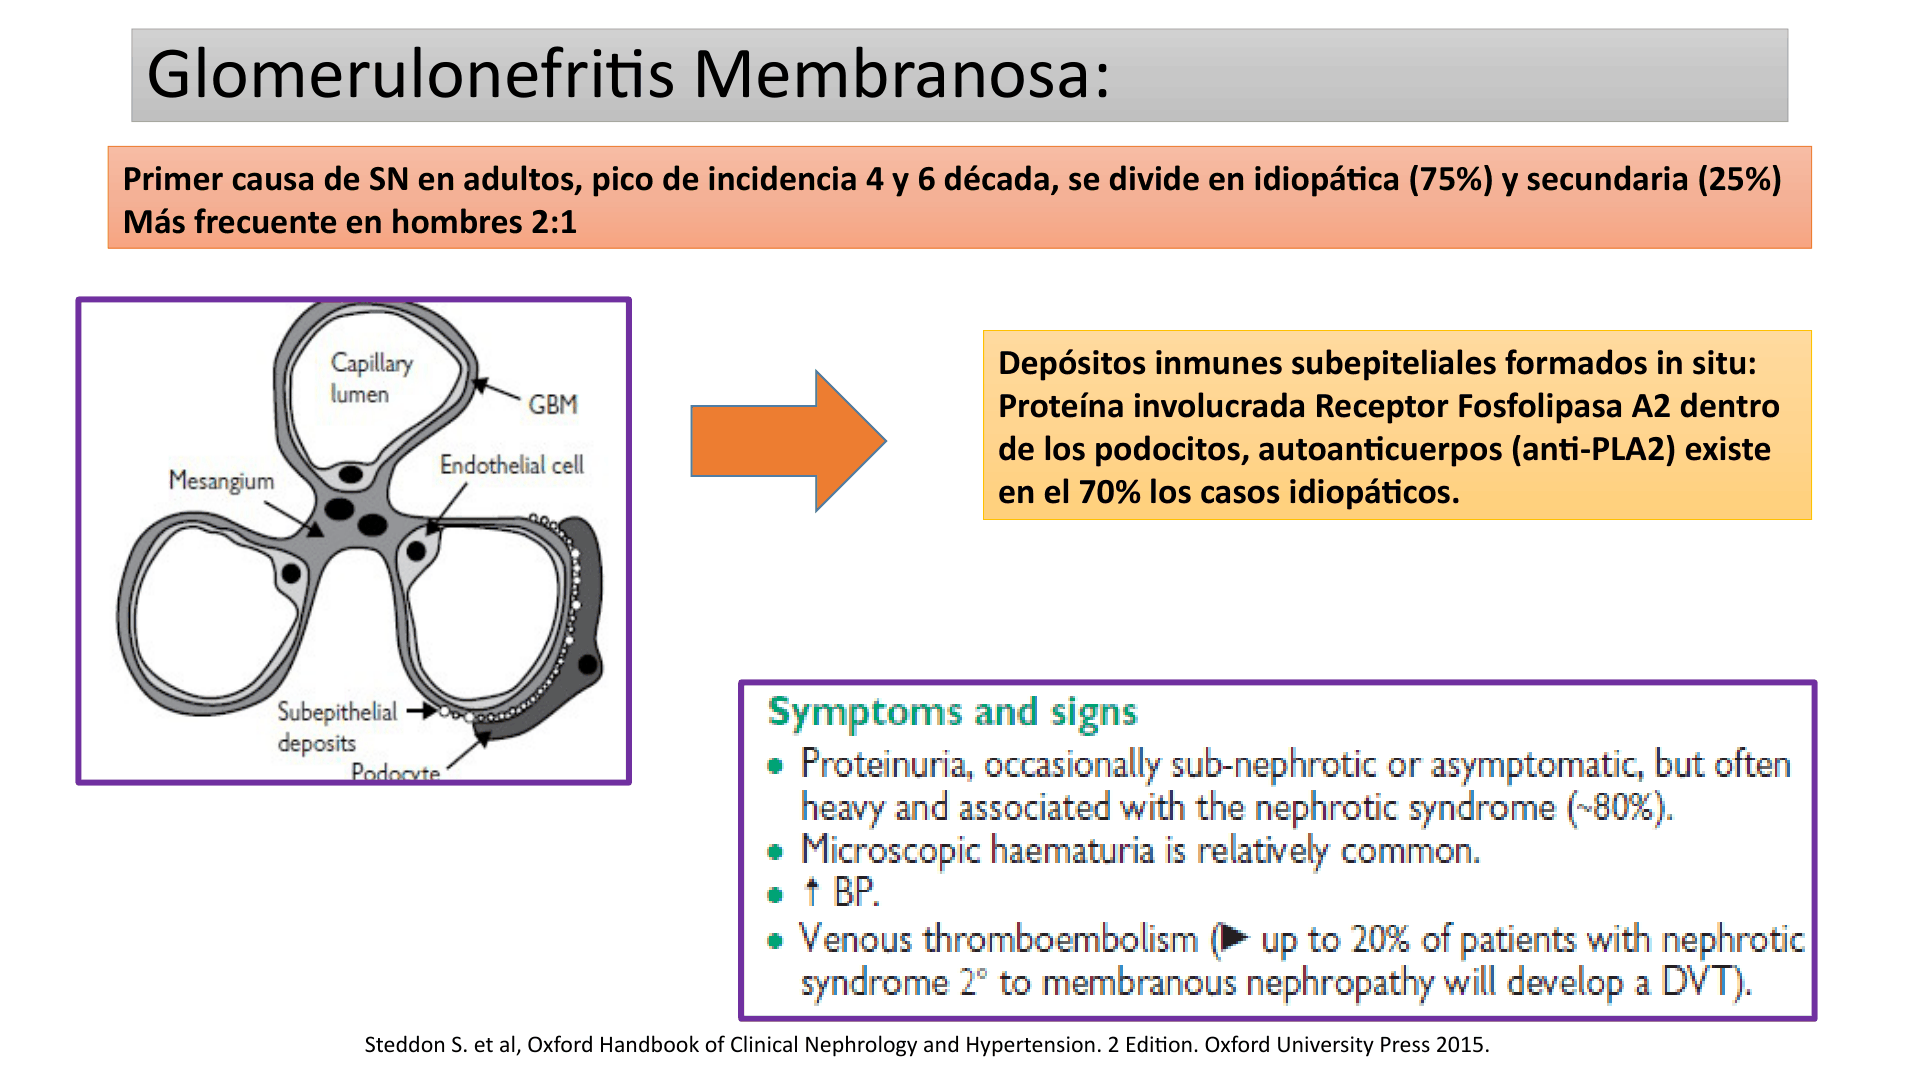
Descripción de la figura: esquema de depósito de complejos inmunes subepiteliales en membranosa junto con edad/sexo, división idiopática-secundaria y manifestaciones (proteinuria, síndrome nefrótico, microhematuria, hipertensión y tromboembolismo venoso).
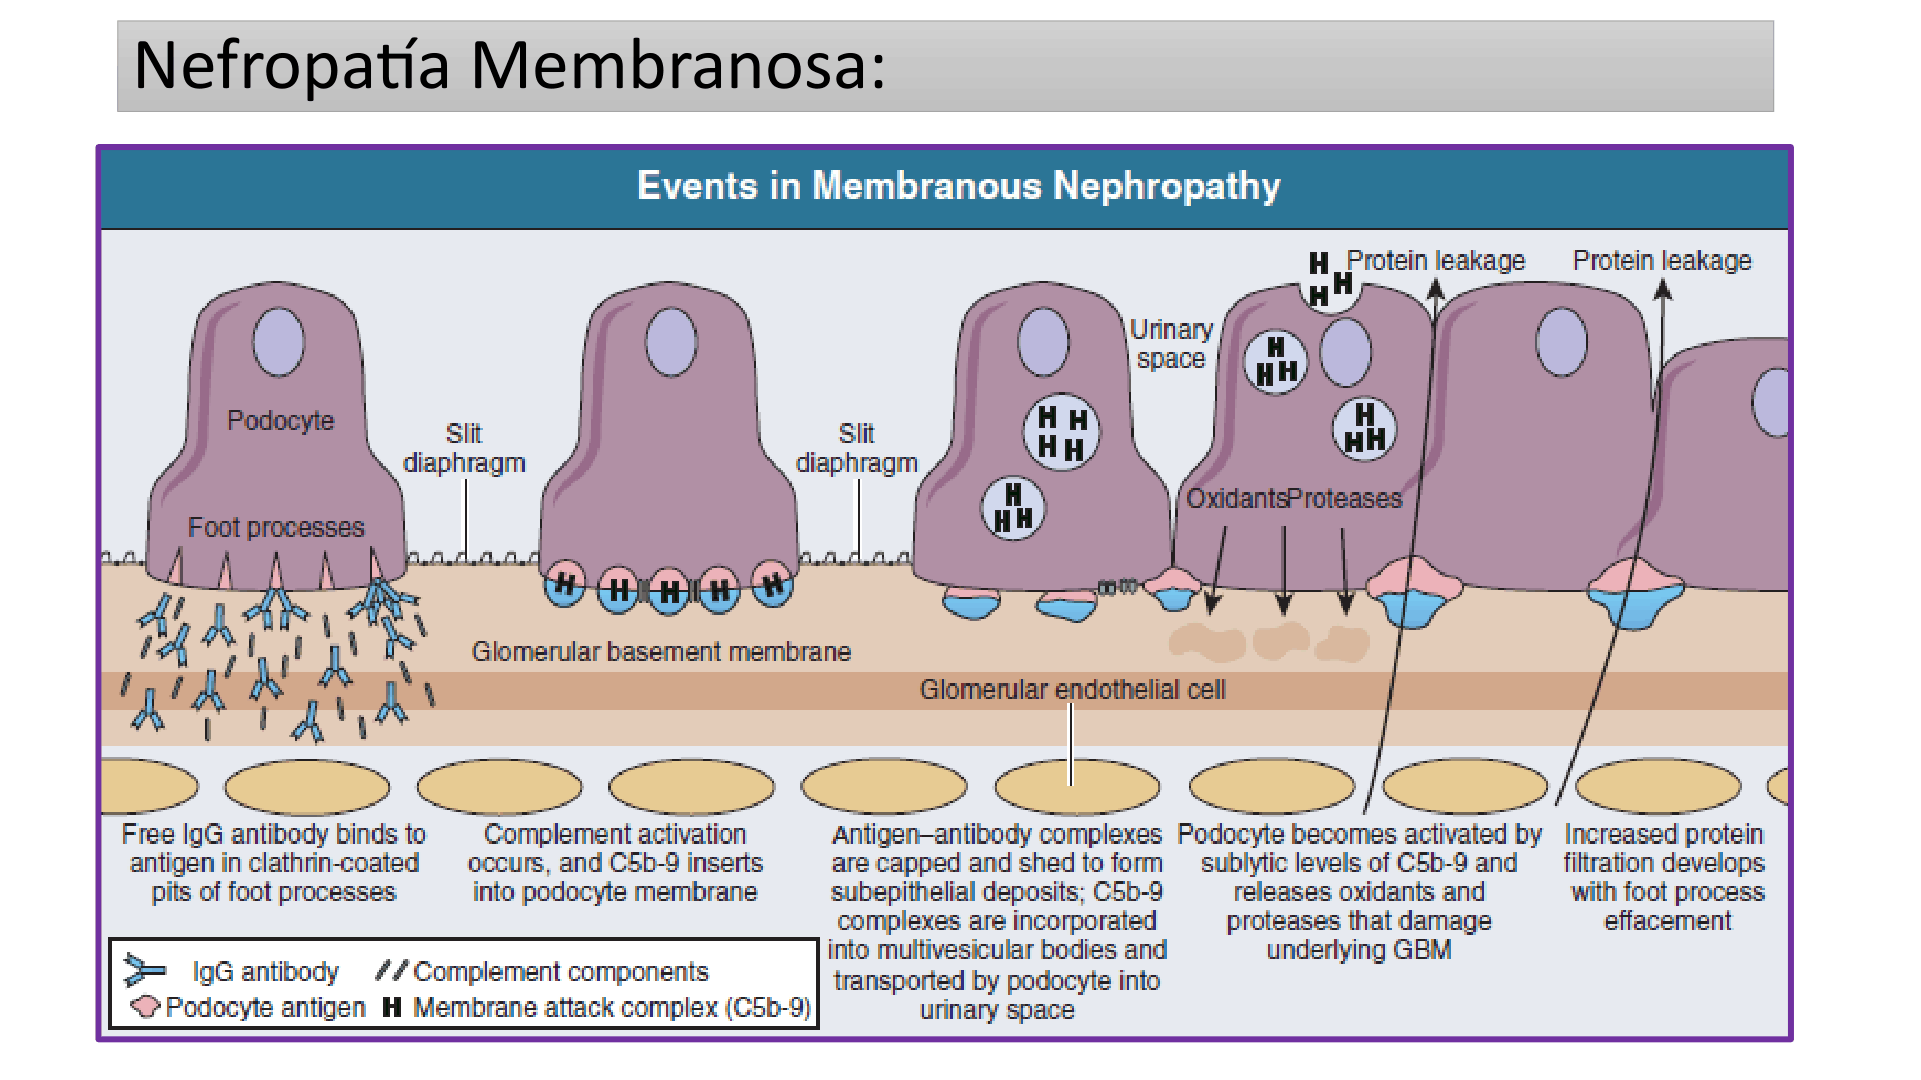
Descripción de la figura: secuencia celular de nefropatía membranosa: IgG se une al antígeno podocitario, se internaliza y forma depósitos subepiteliales; complemento/C5b-9 activa podocito, libera oxidantes/proteasas y causa lesión de MBG, borramiento de pedicelos y fuga de proteína.
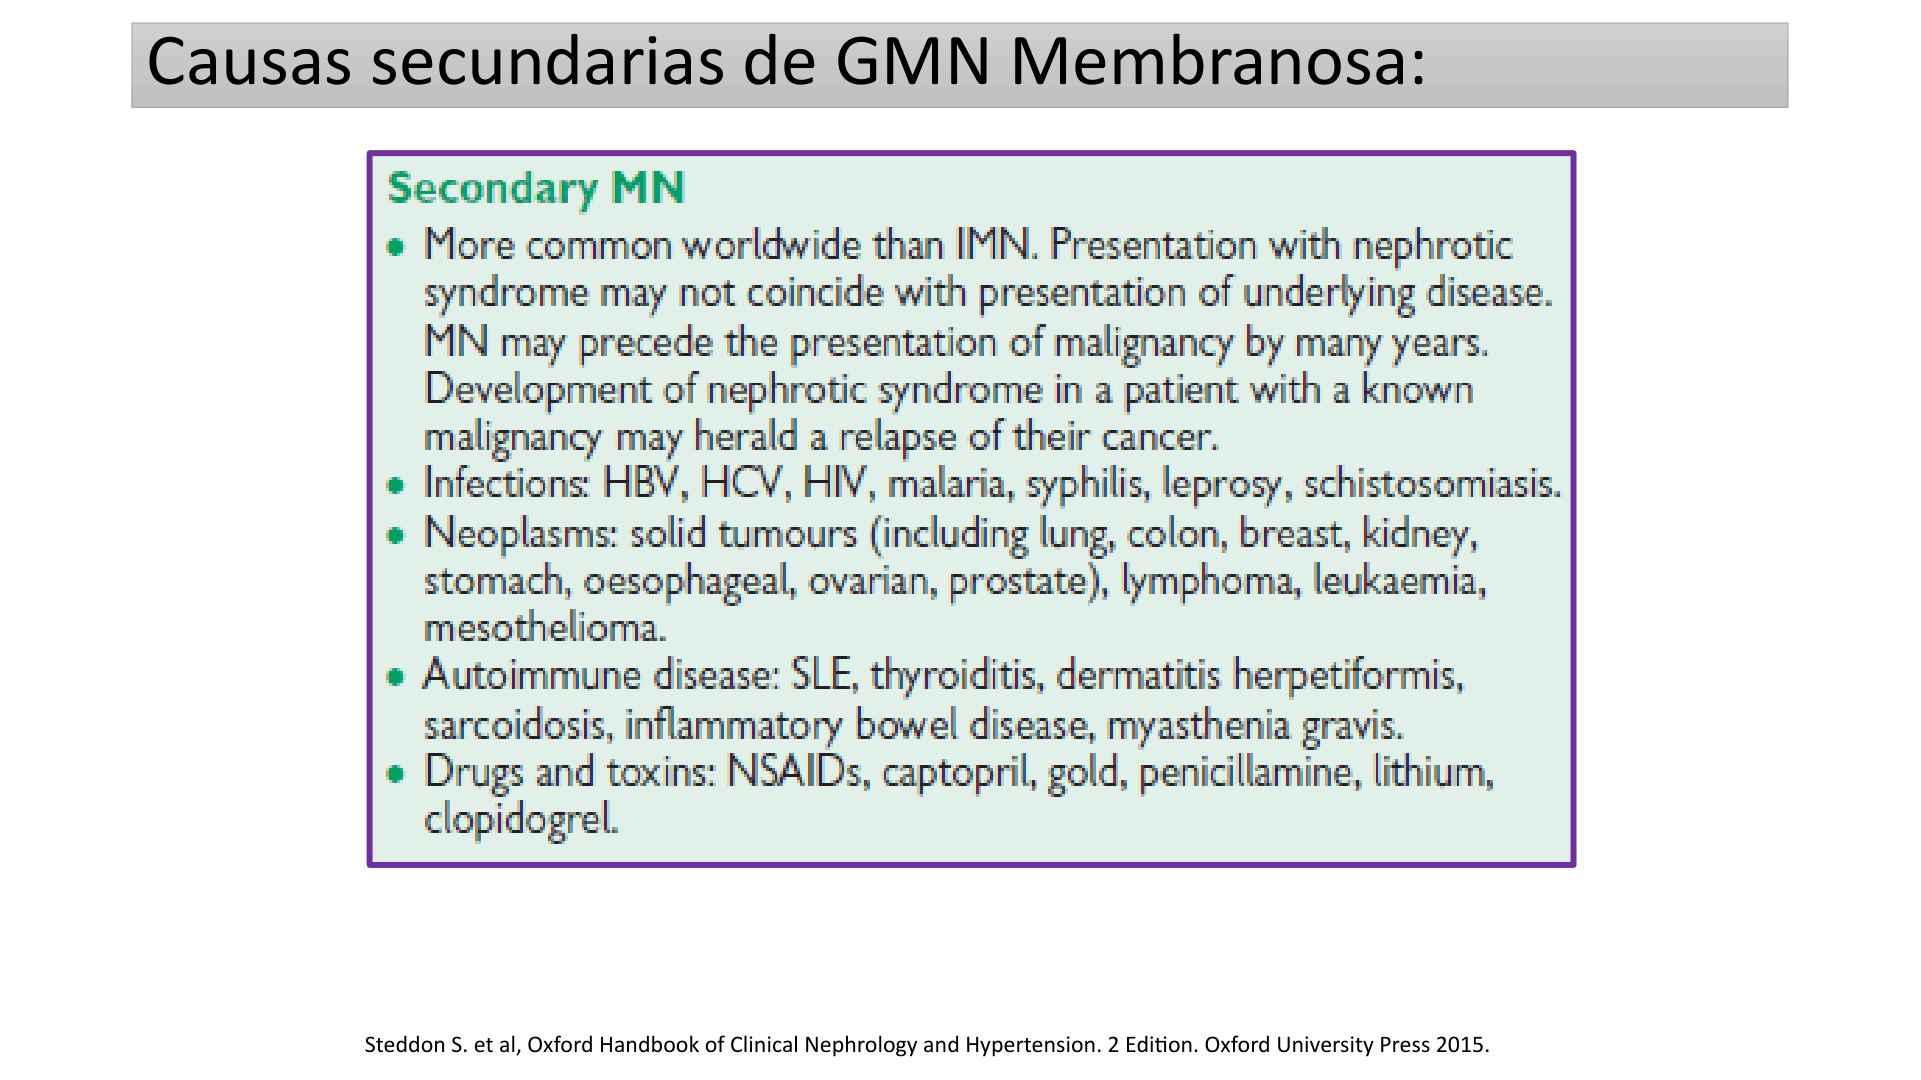
Descripción de la figura: cuadro de membranosa secundaria con infecciones, neoplasias, autoinmunidad y fármacos/toxinas; advierte que la proteinuria puede preceder a una malignidad o acompañar su recaída.
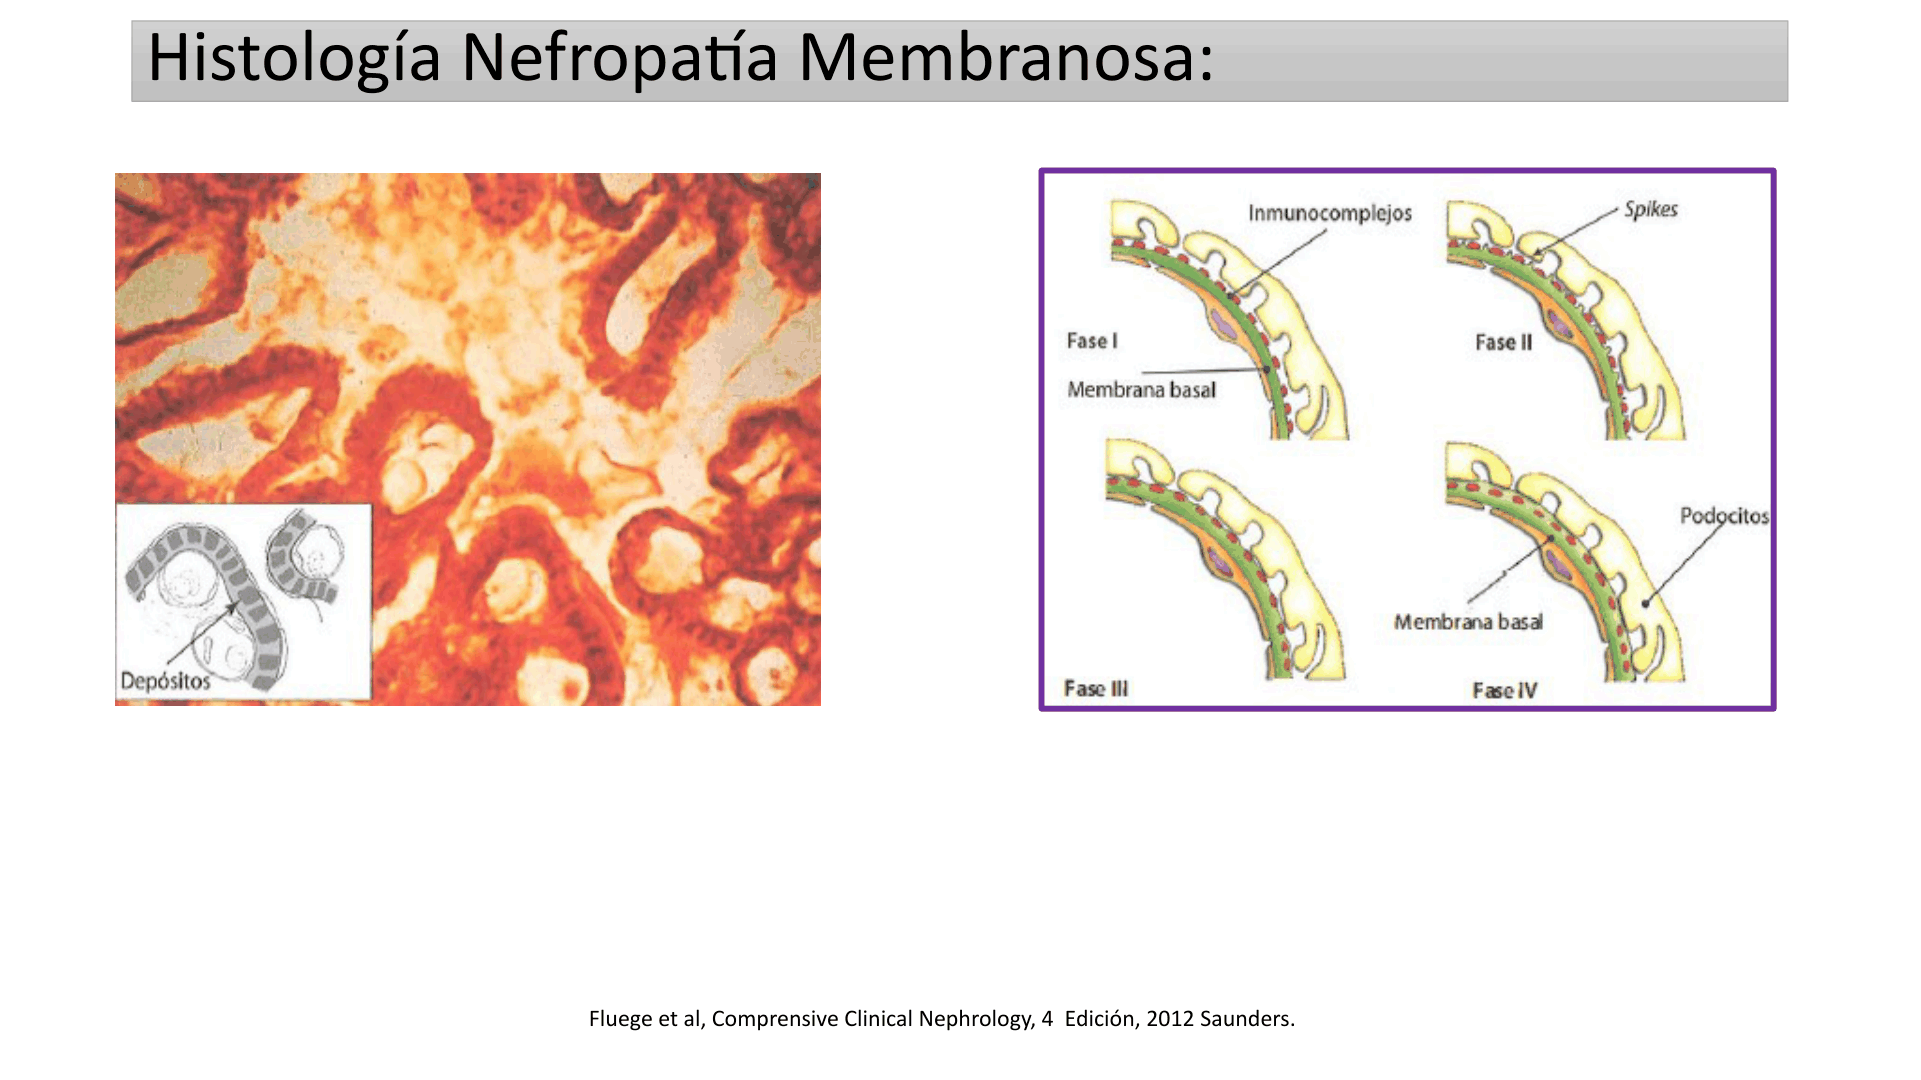
Descripción de la figura: microfotografías y esquemas histológicos de nefropatía membranosa que representan depósitos subepiteliales y cambios progresivos de la pared capilar/MBG; se incluyen vistas comparativas de la lesión.
Descripción de la figura: diapositiva de pronóstico en tercios y tratamiento de membranosa: remisión espontánea, proteinuria persistente con función conservada o progresión a ERC; incluye prednisona más ciclofosfamida por seis meses y tratamiento de causas secundarias.
Tratamiento general del síndrome nefrótico y de glomerulonefritis
| Objetivo | Medidas y dosis de referencia | Consideraciones |
|---|---|---|
| Sodio y proteína | Restricción de sodio <2 g/día; proteína 1 g/kg/día; si ERC, 0.8 g/kg/día (la diapositiva agrega “60 g/día”). | Individualizar según nutrición, función renal y situación clínica. |
| Presión arterial/proteinuria | IECA o ARA-II; meta 130/80 mmHg; si proteinuria >1 g/día, meta 125/75 mmHg en la lámina. Meta de proteinuria <0.5 g/día. | Vigilar creatinina y potasio; en GN con lesión renal aguda, IECA/ARA-II pueden precipitar mayor caída de filtración. |
| Edema | Diuréticos: furosemida o torasemida; la figura presenta un algoritmo de escalamiento para edema nefrótico. | Determinar si existe depleción intravascular o sobrecarga; no inferir volumen circulante solo por edema. |
| Dislipidemia | Estatinas (pravastatina, atorvastatina) y control de proteinuria. | Manejo según perfil clínico. |
| Tromboembolismo | La diapositiva considera mayor riesgo con albúmina <2.5 g/dL y cita heparina de bajo peso molecular y antiagregantes. | Balancear riesgo trombótico/hemorrágico y contexto individual. |
| Modulación de lesión | Inhibición del SRAA para proteinuria; esteroides/inmunosupresores para inflamación, daño podocitario o respuesta inmune según etiología. | La inmunosupresión depende de diagnóstico causal y biopsia cuando corresponda. |
La lámina de glucocorticoides recoge efectos metabólicos (degradación proteica muscular y mayor excreción de nitrógeno; gluconeogénesis/glucosa y glucógeno hepático aumentados; menor utilización de glucosa y aminoácidos; movilización y redistribución de grasa; efectos permisivos sobre glucagón/catecolaminas), hemodinámicos (integridad/reactividad vascular, respuesta a catecolaminas y volumen), inmunitarios (aumento de citocinas antiinflamatorias, reducción de proinflamatorias, prostaglandinas/leucotrienos, efectos de bradicinina/serotonina; redistribución con disminución de eosinófilos, basófilos y linfocitos circulantes, inmunidad celular reducida y aumento de neutrófilos/plaquetas/eritrocitos) y del SNC (modulación de percepción/emoción, disminución de CRH y ACTH). Se nombran prednisona, dexametasona y metilprednisolona.
Objetivos y fundamentos del tratamiento
Las metas centrales son controlar la presión arterial y reducir la proteinuria. Como objetivo orientativo se describe proteinuria <300 mg/24 h; otros esquemas emplean <500 mg/24 h. Individualizar según la enfermedad y la respuesta.
| Medida | Indicación o referencia | Fundamento |
|---|---|---|
| Proteína en la dieta | Referencias de 1–1,2 g/kg/día o restricción a 0,8 g/kg/día, según función renal y estado nutricional. | Reducir una carga proteica excesiva disminuye la hiperfiltración; evitar desnutrición. |
| IECA / ARA-II | Primer fármaco ante hipertensión en cualquier enfermedad renal; también si proteinuria >0.5–1 g aunque no haya hipertensión | Bloquean la angiotensina II local y sistémica: ↓ presión intraglomerular, ↓ TGF-β y fibrosis, y la AII altera el citoesqueleto del podocito, por lo que bloquearla reduce la proteinuria |
| Meta de presión arterial | Referencias: 130/80 mmHg; con proteinuria >1 g/día, algunos esquemas utilizan ≤125/75. | Reducir presión intraglomerular y progresión renal; individualizar la meta. |
| Glucocorticoides | Según la causa (ECM, GEFyS, etc.) | Reducen la síntesis de citocinas/interleucinas que dañan al podocito y activan al miofibroblasto; inhiben la fosfolipasa A2 → ↓ ácido araquidónico → ↓ prostaglandinas y leucotrienos |
| Tratamientos adicionales | iSGLT2 —empagliflozina, dapagliflozina—, agonistas de GLP-1 —semaglutida, liraglutida— y finerenona, antagonista no esteroideo del receptor mineralocorticoide. | Tienen mecanismos diferentes y beneficios renales en indicaciones seleccionadas; no comparten las mismas indicaciones ni evidencia. Los iSGLT2 tienen aplicaciones en ERC con y sin diabetes. La indicación de finerenona descrita aquí corresponde a ERC asociada a diabetes. |
| Estatinas | Todo paciente con proteinuria, nefrótico o nefrítico tiene riesgo cardiovascular alto o moderado: se inicia estatina | Inhiben la HMG-CoA reductasa hepática (↓ síntesis de colesterol, que aporta ~50%); efecto pleiotrópico: ↑ óxido nítrico sintasa → mejor función endotelial y menos placa |
| Trombosis | Albúmina <2,5 g/dL señala mayor riesgo; <2 g/dL aumenta la preocupación. Se mencionan aspirina, clopidogrel y anticoagulantes como opciones con objetivos distintos. | La antiagregación no equivale a anticoagulación para prevenir trombosis venosa. Decidir profilaxis por etiología y balance trombótico/hemorrágico; el uso de anticoagulantes orales directos requiere valoración específica. |
| Edema: bloqueo secuencial de la nefrona | Furosemida —ejemplo inicial 40 mg/día—, ajuste de dosis según respuesta, adición de hidroclorotiazida u otros diuréticos; furosemida con albúmina en casos seleccionados y ultrafiltración/hemodiálisis si es refractario. | Retirar Na y agua; vigilar función renal, volumen, potasio, calcio y magnesio. |
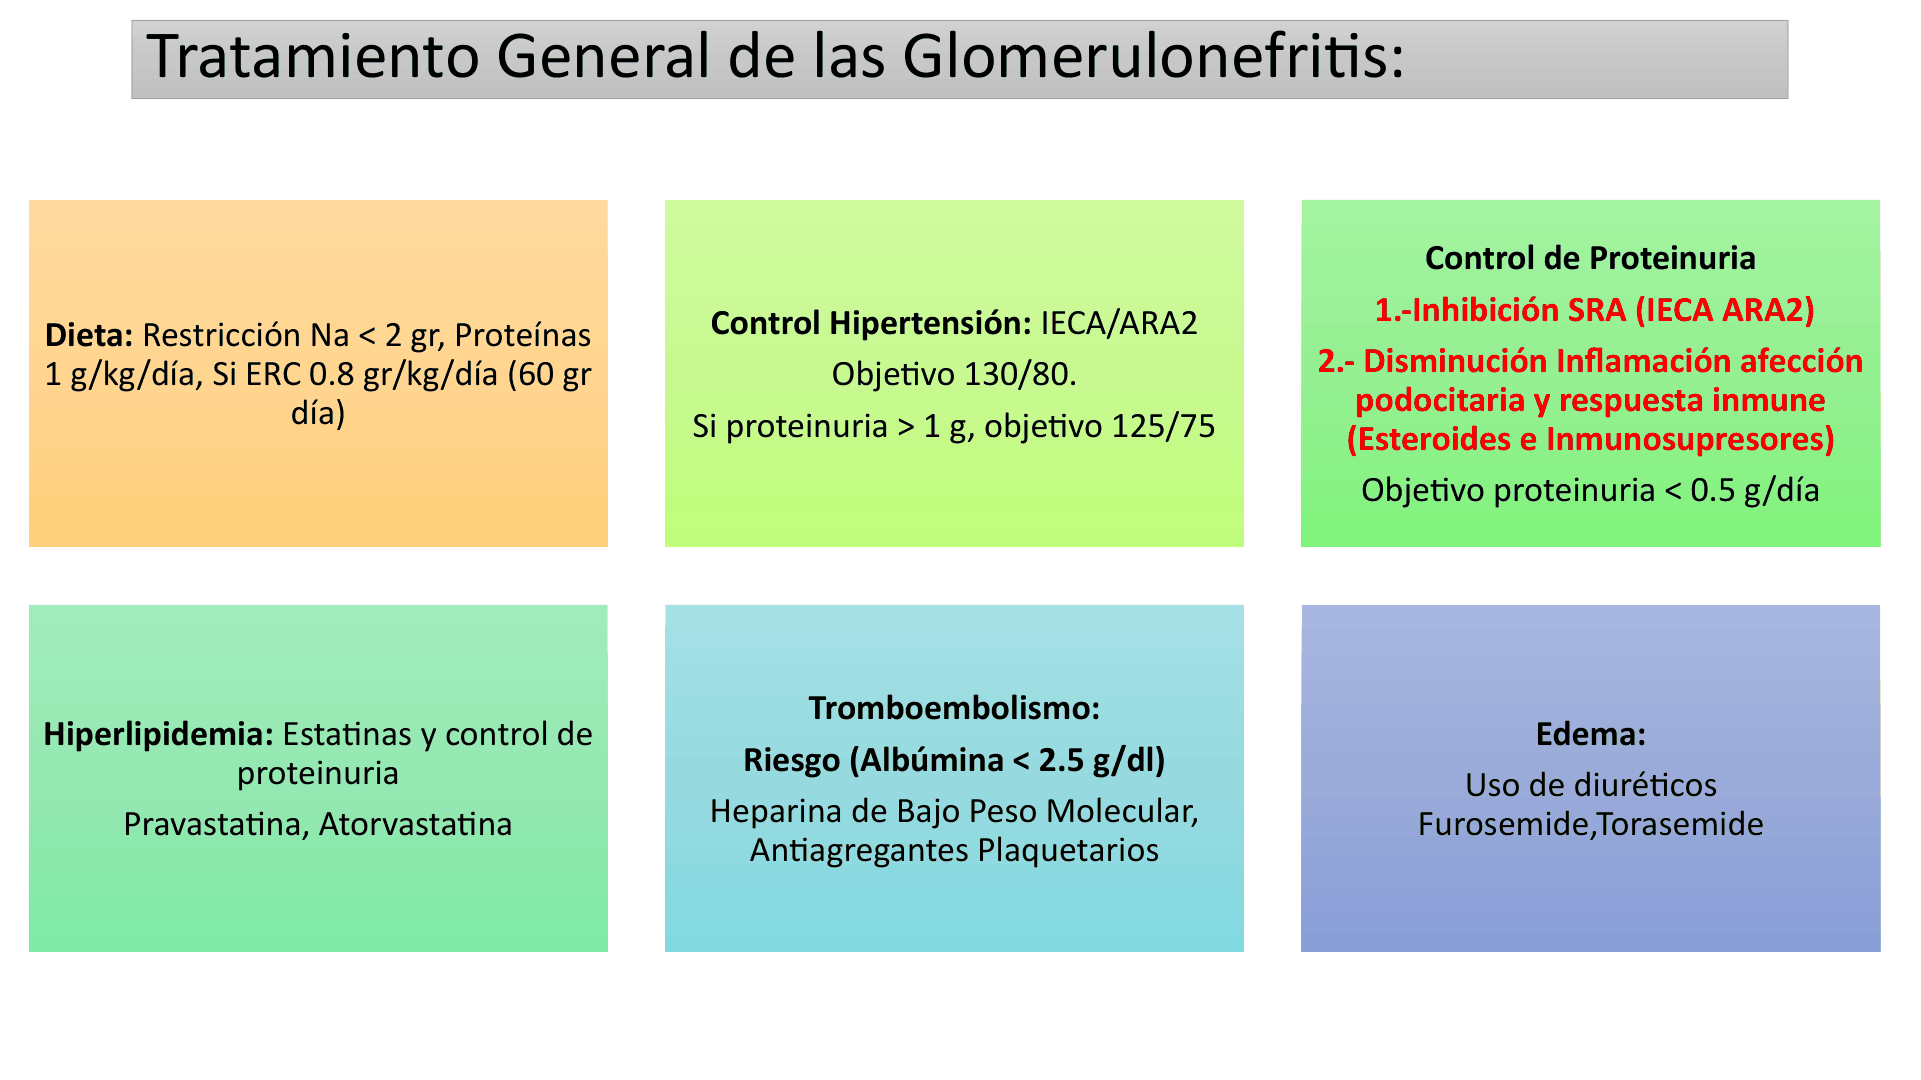
Descripción de la figura: seis recuadros de tratamiento general: restricción de sodio/proteína, IECA/ARA-II para presión y proteinuria, estatinas, valoración de tromboembolismo, control de proteinuria con terapias dirigidas y diuréticos para edema.
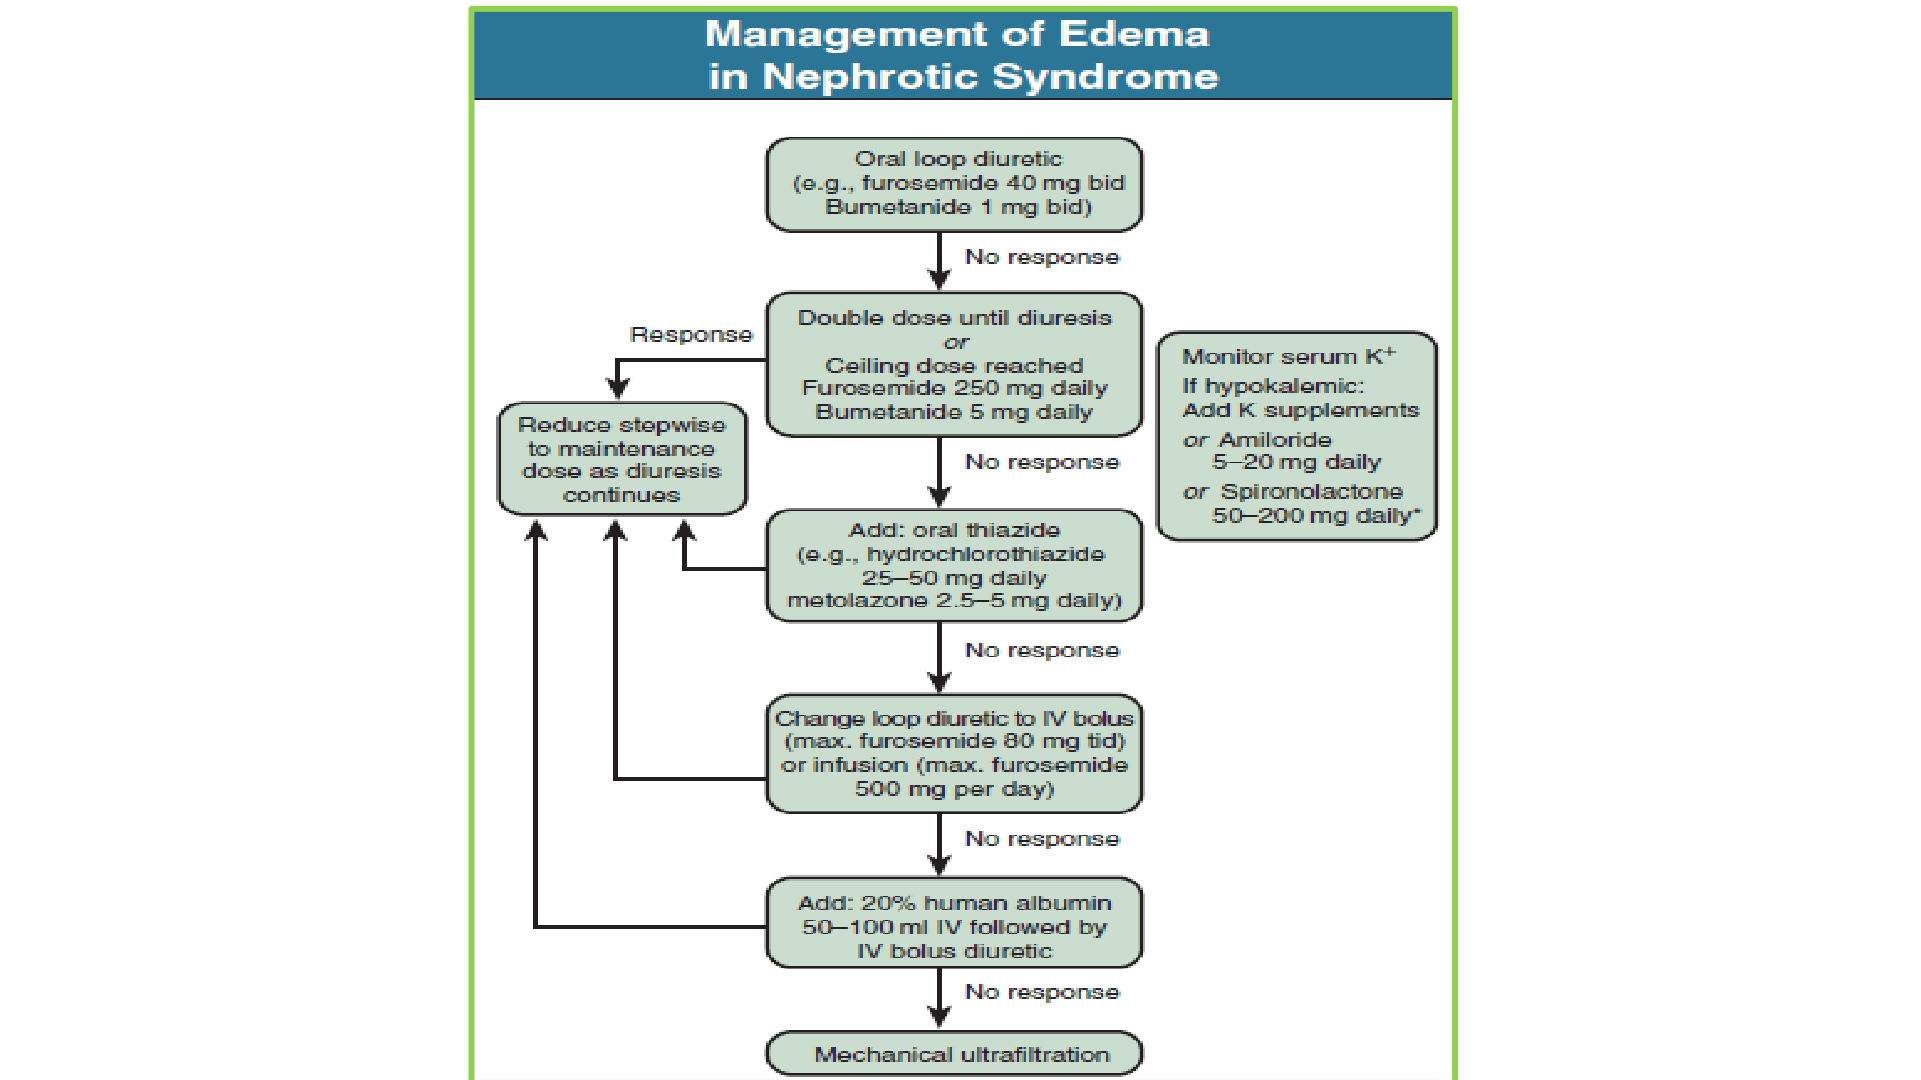
Descripción de la figura: algoritmo de manejo escalonado del edema nefrótico que relaciona restricción de sodio/agua y diuréticos con respuesta de peso/edema, ajuste de diurético y evaluación de resistencia/complicaciones.
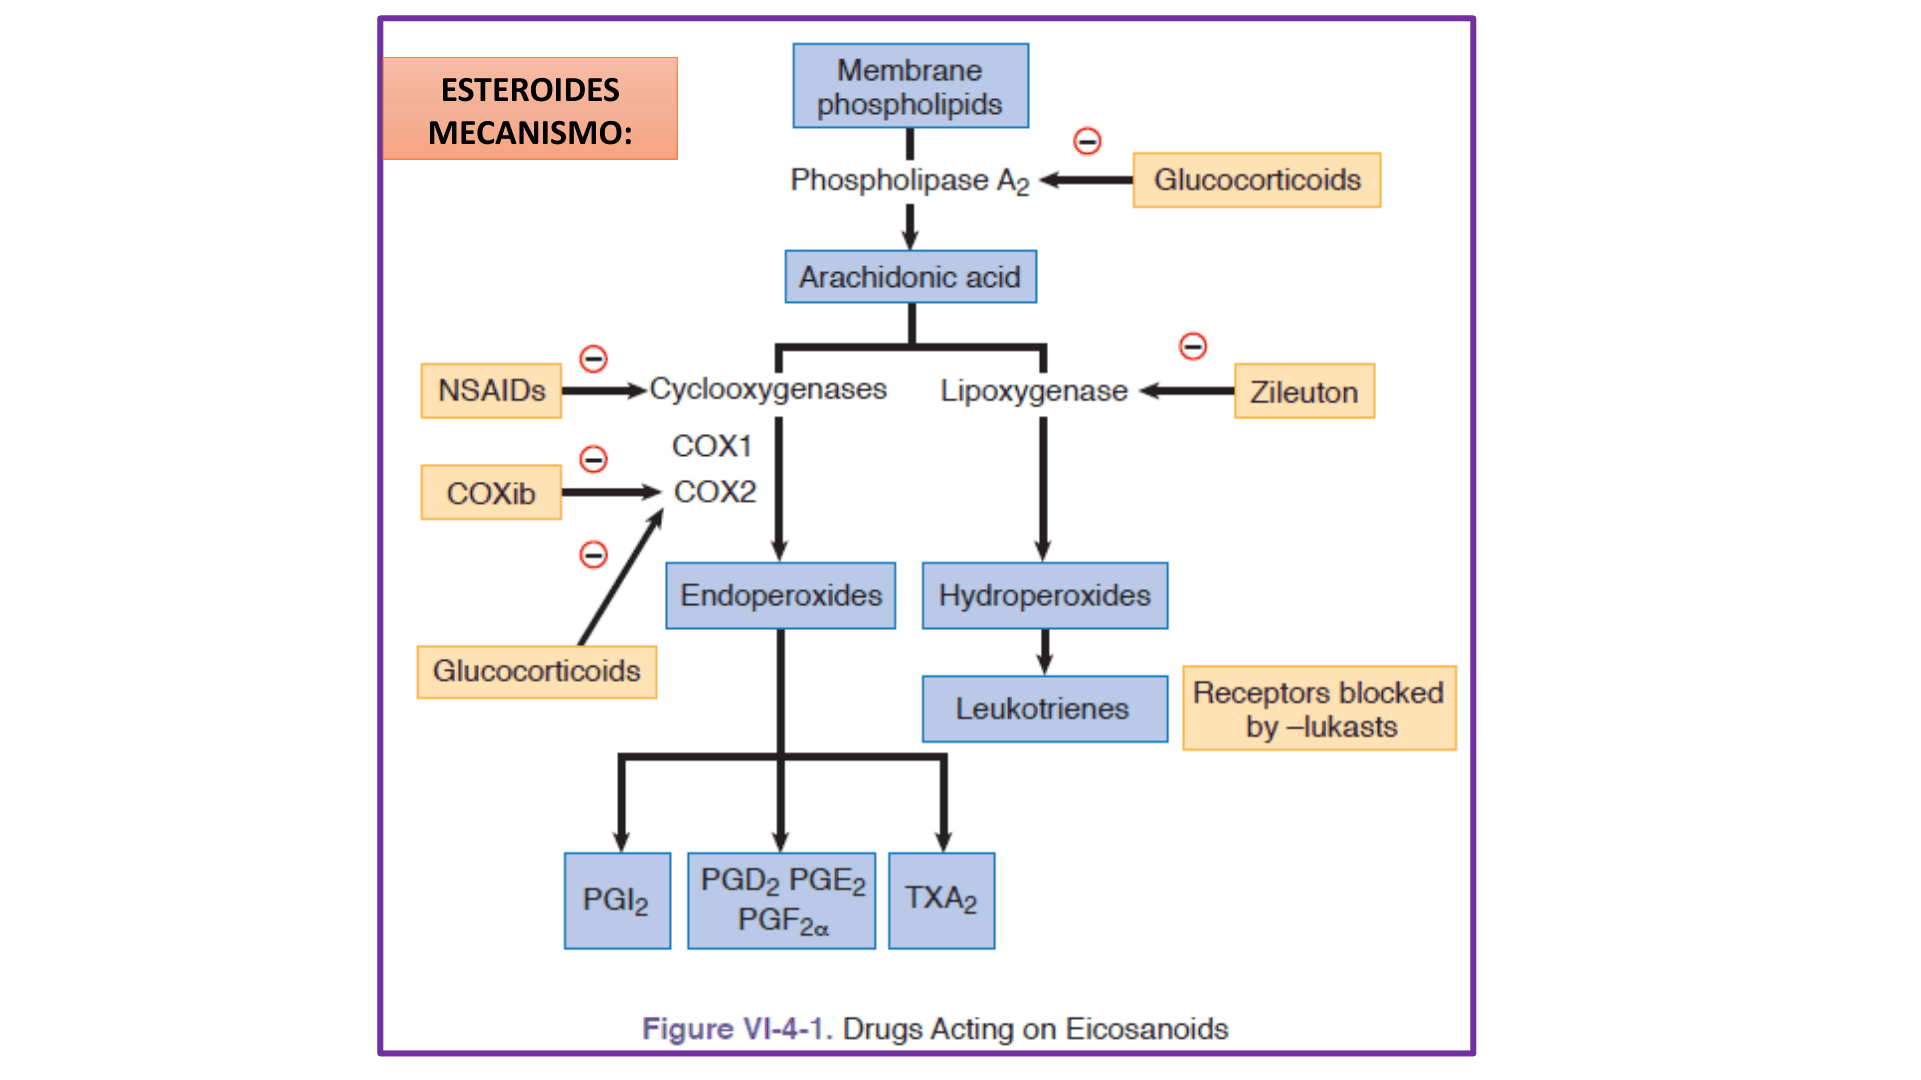
Descripción de la figura: mapa de fármacos que actúan sobre eicosanoides, situando glucocorticoides, AINE, aspirina y moduladores en la síntesis/acción de prostaglandinas, leucotrienos y tromboxano.
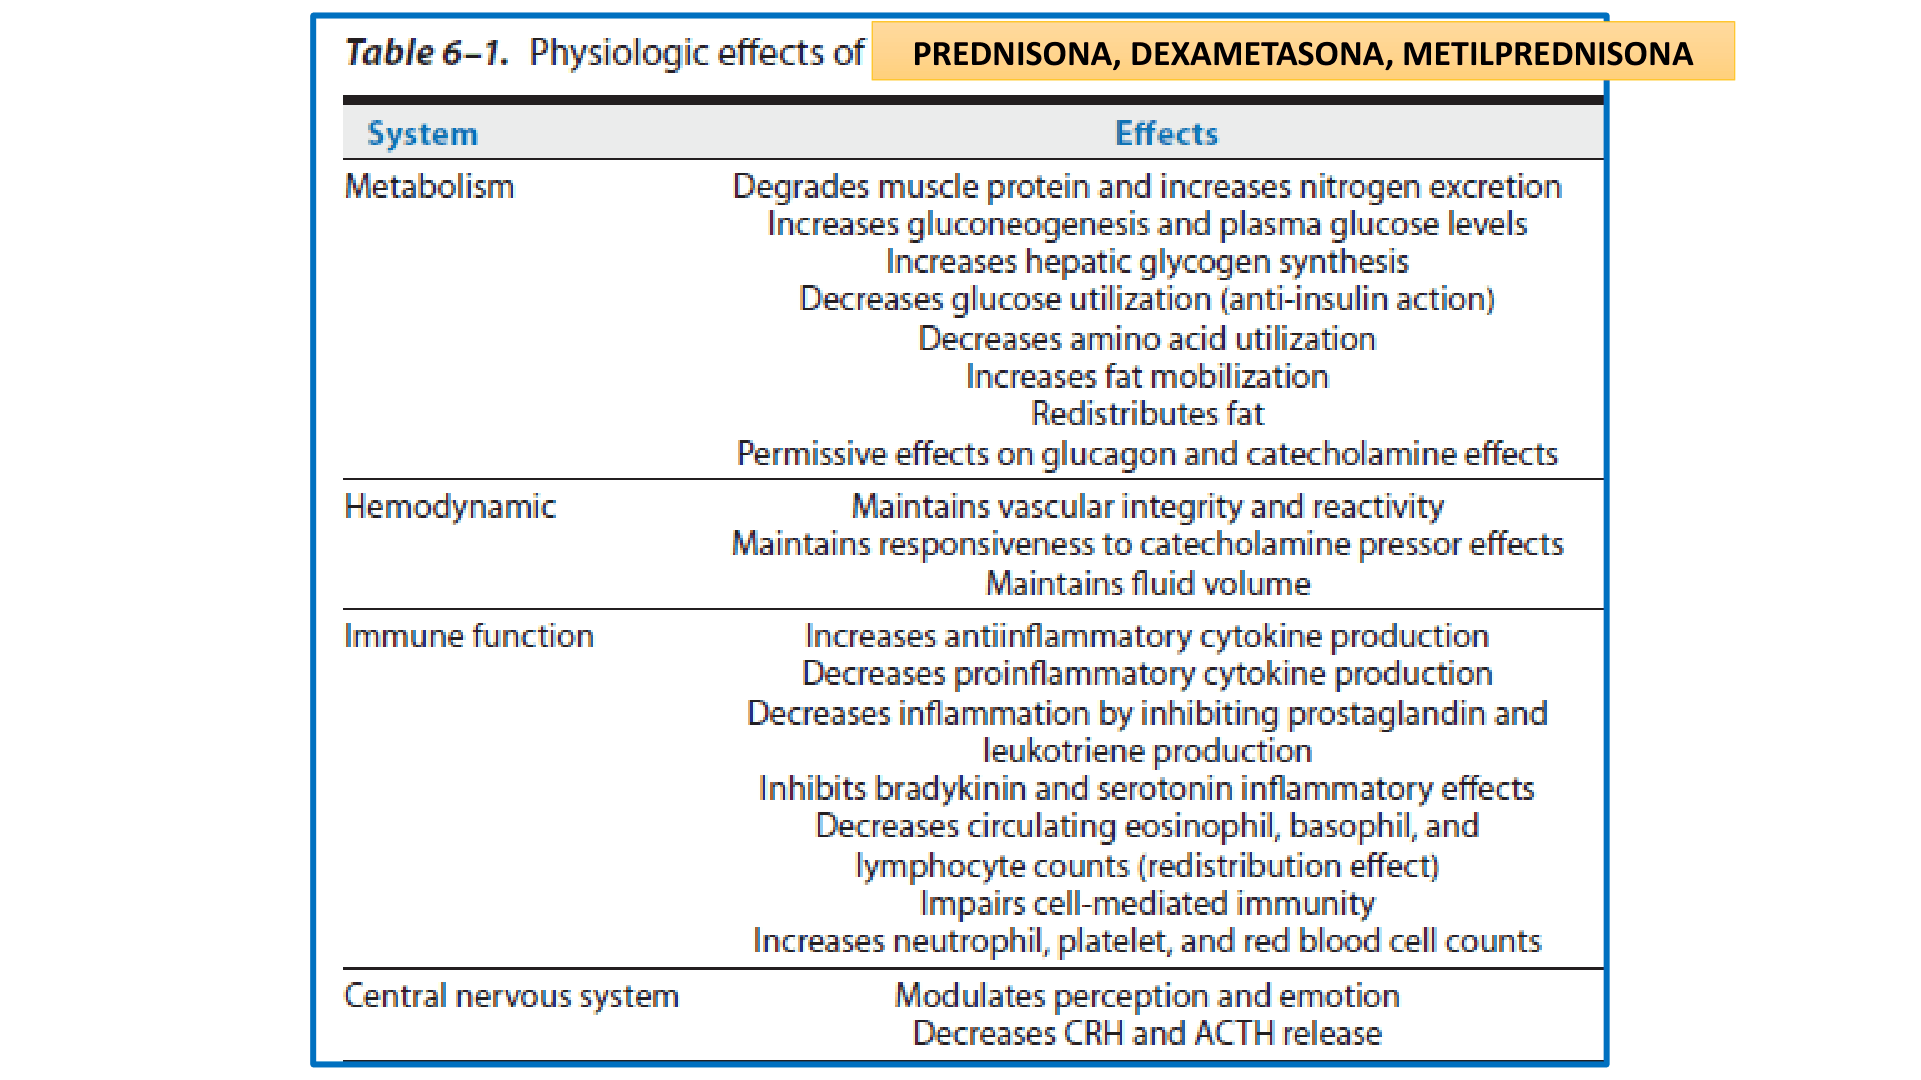
Descripción de la figura: tabla de efectos fisiológicos de prednisona/dexametasona/metilprednisolona en metabolismo, hemodinámica, respuesta inmunitaria e inflamación y sistema nervioso central.
Definiciones de respuesta al tratamiento del síndrome nefrótico
| Término | Adultos | Pediatría |
|---|---|---|
| Recaída | Proteinuria >3.5 g/día tras remisión completa mantenida >1 mes. | Albu-stix 3+ o proteinuria >40 mg/m²/h en 3 días de una semana. |
| Recaída frecuente | ≥2 recaídas en 6 meses. | ≥2 recaídas en 6 meses. |
| Remisión completa | Proteinuria <0.20 g/día y albúmina sérica >35 g/L. | Desaparición del edema, albúmina >35 g/L y proteinuria <4 mg/m²/h en al menos 3 ocasiones dentro de 7 días. |
| Remisión parcial | Proteinuria 0,21–3,4 g/día y descenso ≥50 % respecto al basal. | Mejoría de albúmina a >35 g/L con proteinuria residual por encima de remisión completa; el valor de 4 mg/m²/h y el de 100 mg/m²/h son magnitudes diferentes y no deben intercambiarse como un mismo corte. |
| Resistencia a esteroides | Proteinuria persistente con prednisona 1 mg/kg/día × 4 meses. | Proteinuria persistente pese a prednisona 60 mg/m² × 4 semanas. |
| Dependencia a esteroides | Dos recaídas consecutivas durante el tratamiento o dentro de 14 días de completarlo. | Dos recaídas dentro de 14 días de suspender o durante esteroide en días alternos. |
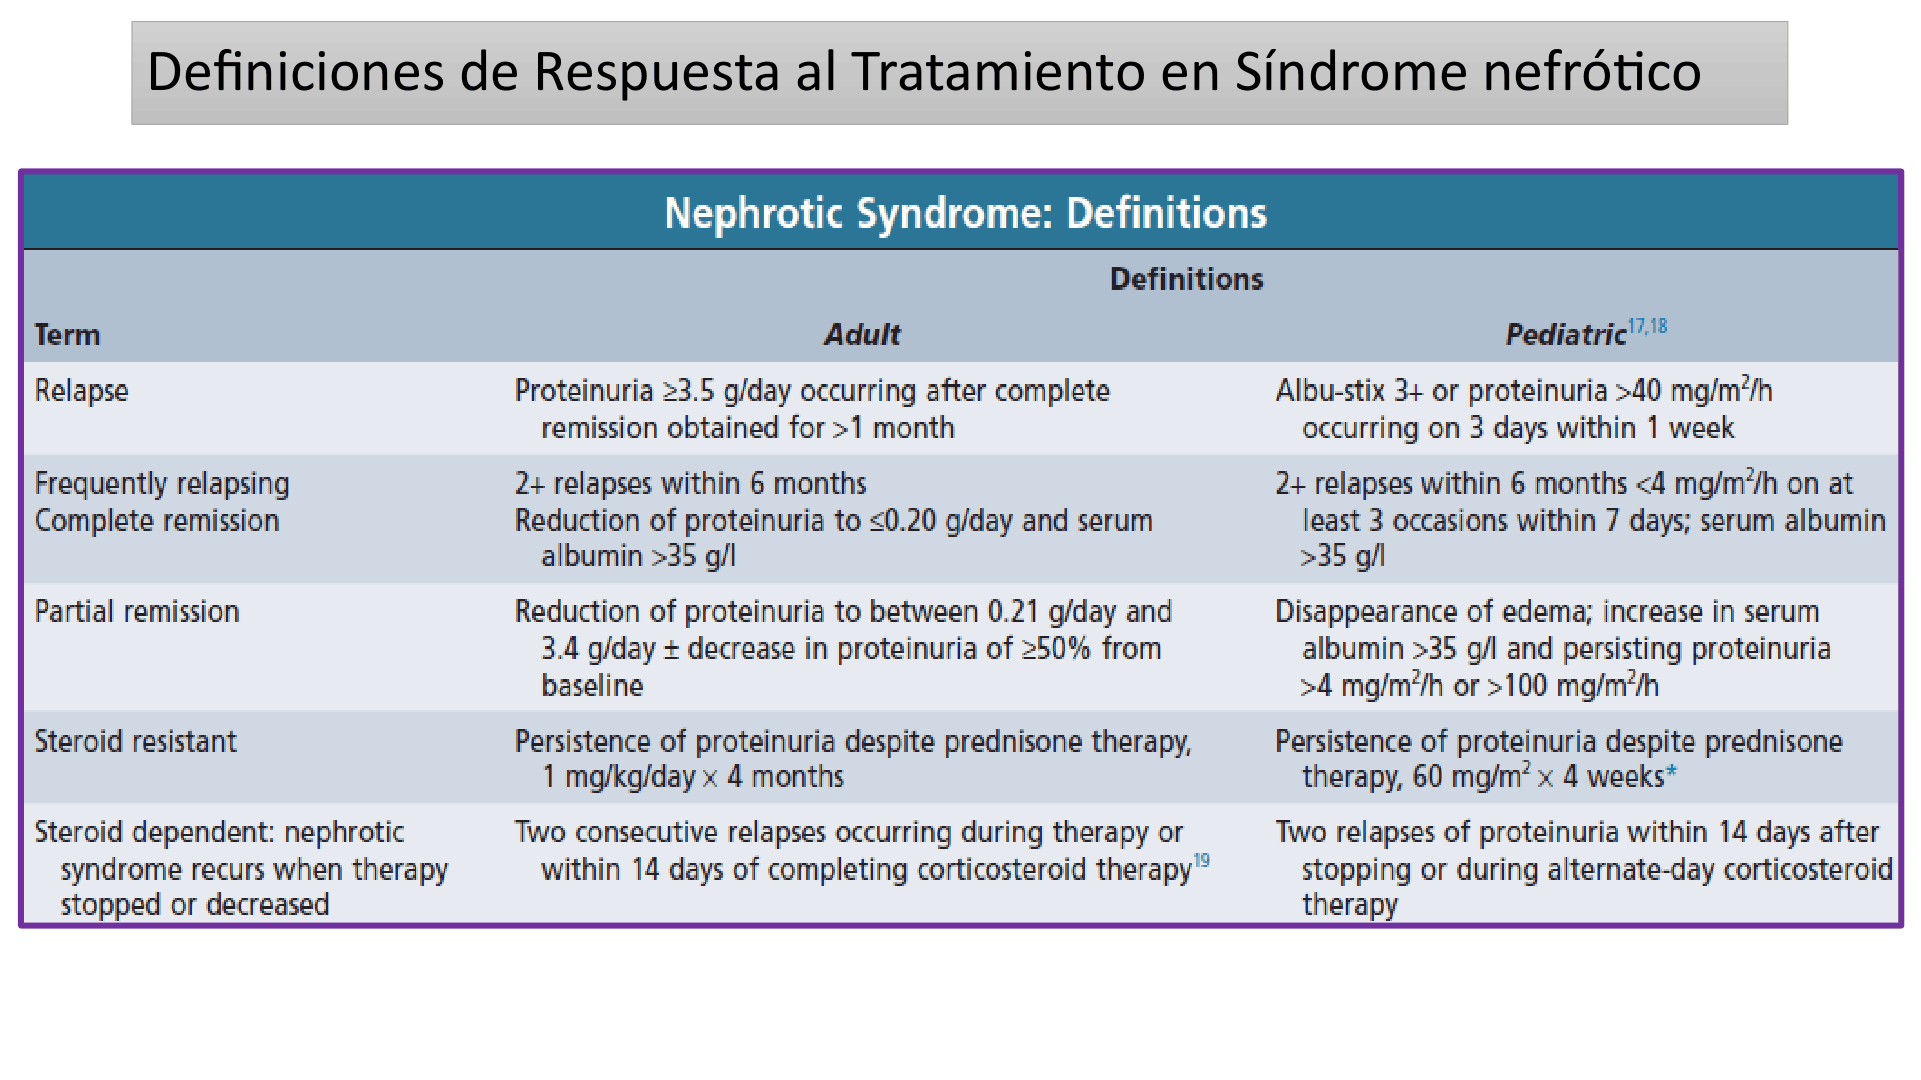
Descripción de la figura: cuadro de definiciones adultas y pediátricas de recaída, recaída frecuente, remisión completa/parcial, resistencia esteroidea y dependencia esteroidea, con umbrales de proteinuria y albúmina.
Síndrome nefrítico y enfermedades concretas
Mecanismo, sedimento y repercusión hemodinámica
El patrón nefrítico se asocia a lesión inflamatoria endotelial/subendotelial/mesangial. Anticuerpo y antígeno (endógeno o exógeno) pueden formar inmunocomplejos circulantes o depositarse in situ; complemento y células inflamatorias generan lesión local. La inflamación/proliferación reactiva reduce la luz de capilares y la superficie de filtración; el mesangio y el endotelio proliferan y pueden cerrar parcial o totalmente capilares. Esto reduce filtración, eleva urea/creatinina y causa oliguria. La lesión de la barrera produce hematuria y proteinuria; ruptura capilar/MBG permite paso de sangre y fibrina al espacio de Bowman, con formación de semilunas en enfermedad extracapilar rápidamente progresiva.
El sedimento activo incluye eritrocitos dismórficos, cilindros eritrocitarios y, según el proceso, leucocitos/cilindros leucocitarios y granulares. La inflamación glomerular puede ocasionar lesión renal aguda: un criterio de LRA es aumento de creatinina ≥0.3 mg/dL en 48 h. La hematuria macroscópica se describe en 30–50% de patrones glomerulares en una diapositiva.
En el síndrome nefrítico, el edema refleja retención de sodio y agua por disminución de filtración y expansión del volumen, con aumento de presión hidrostática; la fuga intersticial y, a veces, reducción de presión oncótica también contribuyen. La hipertensión suele ser volumen-dependiente, no explicada primariamente por actividad de aldosterona, y aparece en 80–90%. Oliguria, azotemia y edema pulmonar/encefalopatía hipertensiva señalan gravedad.
| Graduación clínica | Datos discriminantes | Límite para aplicarla |
|---|---|---|
| Leve | Hematuria glomerular, proteinuria e hipertensión con función renal conservada. | No hay elevación relevante de creatinina ni diálisis en la descripción simplificada. |
| Severo | Hematuria/proteinuria/hipertensión con deterioro de función renal; puede haber edema e hipervolemia. | La severidad clínica depende también de velocidad, diuresis, presión, electrolitos y complicaciones. |
| Extremo / rápidamente progresivo | Descenso ≥50% del FG en 2 semanas a 3 meses; otra diapositiva lo describe como insuficiencia renal de días/semanas con hematuria glomerular y proteinuria. Puede haber semilunas. | No atribuir esta categoría sin documentar cambio temporal de FG; una creatinina aislada alta no demuestra el criterio. |
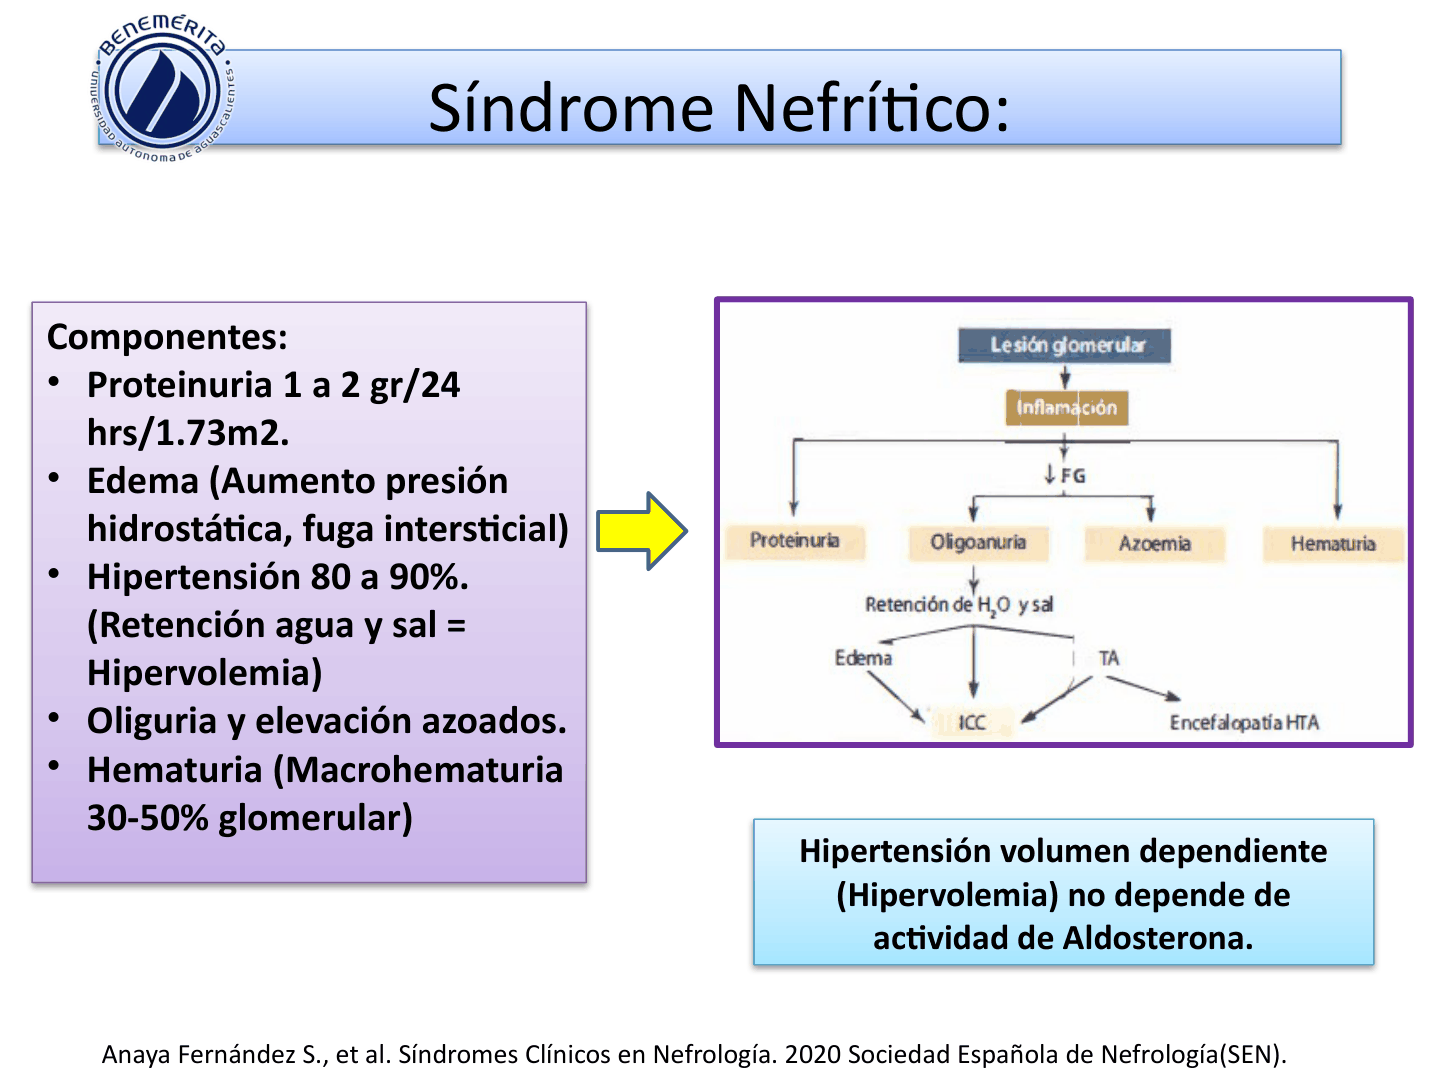
Descripción de la figura: enumera proteinuria 1–2 g/24 h, edema, hipertensión en 80–90%, oliguria/azotemia y hematuria; el diagrama vincula retención de agua/sal con hipervolemia, edema, hipertensión y posible encefalopatía hipertensiva.
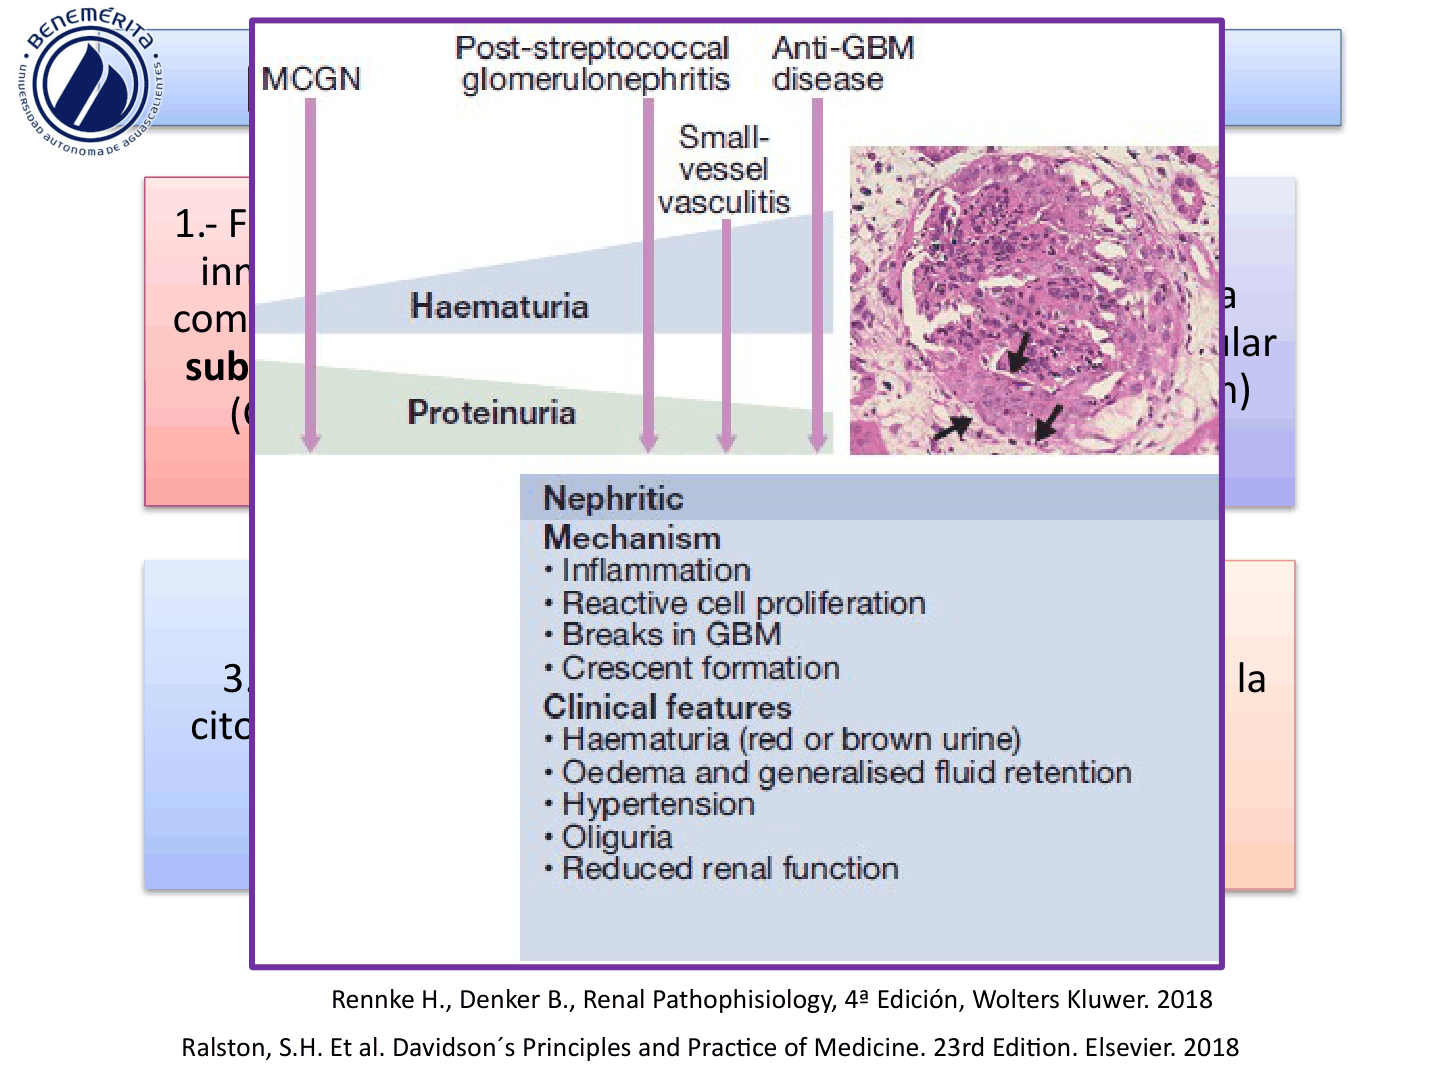
Descripción de la figura: contrapone mecanismos de lesión nefrítica (inflamación, proliferación reactiva, rotura de MBG y semilunas) con proteinuria, hematuria, edema, hipertensión, oliguria y reducción de función renal.
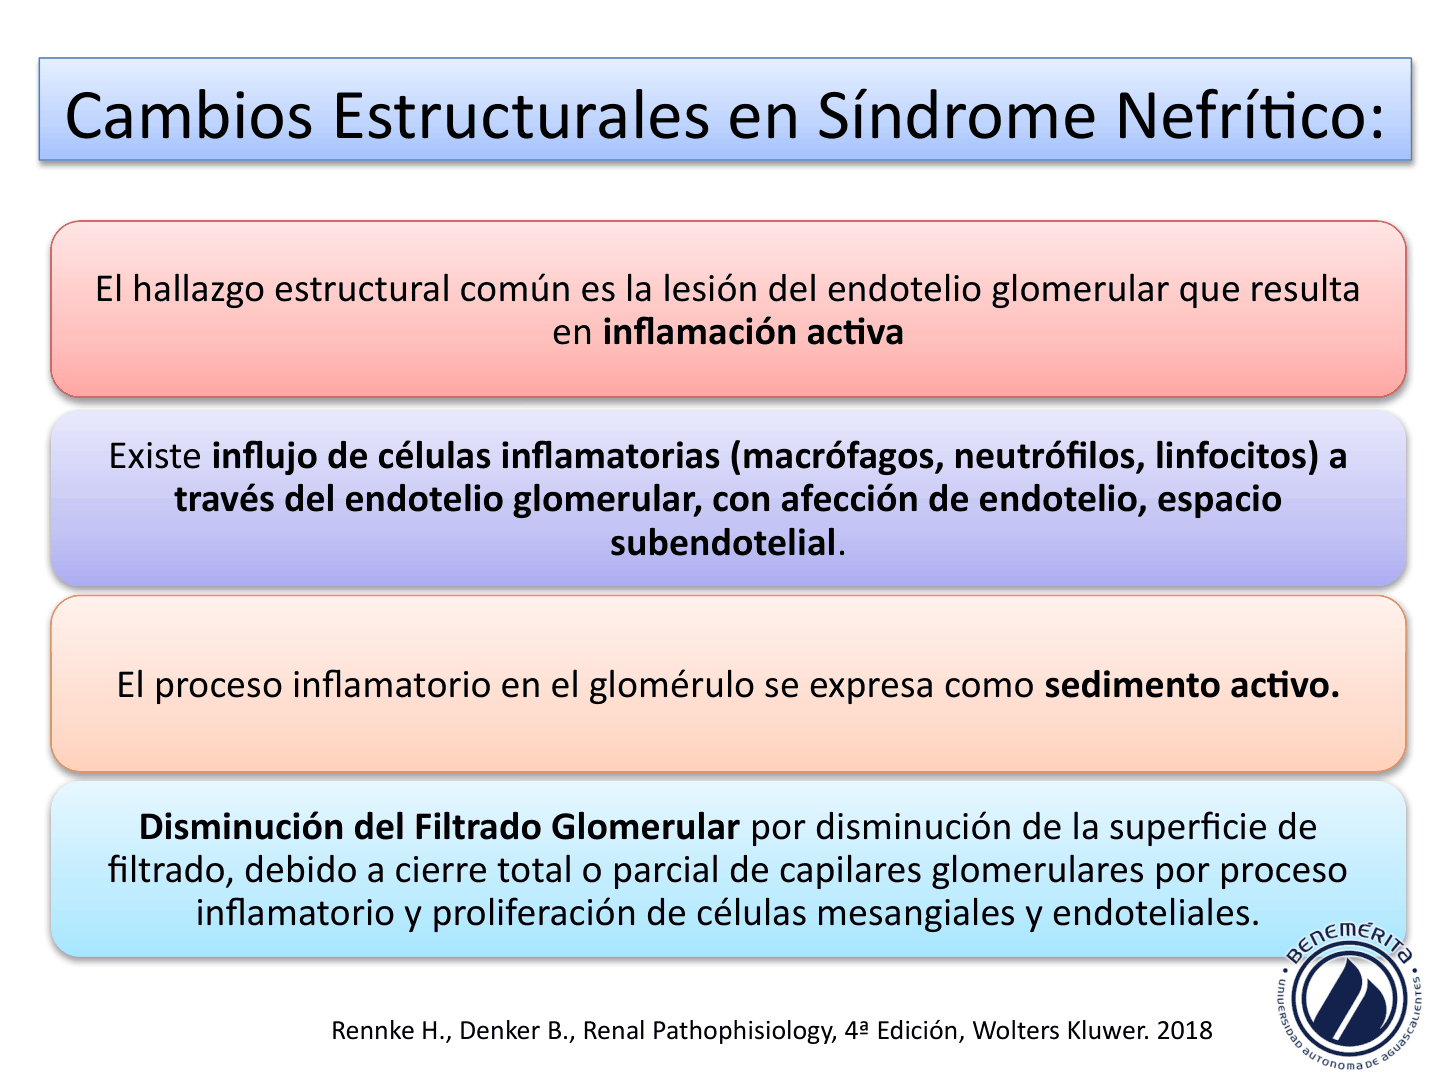
Descripción de la figura: texto-diagrama de lesión endotelial glomerular: infiltración de macrófagos, neutrófilos y linfocitos, compromiso del espacio subendotelial y del endotelio, sedimento activo y menor superficie de filtración por cierre capilar/proliferación mesangial-endotelial.
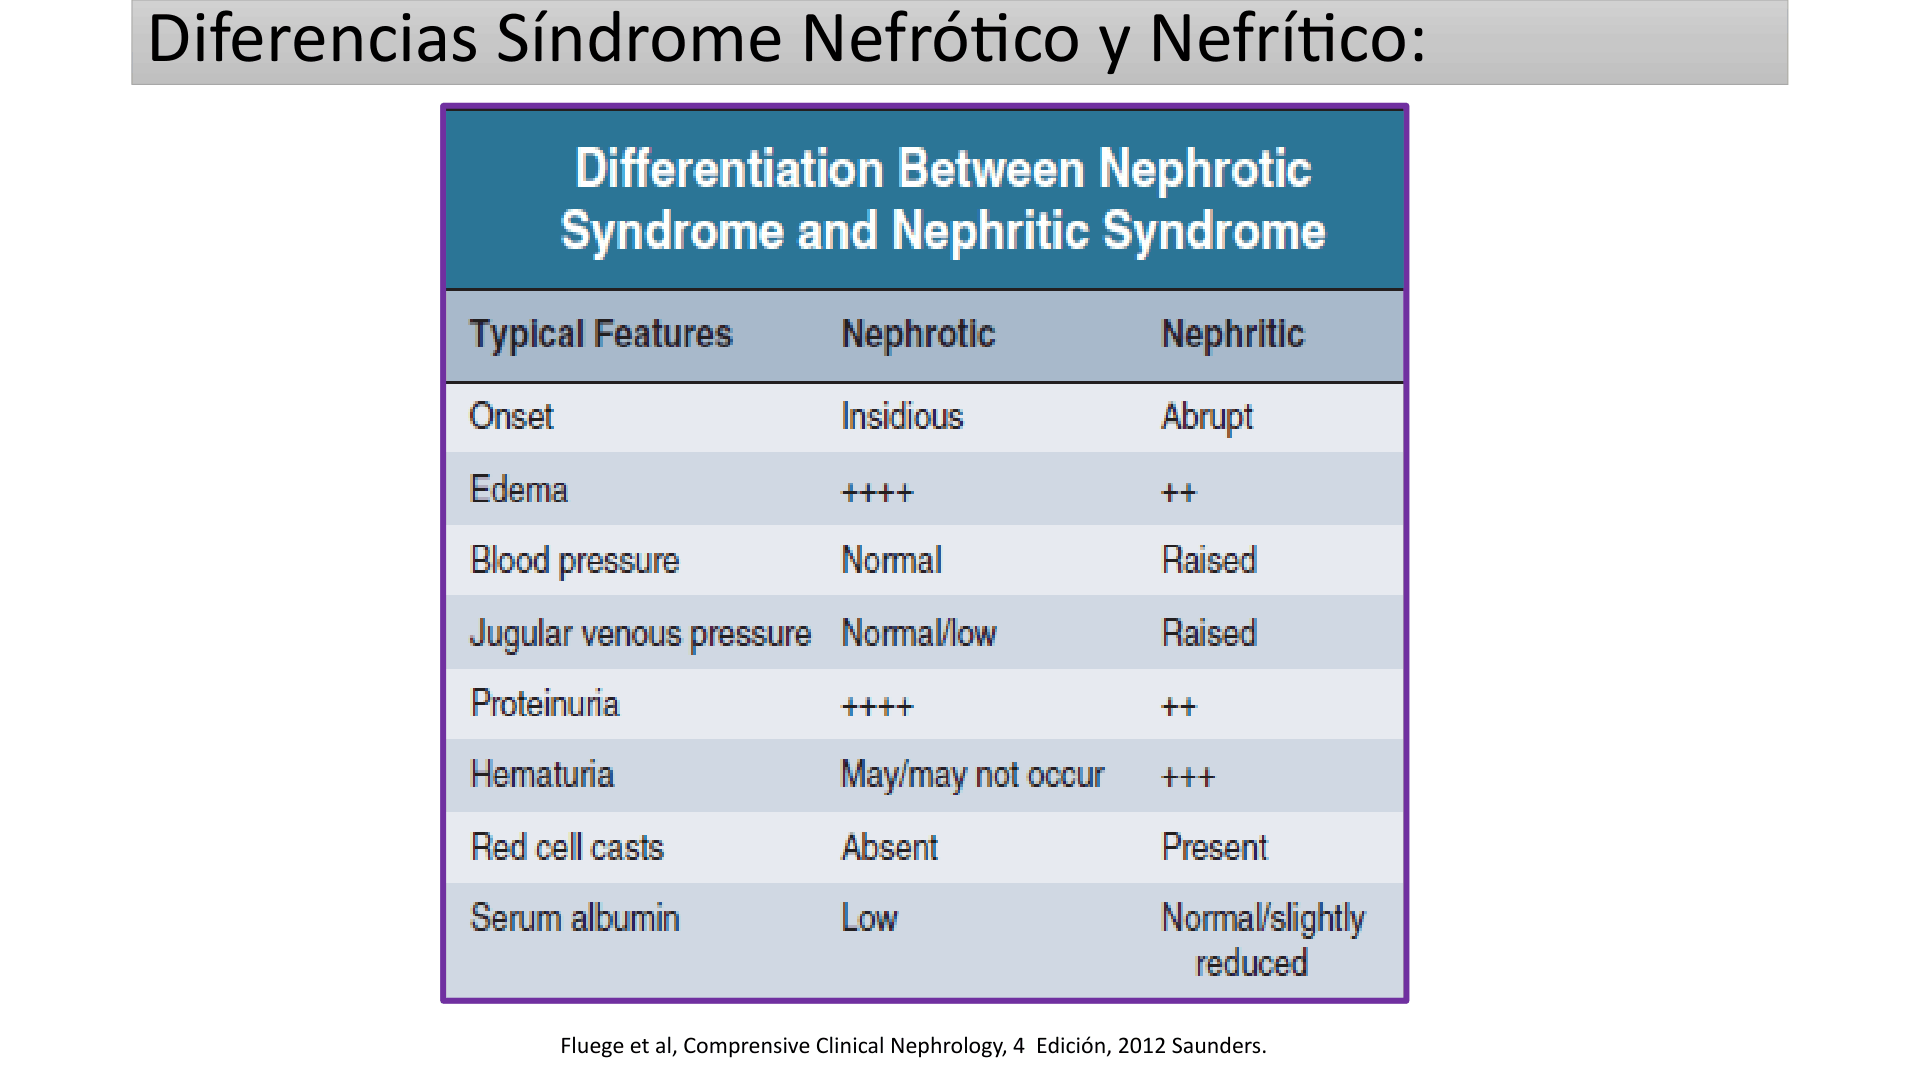
Descripción de la figura: tabla comparativa entre síndrome nefrótico y nefrítico por inicio, edema, presión arterial, presión venosa yugular, proteinuria, hematuria, cilindros eritrocitarios y albúmina sérica; contrasta nefrótico insidioso/proteinúrico con nefrítico abrupto/hemático.
Descripción de la figura: portada del bloque “Síndrome Nefrítico” del curso de nefrología de quinto semestre de Medicina en la Universidad Autónoma de Aguascalientes.
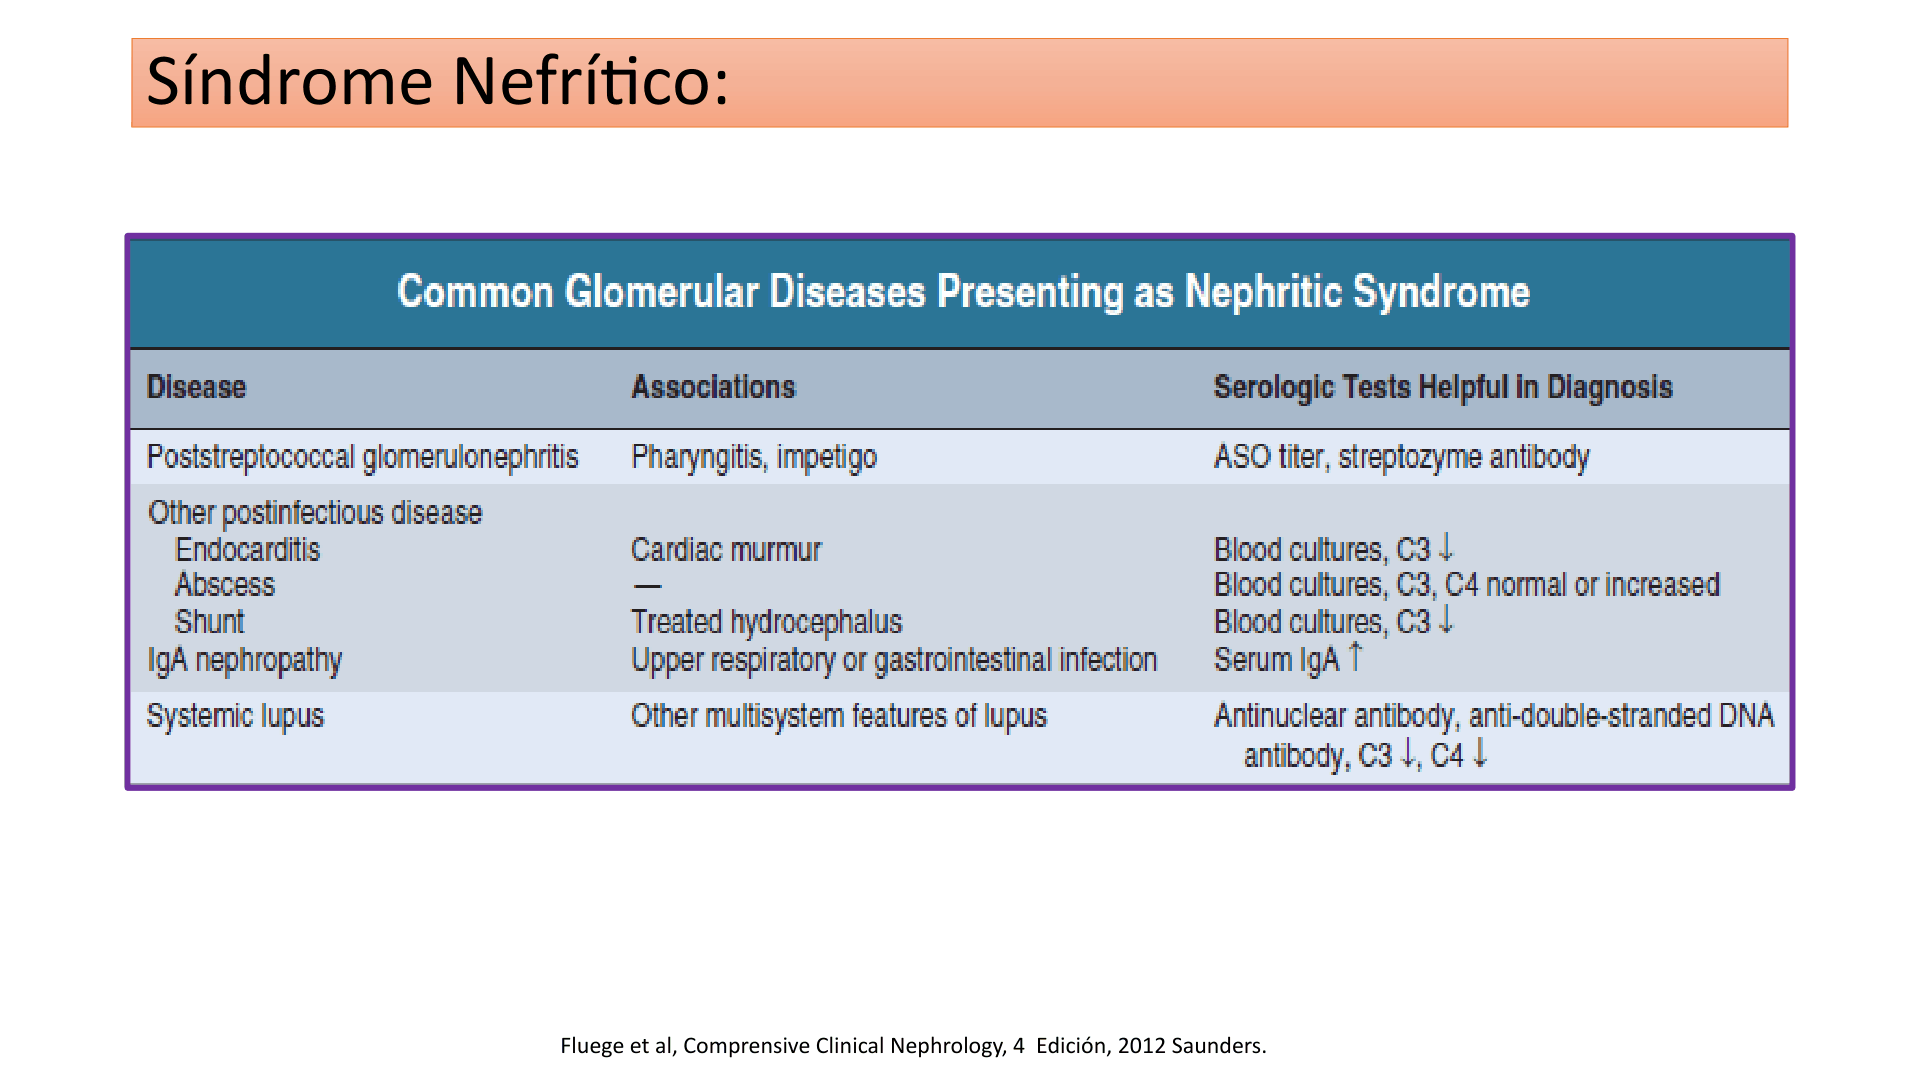
Descripción de la figura: tabla de enfermedades que se presentan con síndrome nefrítico: postestreptocócica, otras infecciones (endocarditis, absceso, shunt), IgA y lupus; cruza asociaciones clínicas con ASO/anticuerpos estreptocócicos, hemocultivos, C3/C4, IgA y ANA/anti-DNA.
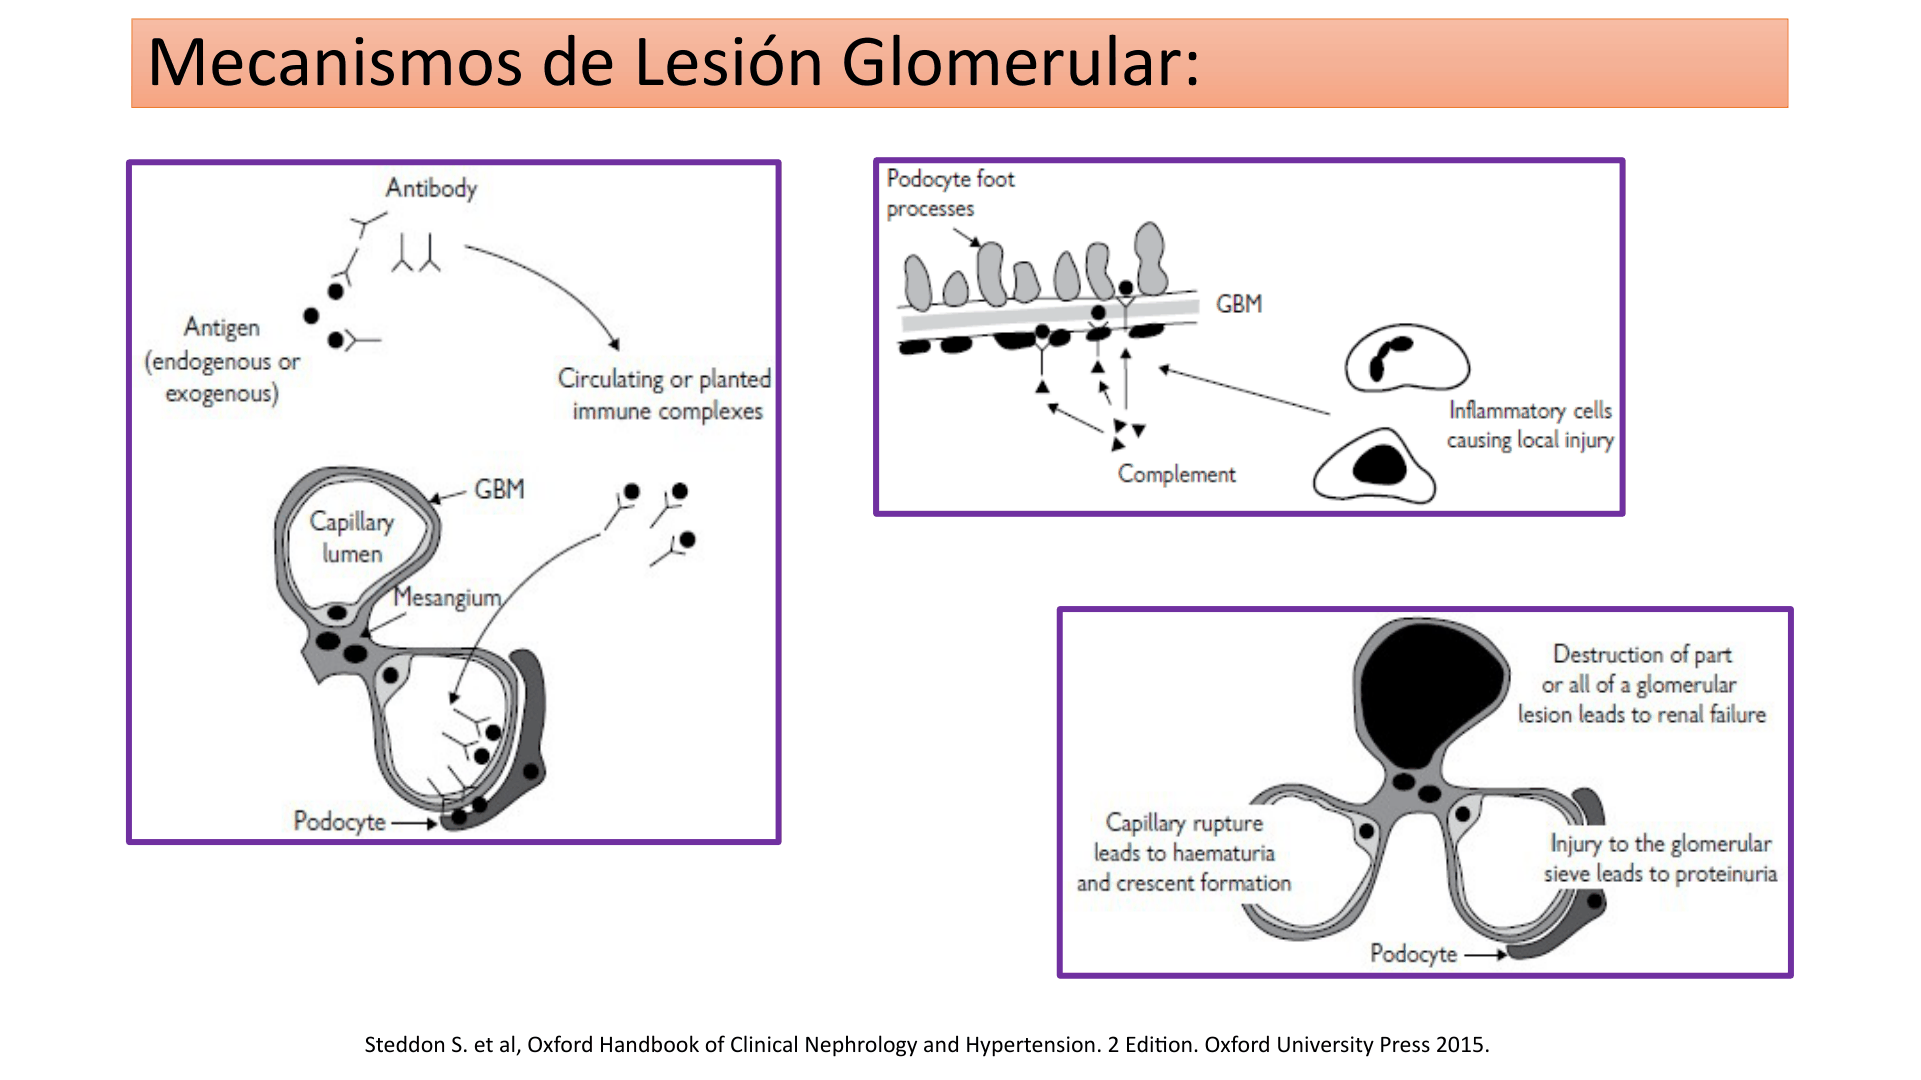
Descripción de la figura: esquema de antígeno-anticuerpo e inmunocomplejos circulantes o implantados, complemento y células inflamatorias; muestra cómo la lesión glomerular produce proteinuria, ruptura capilar/hematuria, semilunas y pérdida de función renal.
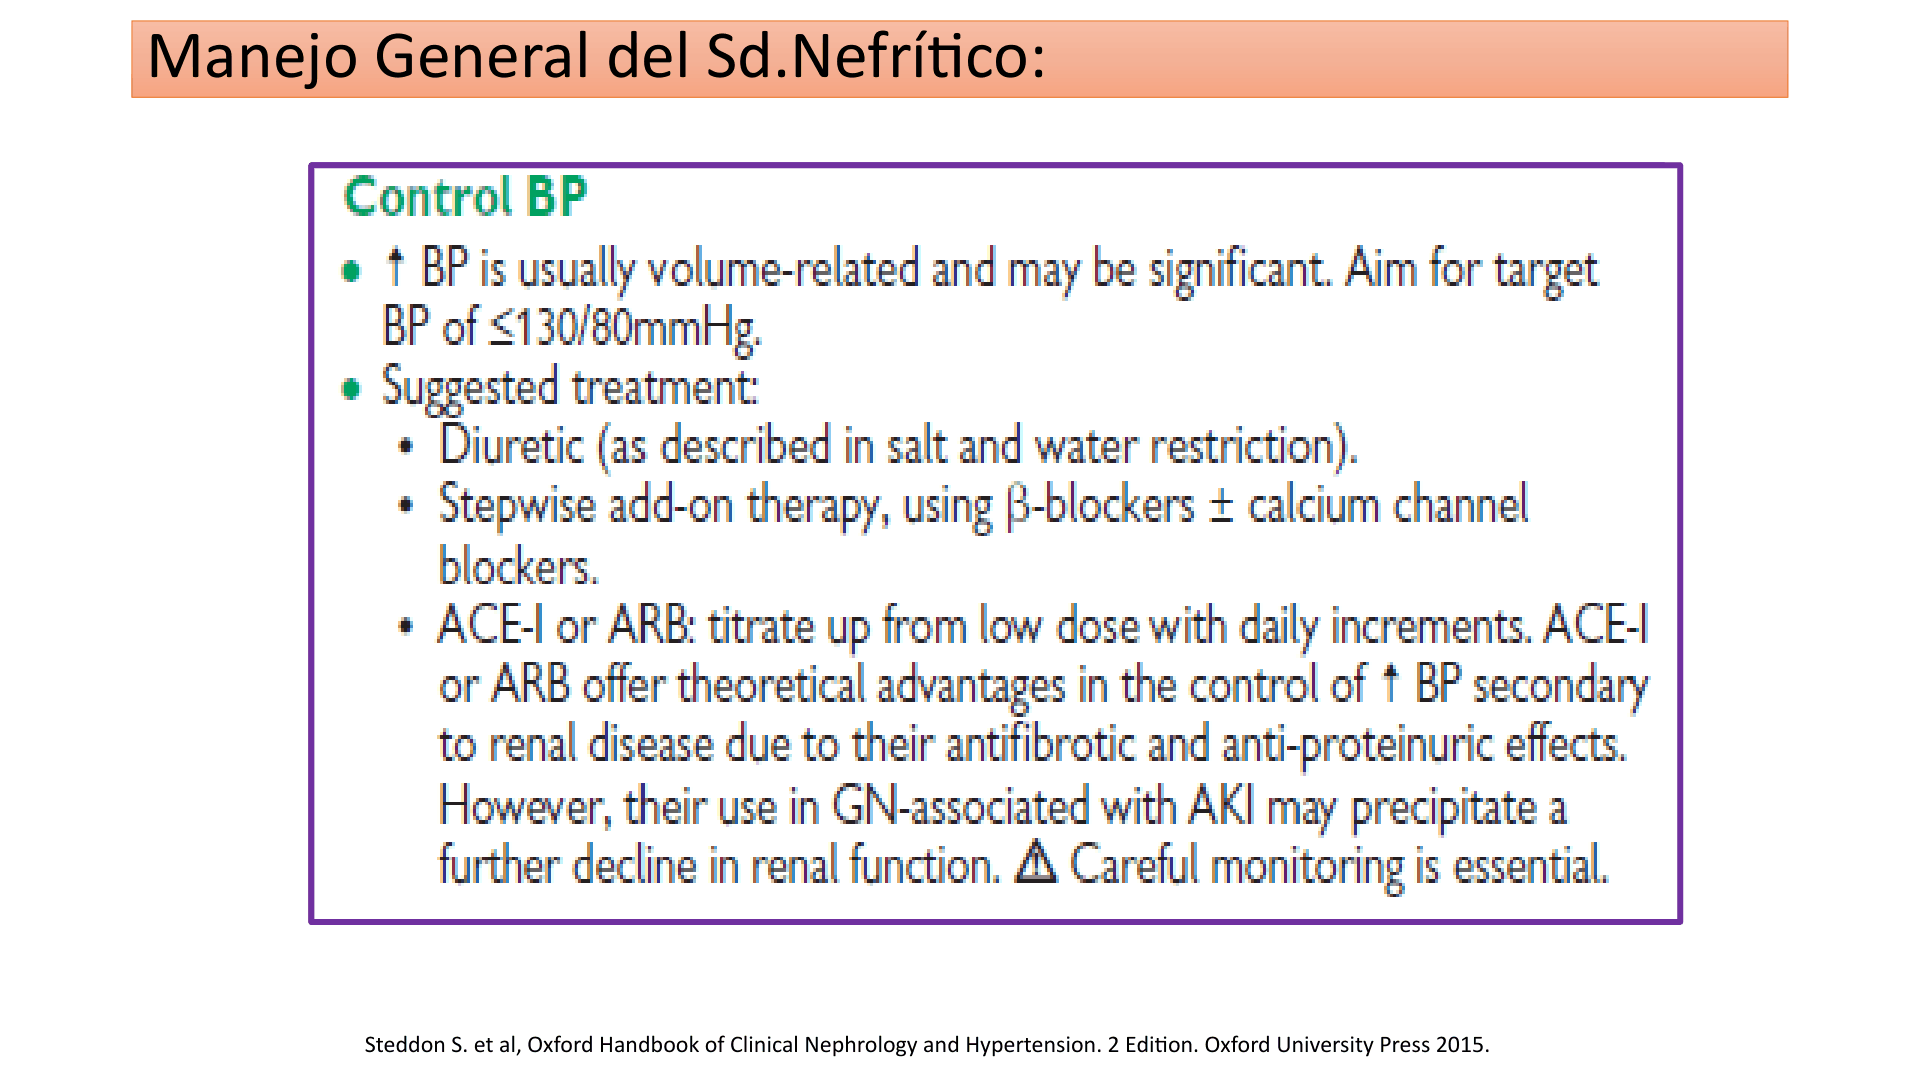
Descripción de la figura: recomendaciones de control de presión en GN: hipertensión habitualmente relacionada con volumen, objetivo <130/80 mmHg, restricción de sal/diurético y escalamiento con betabloqueador o calcioantagonista; advierte monitorizar IECA/ARA-II por posible caída adicional del FG en AKI.
Complemento: rutas y patrones orientadores
Las láminas muestran las vías clásica (C1q se une a Fc de IgG/IgM en inmunocomplejo), de lectinas (MBL/MASP reconoce patrones microbianos) y alternativa (activación basal tick-over o por superficies microbianas). Convergen en convertasas de C3, generación de C3a/C3b y activación terminal con complejo de ataque a membrana; reguladores como factor H, C4BP, CD59, clusterina y vitronectina limitan la cascada. El complemento favorece quimiotaxis, opsonización e inflamación, pero su concentración sérica varía según consumo y producción.
| Enfermedad/patrón mencionado | C3/C4 | Pistas asociadas |
|---|---|---|
| GN postinfecciosa/postestreptocócica | C3 bajo, C4 generalmente normal; la lámina dice “baja C3 fundamentalmente”. | C3 debe normalizarse en 6–8 semanas en el curso típico. |
| GN membranoproliferativa/mesangiocapilar por inmunocomplejos (clasificación clásica tipo I) | C3 y C4 bajos en una tabla; consumo de C3 enfatizado en otra. | Patrón de depósitos inmunes; no confundir clasificación antigua por tipo con clasificación actual por inmunocomplejos vs glomerulopatía C3. |
| Enfermedad por depósitos densos | C3 bajo. | Activación alternativa; IF solo C3 en la descripción histológica. |
| GN extracapilar tipo II en clasificación antigua | Habitualmente C3 y C4 bajos. | Etiología/denominación histórica; no equivale automáticamente a un tipo actual. |
| Lupus | C3 y C4 bajos. | Correlacionar con ANA/anti-DNA y manifestaciones sistémicas. |
| Nefritis de shunt, sepsis, endocarditis infecciosa, crioglobulinemia | Habitualmente C3 y C4 bajos. | Cultivos y pruebas dirigidas según contexto. |
| Nefropatía por IgA | Complemento usualmente normal. | La activación se describe como leve, sin superar la síntesis hepática. |
| Vasculitis ANCA/anti-MBG | La tabla comparativa señala complemento normal. | La serología y la inmunofluorescencia renal orientan el mecanismo; no se diagnostican solo por complemento. |
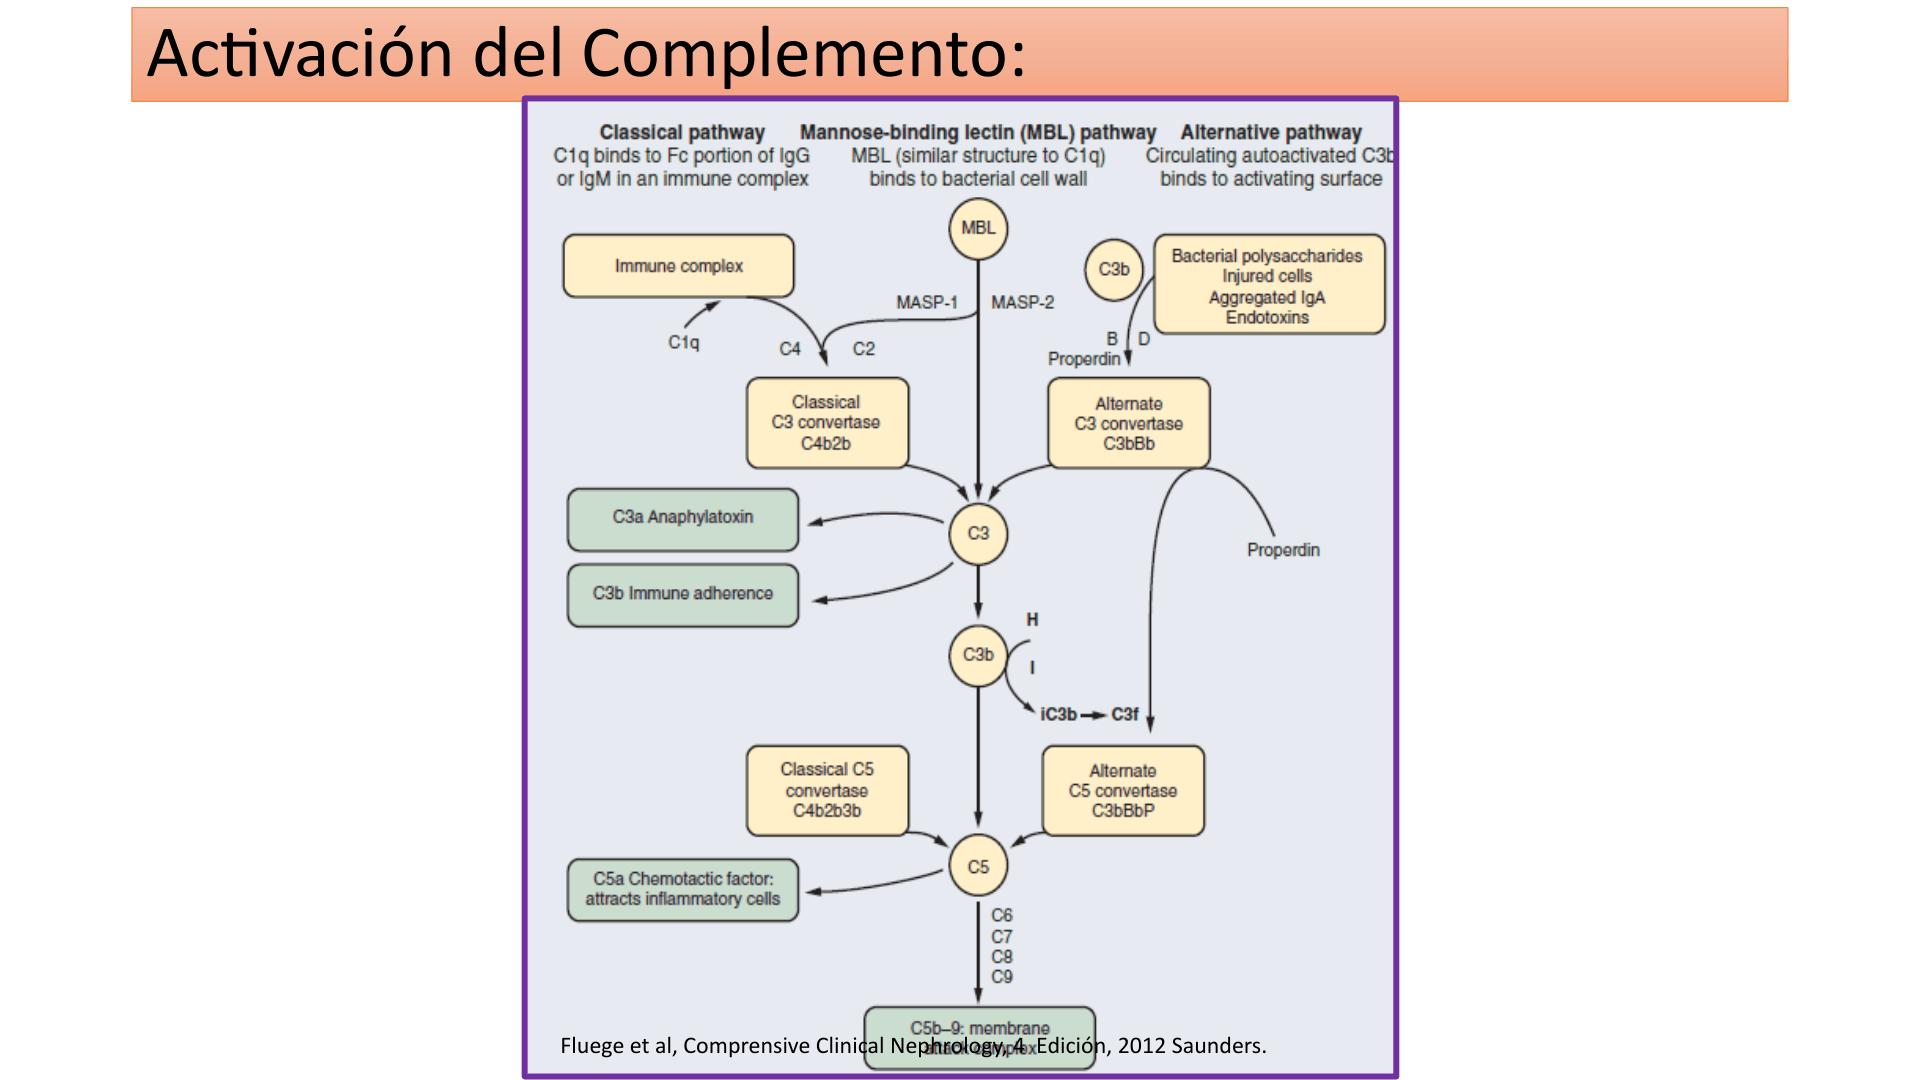
Descripción de la figura: diagrama de las vías clásica, de lectinas y alternativa del complemento, con sus desencadenantes y convergencia en convertasas de C3 y cascada terminal.
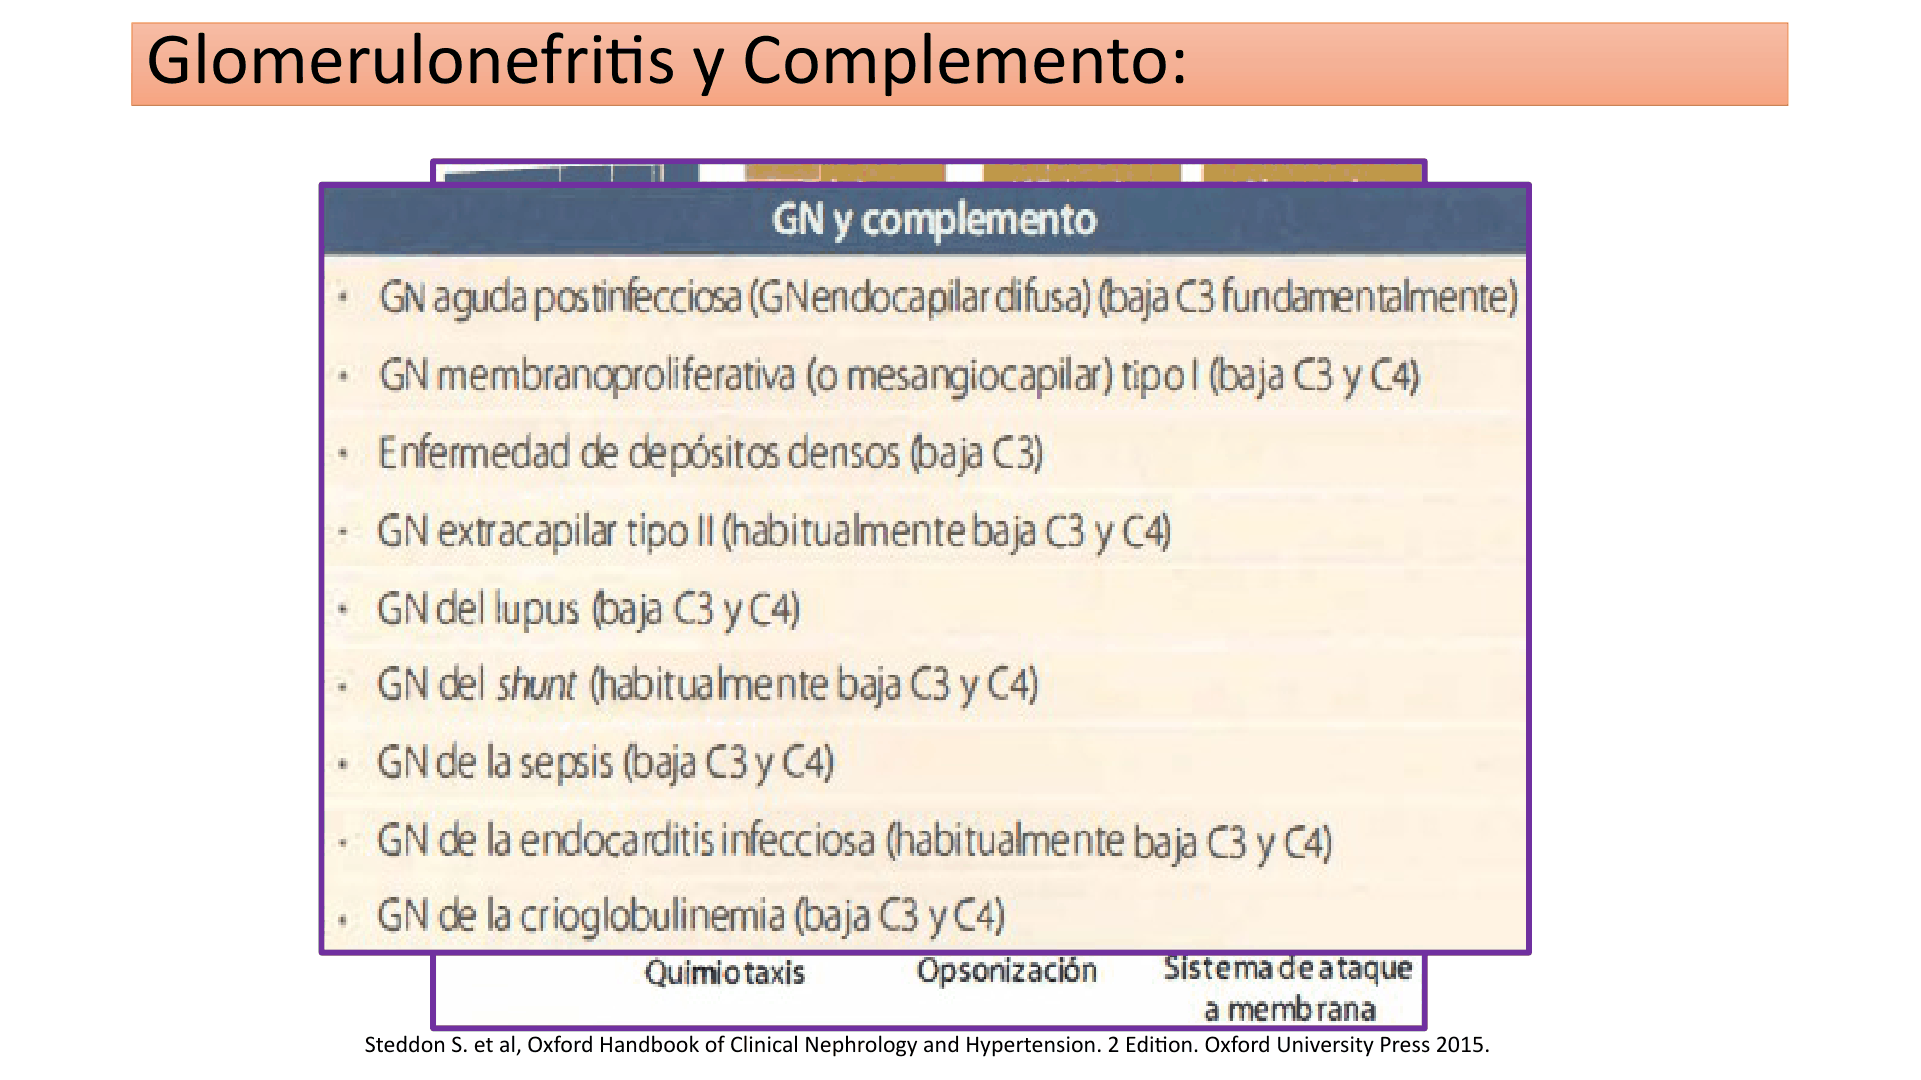
Descripción de la figura: lista enfermedades glomerulares con consumo de complemento: postinfecciosa, GNMP, depósitos densos, extracapilar de clasificación histórica, lupus, shunt, sepsis, endocarditis y crioglobulinemia; vincula complemento con quimiotaxis, opsonización y ataque de membrana.
Diagnóstico diferencial por asociación y serología
| Enfermedad o mecanismo | Contexto clínico referido | Pruebas citadas |
|---|---|---|
| GN postestreptocócica | Faringitis o impétigo; latencia de días-semanas. | ASO/anticuerpos antiestreptocócicos, cultivo faríngeo/cutáneo y C3/C4. |
| Endocarditis | Soplo o sospecha de endocarditis. | Hemocultivos; C3/C4. |
| Absceso | Infección focal. | Hemocultivos; C3/C4 normal o aumentado en la tabla. |
| Nefritis de shunt | Derivación de hidrocefalia tratada/infectada. | Hemocultivos; C3/C4. |
| Nefropatía por IgA | Infección respiratoria o gastrointestinal coincidente; hematuria recurrente. | IgA sérica aparece en la tabla como posible prueba; no sustituye biopsia/valoración clínica. |
| LES | Otros rasgos multisistémicos. | ANA, anti-DNA de doble cadena, C3 y C4. |
| Vasculitis ANCA/anti-MBG | Vasculitis sistémica, hemoptisis/hemorragia alveolar o lesión renal rápidamente progresiva. | ANCA y anti-MBG son pruebas dirigidas; considerar también biopsia renal. |
Nefropatía por IgA
Es la glomerulonefritis primaria más frecuente del mundo. Produce hematuria glomerular en segunda-tercera décadas; se estima que 30–50% progresará a ERC. La pista clásica es hematuria macroscópica recurrente que coincide con infección respiratoria (primeras 24 h) o ejercicio, frente al intervalo más largo de la postestreptocócica. En niños puede formar parte de vasculitis IgA (antes púrpura de Henoch-Schönlein), con piel, articulaciones y riñón. El complemento suele ser normal.
| Nivel | Hallazgos descritos |
|---|---|
| Histología óptica | Proliferación mesangial y aumento de matriz mesangial, focal o difusa. |
| Inmunotinción | Depósitos mesangiales de IgA con C3; puede haber co-depósito de IgG e IgM. |
| Microscopía electrónica | Depósitos mesangiales próximos a la MBG paramesangial. |
| Patogenia esquematizada | Defecto de O-glicosilación de IgA/plasmocitos y aumento de IgA1 pobremente glicosilada; complejos inmunes IgG-IgA1 circulantes o formados in situ se depositan en mesangio → proliferación mesangial y exceso de matriz. El esquema señala incertidumbre hereditaria/adquirida del defecto. |
Enfermedades asociadas enumeradas en la lámina: espondilitis anquilosante, artritis reumatoide, síndrome de Reiter, uveítis, enfermedad celíaca, hepatopatía alcohólica, cirrosis no alcohólica y esquistosomiasis hepática, sarcoidosis, dermatitis herpetiforme, VIH, VHB en zonas endémicas, brucelosis, síndrome de Wiskott-Aldrich, síndrome sicca, enfermedad de Crohn, enfermedad de Whipple, hemosiderosis pulmonar, carcinoma bronquial/renal/laríngeo, micosis fungoide, síndrome de Sézary y lepra.
| Riesgo/pronóstico descrito | Rasgos |
|---|---|
| Bajo | FG normal; microhematuria aislada o hematuria macroscópica episódica; proteinuria <500 mg/día (uPCR <50 mg/mmol); normotensión. |
| Intermedio en la diapositiva | Edad mayor, FG normal o ligeramente reducido, proteinuria >500 mg/día (uPCR >50 mg/mmol) e hipertensión. |
Tratamiento descrito: control de presión y proteinuria con IECA inicial (ejemplo: enalapril); objetivo de PA ≤125/75 mmHg y proteinuria <0.5 g/día. Omega-3 para modulación de eicosanoides si persiste proteinuria >1 g/día. El esquema indica tratamiento continuo a largo plazo. Se citan corticoides si proteinuria >1 g/día y FG estimado >50 mL/min: prednisolona 0.5 mg/kg en días alternos durante 6 meses, o 0.5–1 mg/kg/día por 8 semanas si proteinuria en rango nefrótico. Para enfermedad activa grave/rápidamente progresiva y >50% de cambio semilunar, se reserva ciclofosfamida: prednisolona 0.5–1 mg/kg/día más ciclofosfamida 2 mg/kg/día por 8 semanas, seguida de descenso de prednisolona y conversión a mantenimiento; elegir el mantenimiento según diagnóstico, respuesta y protocolo.
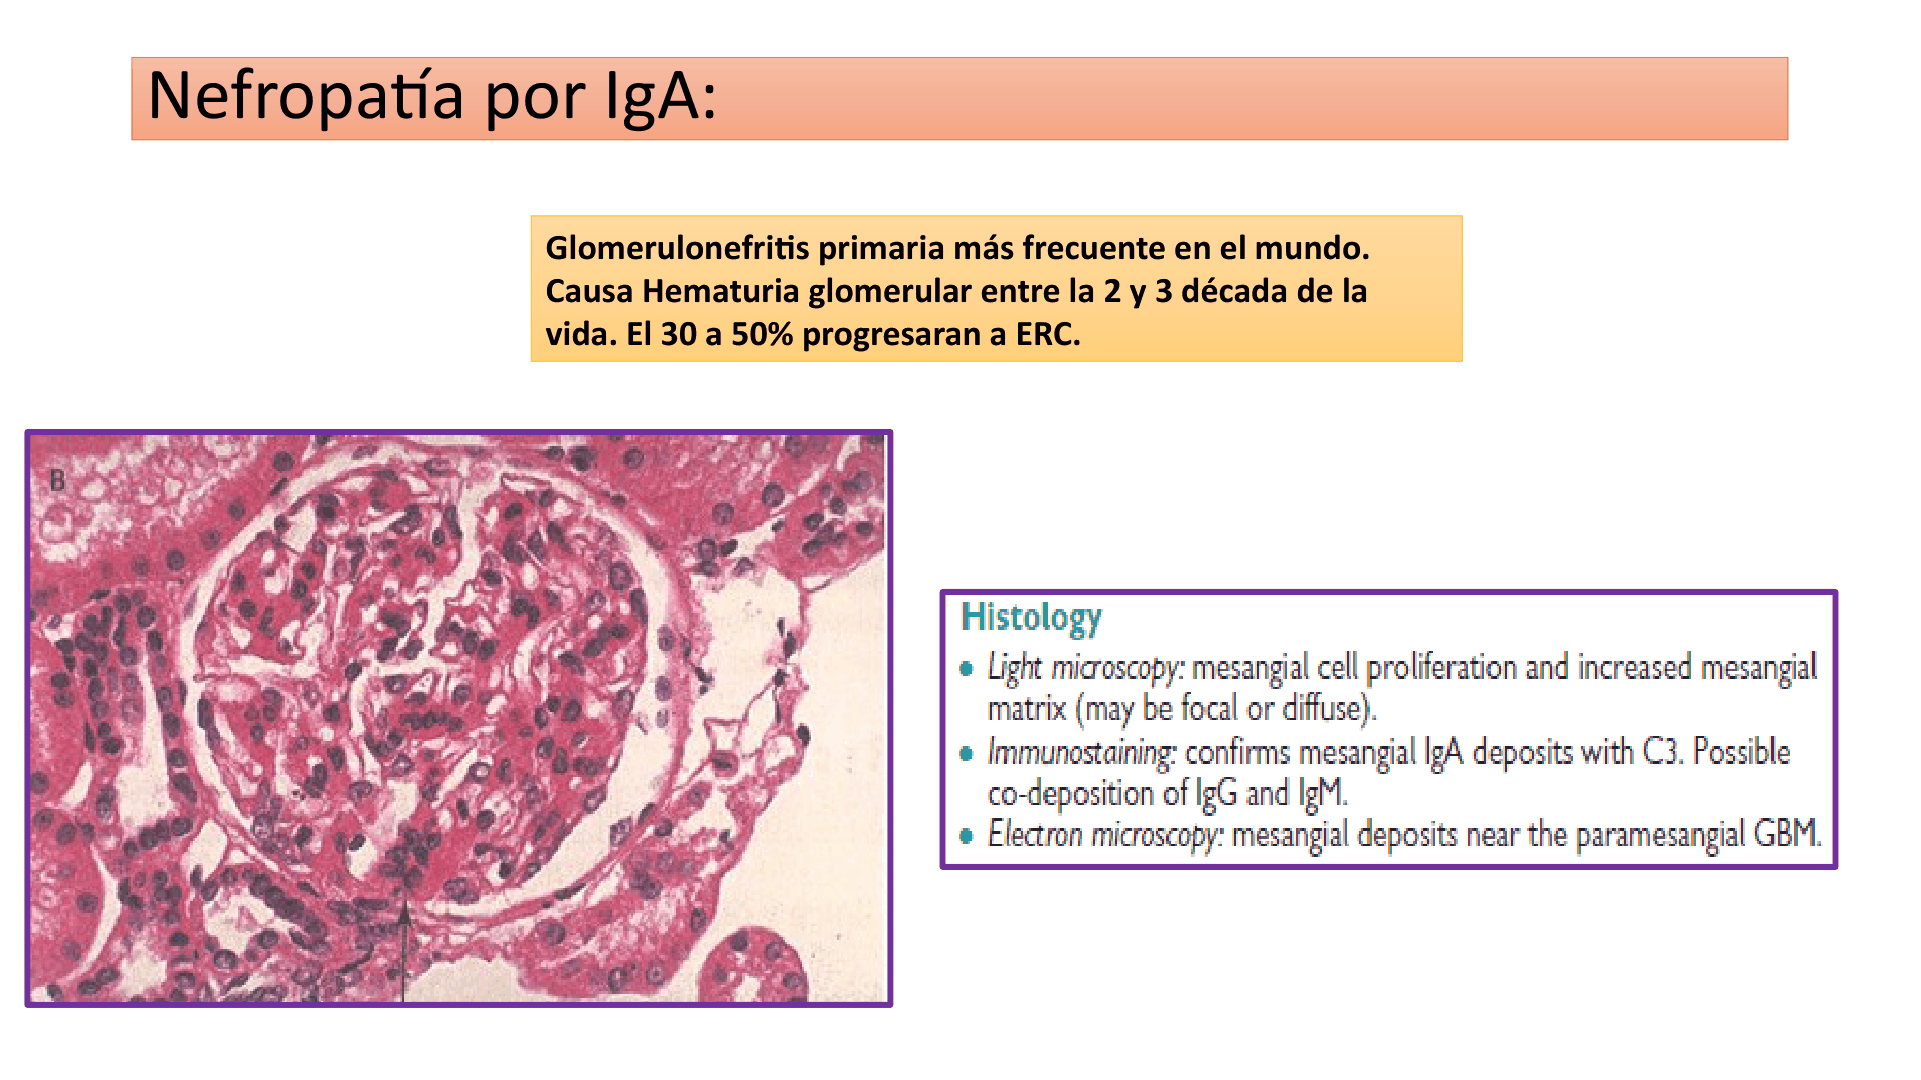
Descripción de la figura: microfotografía glomerular de nefropatía IgA y recuadro histológico: proliferación/matriz mesangial, depósitos IgA-C3 con posible IgG/IgM y depósitos mesangiales/paramesangiales en microscopía electrónica.
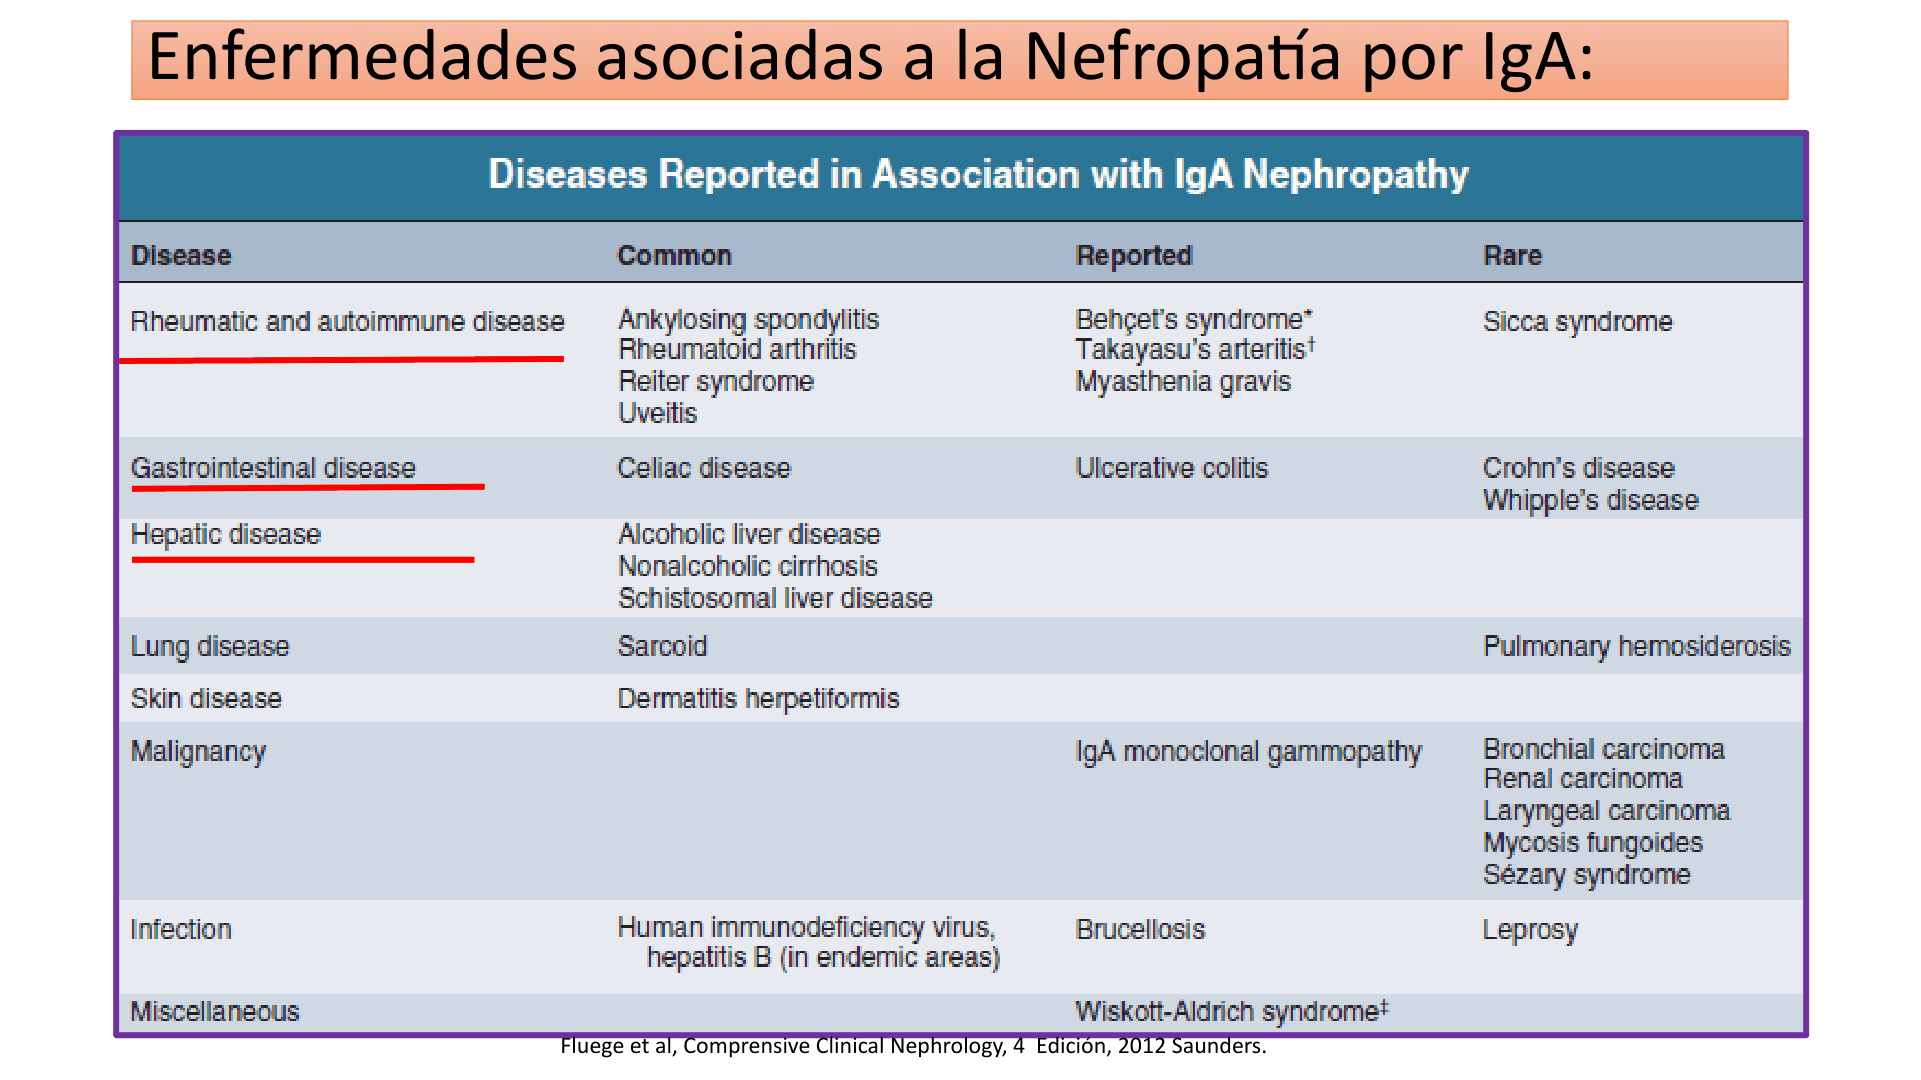
Descripción de la figura: tabla de asociaciones de nefropatía IgA en enfermedades reumatológicas/autoinmunes, hepáticas, infecciosas, gastrointestinales, pulmonares, dermatológicas y neoplásicas; incluye ejemplos como espondilitis, celiaquía, Crohn, VIH/VHB, Wiskott-Aldrich y carcinomas.
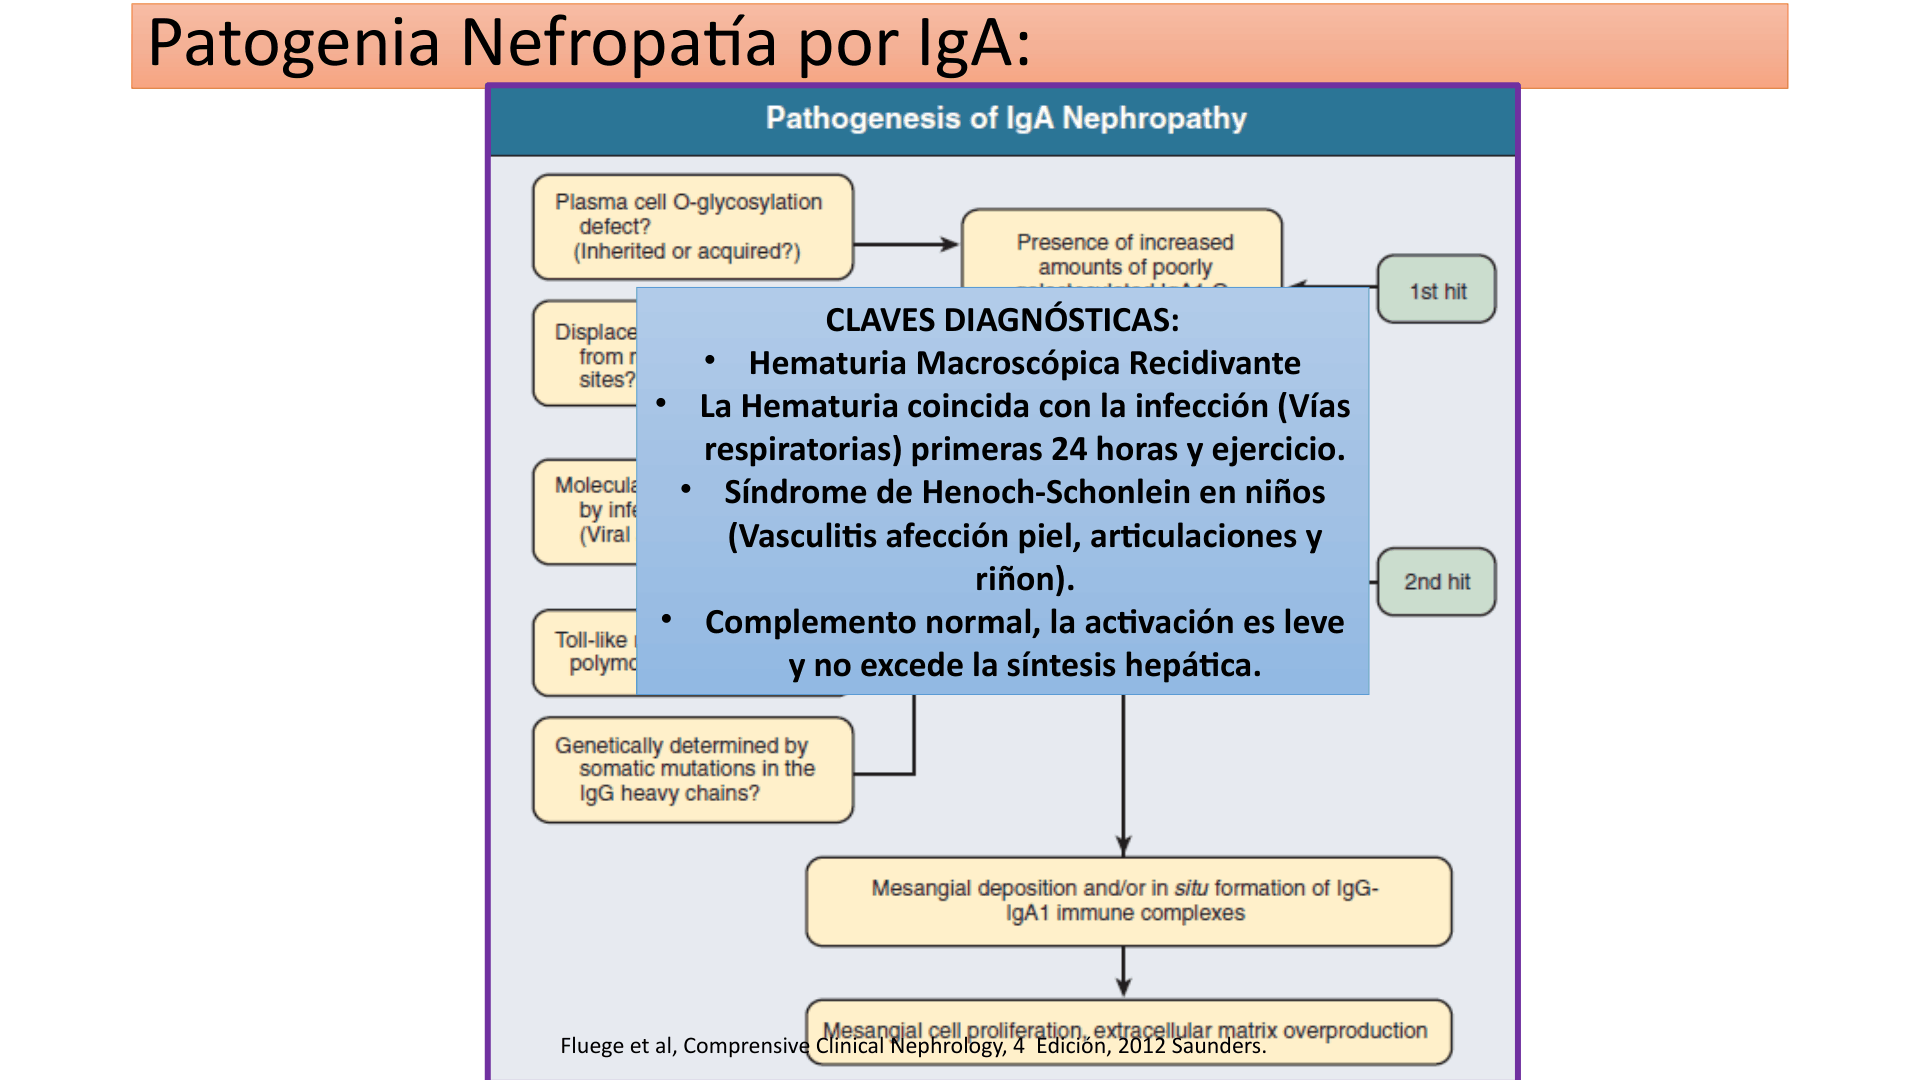
Descripción de la figura: diagrama de patogenia de IgA con defectos de O-glicosilación, IgA1 pobremente glicosilada y primer/segundo impactos que llevan a complejos inmunes mesangiales y proliferación; recuadro central destaca hematuria coincidente con infección, recurrencia y complemento normal.
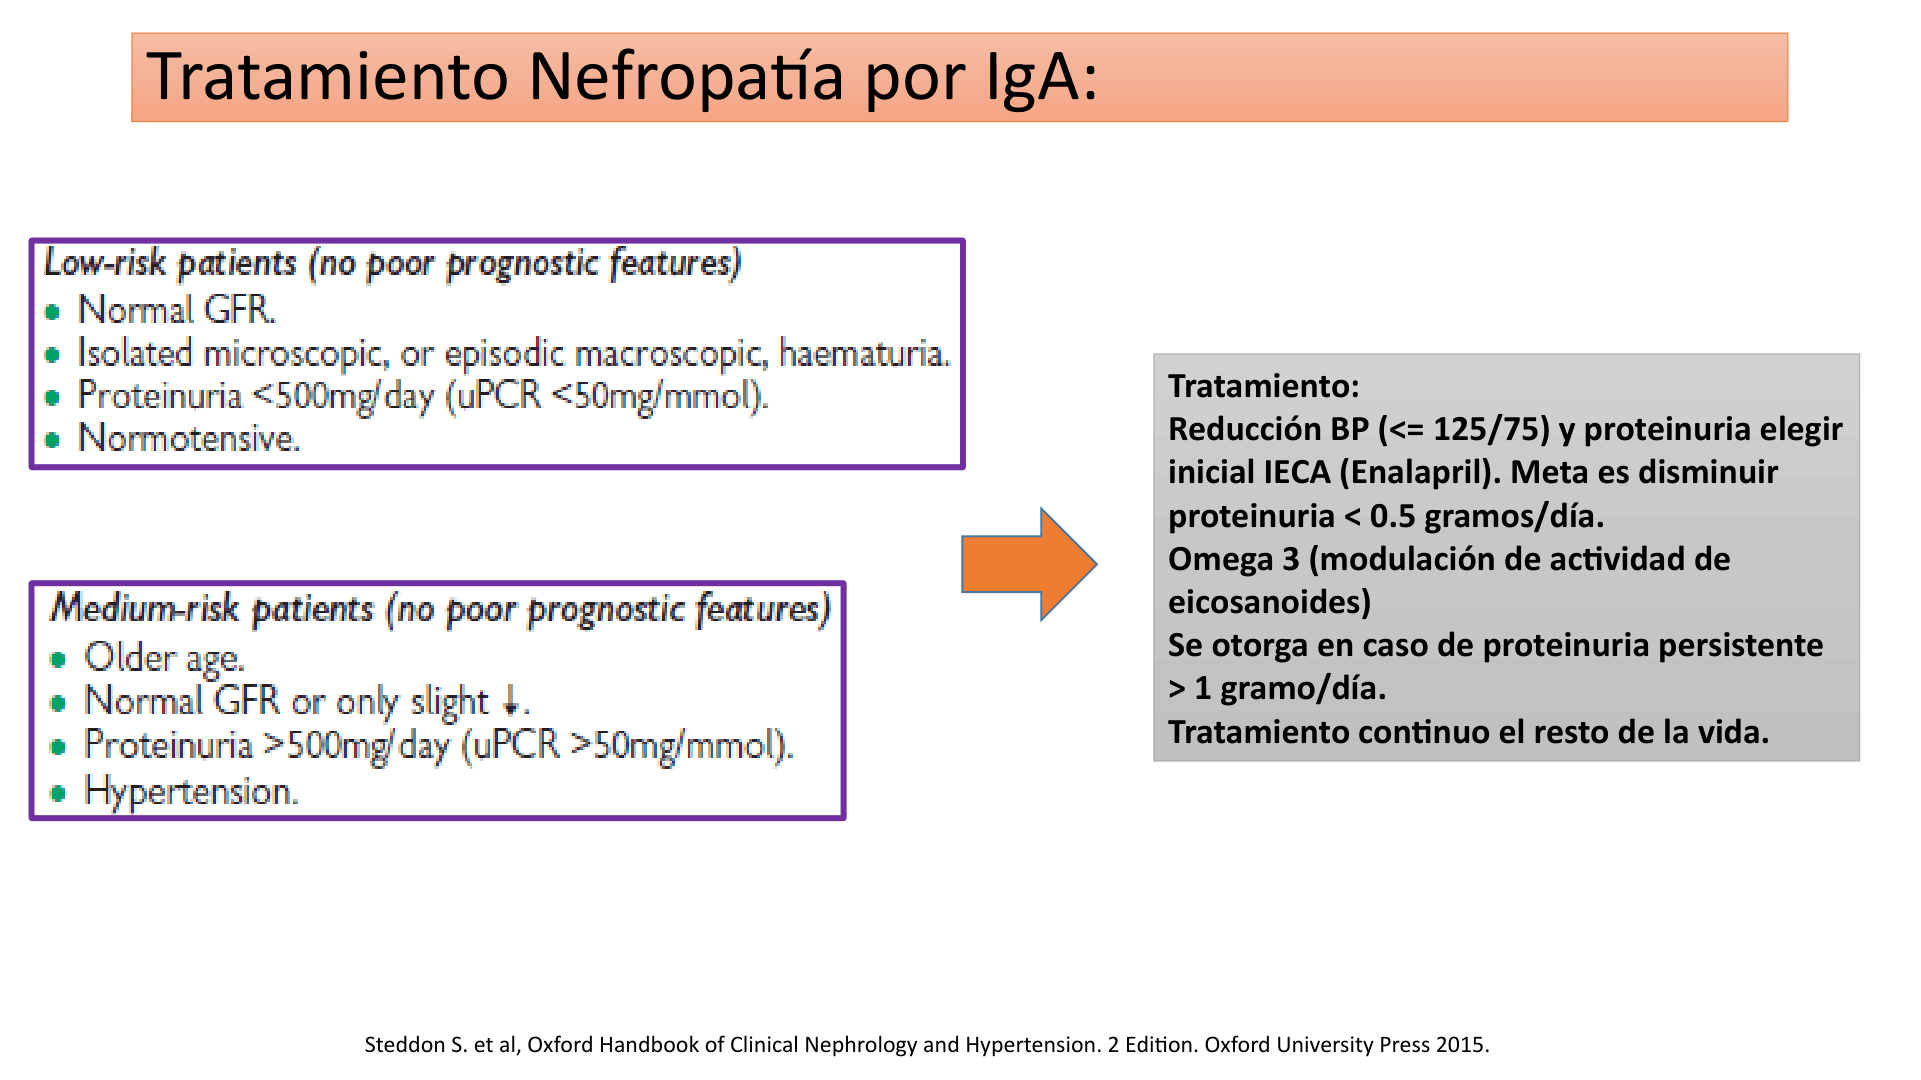
Descripción de la figura: estratifica pacientes con IgA por riesgo y enlaza control de PA/proteinuria con IECA, objetivo <0.5 g/día y omega-3 si persiste >1 g/día; indica continuidad terapéutica en la lámina.
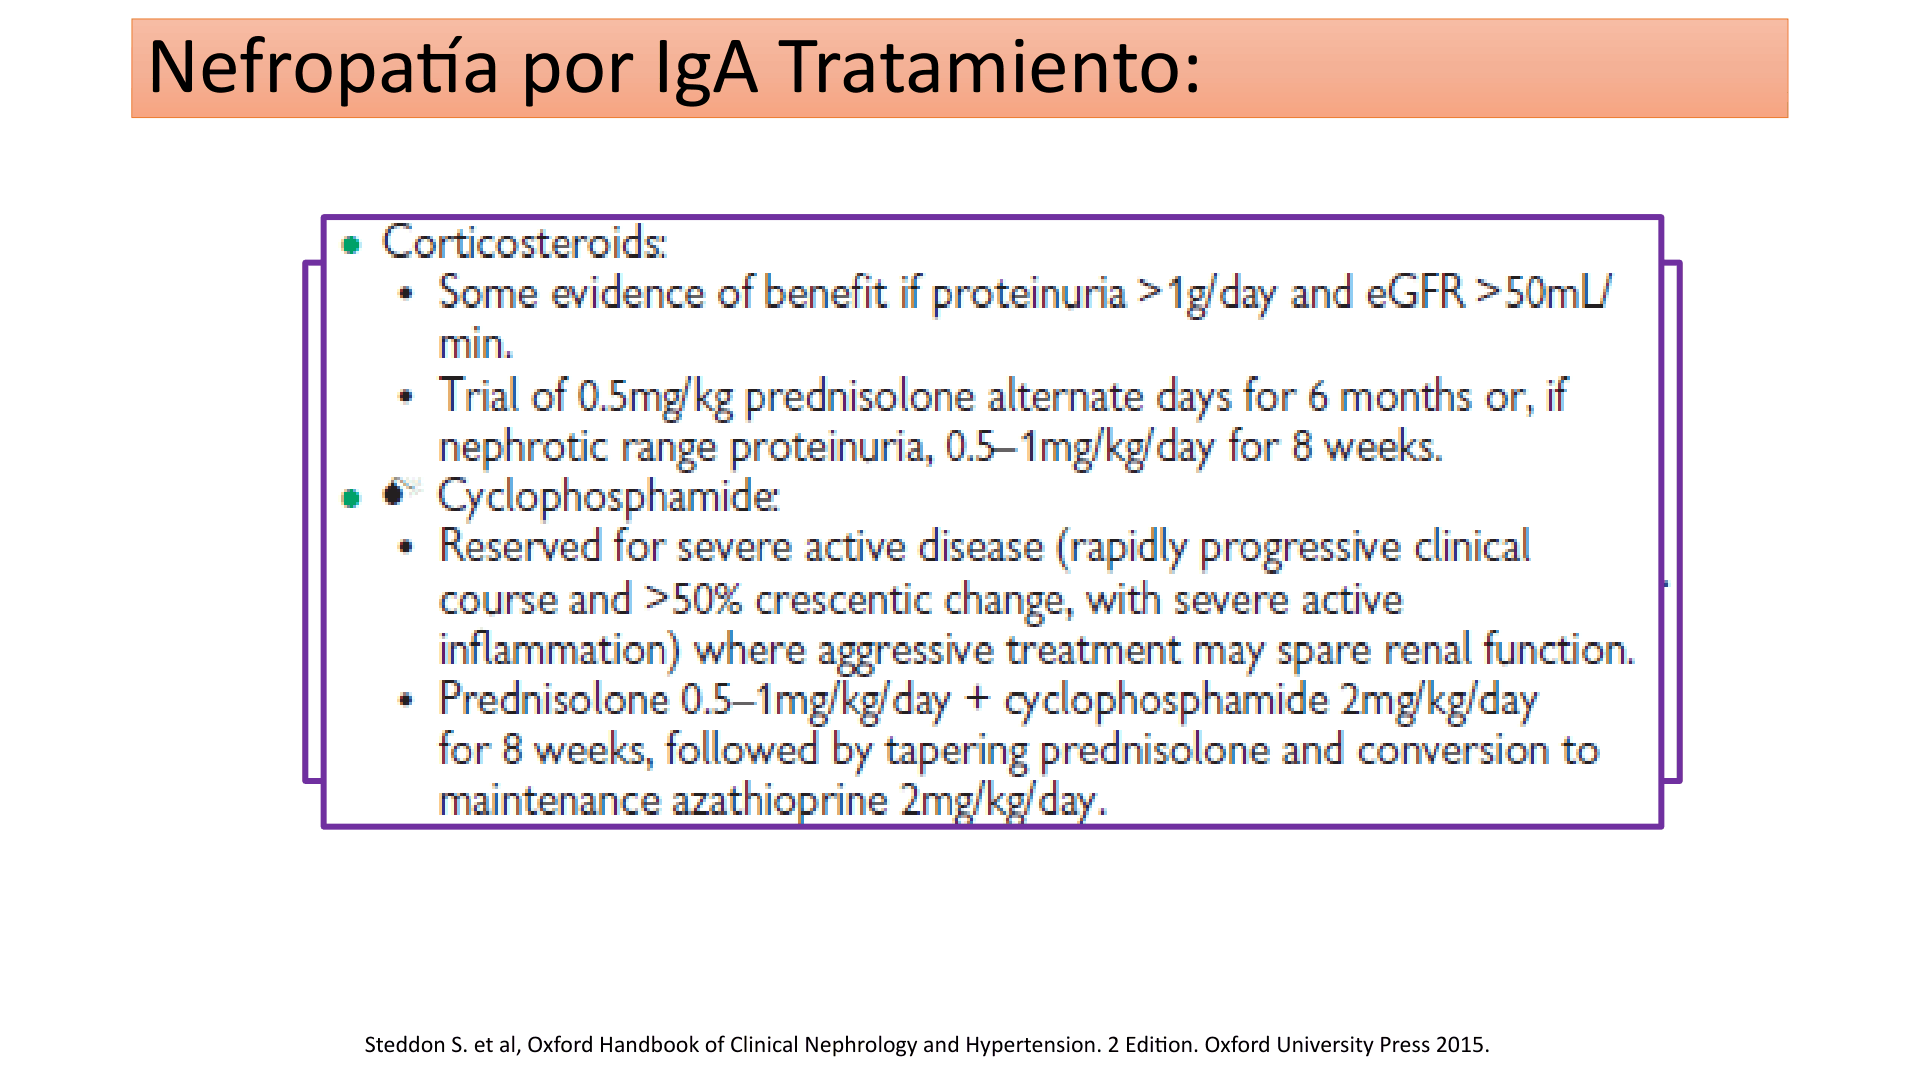
Descripción de la figura: opciones de inmunosupresión para nefropatía IgA: considerar corticoide con proteinuria >1 g/día y eGFR >50 mL/min; reserva ciclofosfamida más prednisolona para curso rápidamente progresivo con >50% semilunas/inflamación activa.
GN postinfecciosa y postestreptocócica
La GN postinfecciosa puede seguir infecciones bacterianas (estreptococo, estafilococo, neumococo, meningococo, Salmonella, micobacterias y sífilis), virales (influenza B, paperas, rubéola, Coxsackie, VHB, EBV, CMV), fúngicas (Candida, Coccidioides, Histoplasma) o parasitarias (malaria, filariasis, toxoplasmosis, esquistosomiasis). Se incluyen también endocarditis, abscesos e infección de derivación/shunt.
La GN postestreptocócica es mediada por inmunocomplejos; la lámina la sitúa típicamente en niños (edad promedio aproximada ~7 años), 10–21 días (1–3 semanas) después de faringitis, o 3–6 semanas tras infección cutánea (impétigo/erisipela). Se menciona estreptococo β-hemolítico del grupo A de Lancefield y tipos 14 y 19 como nefritogénicos. Los antígenos señalados son receptor de plasmina asociado a nefritis (NAPlr) y exotoxina pirógena B (SPE-B). Los inmunocomplejos se depositan y activan complemento, sobre todo vía alternativa, con C3 bajo y C4 conservado.
Criterio de estudio: 2 de 3: cultivo de estreptococo nefritogénico positivo en faringe/piel; ASLO elevada; C3 bajo con normalización a las 6–8 semanas desde el inicio de la clínica renal.
| Fase/histología descrita | Rasgos |
|---|---|
| Fase inicial | Proliferación endocapilar; PMN; >3 núcleos/área mesangial; luces capilares poco visibles/ocluídas. IF “cielo estrellado” con IgG y C3 (la lámina original permite leer C3). Se ilustran depósitos subendoteliales. |
| Fase tardía | Se ilustran depósitos subendoteliales, cambios de membrana basal y depósitos subepiteliales, con podocito y fenestras endoteliales rotulados. |
Biopsia : sospecha de GN rápidamente progresiva en adulto; falta de recuperación tras 7 días en niños/adultos; complemento bajo persistente después de 6–8 semanas; microhematuria >6 meses; oliguria >3 semanas.
Curso y tratamiento descritos: autolimitada al resolverse la infección; se menciona recuperación clínica 7–10 días desde inicio de antibioterapia y recuperación renal, aunque puede persistir hematuria/proteinuria aisladas con seguimiento; recaídas raras. Penicilinas para infección estreptocócica; restricción de sal <2 g/día; calcioantagonistas para hipertensión, con cautela con IECA en lesión renal aguda.
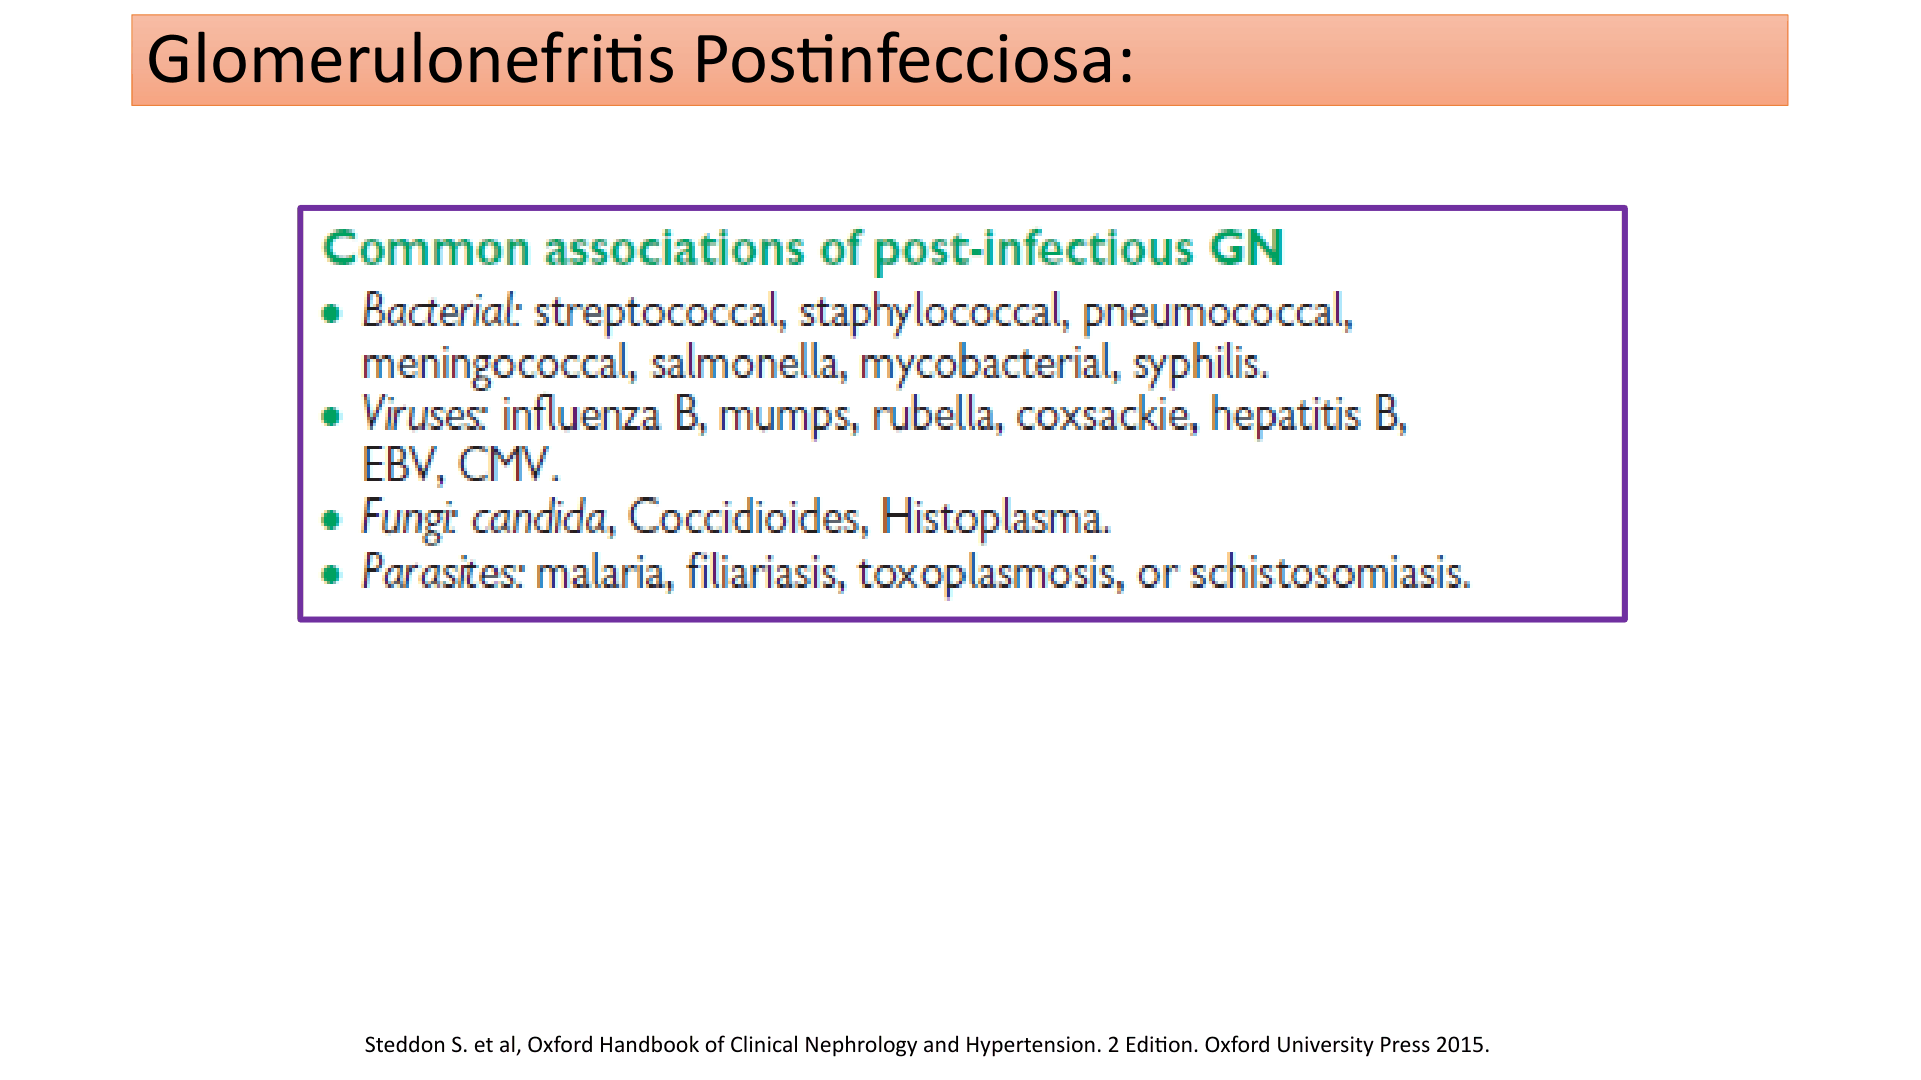
Descripción de la figura: lista de patógenos asociados a GN postinfecciosa, clasificados en bacterias, virus, hongos y parásitos, incluyendo estreptococo, estafilococo, hepatitis, EBV/CMV, Candida, malaria y esquistosomiasis.
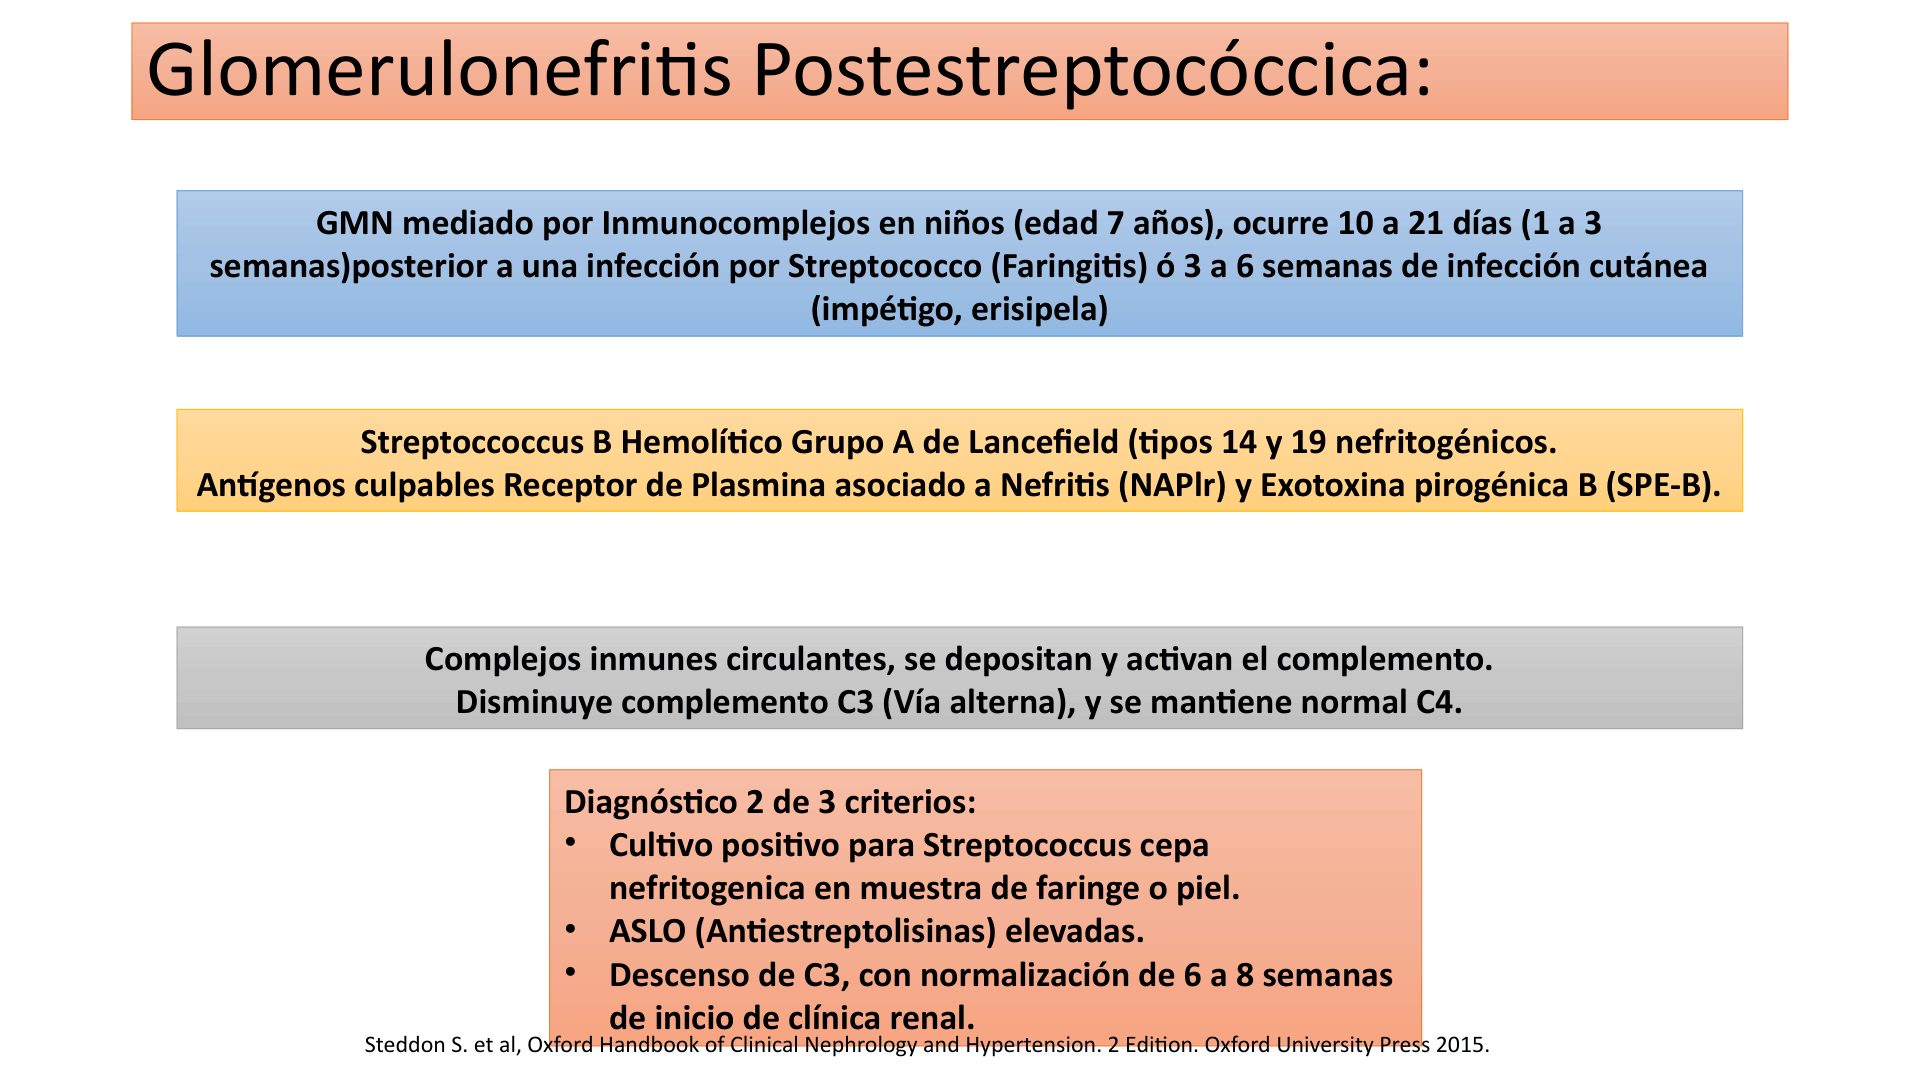
Descripción de la figura: resumen de GN postestreptocócica con intervalo tras faringitis o infección cutánea, antígenos NAPlr/SPE-B, depósito de inmunocomplejos, C3 bajo/C4 normal y criterios diagnósticos de cultivo, ASLO y normalización de C3.
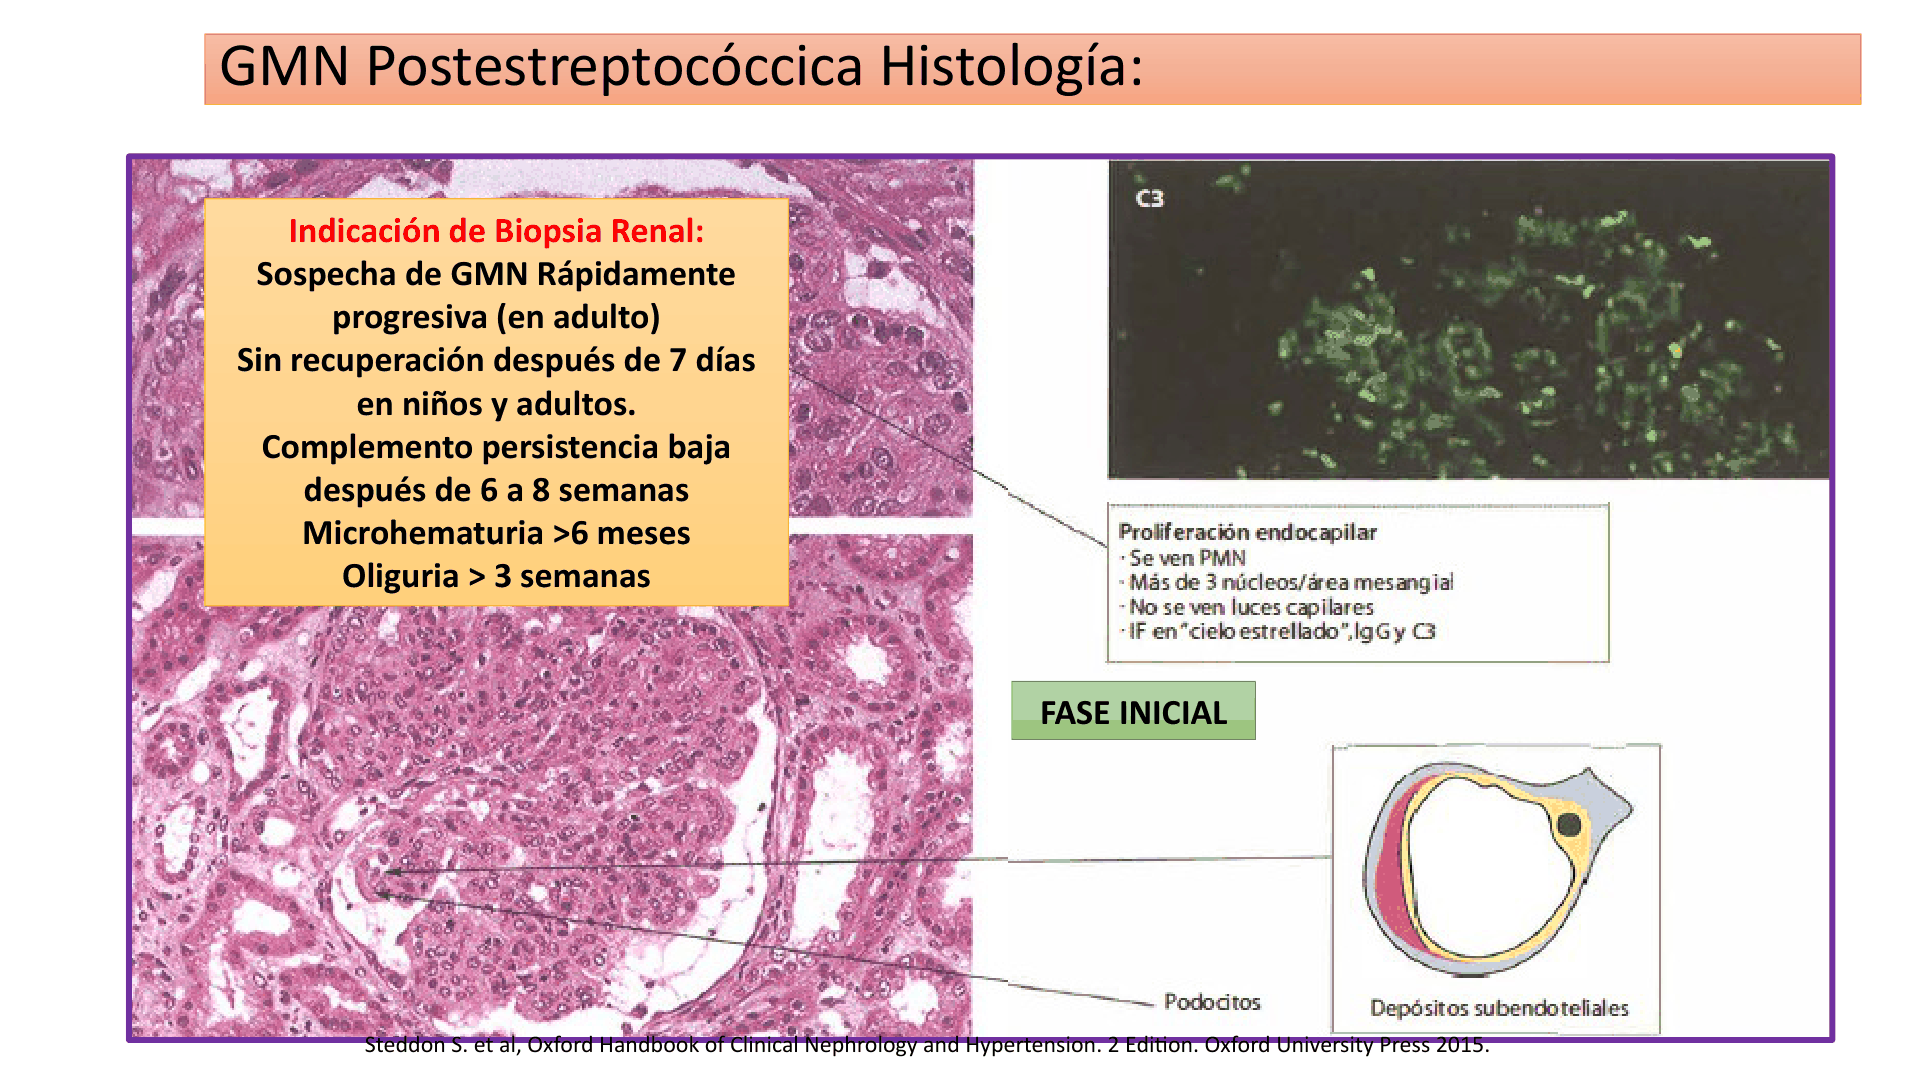
Descripción de la figura: microfotografías de proliferación endocapilar con PMN y luces reducidas, panel de IF con C3 en patrón “cielo estrellado” y dibujo de depósitos subendoteliales; el recuadro enumera indicaciones de biopsia por curso atípico/persistente.
Descripción de la figura: micrografía electrónica esquemática de fase tardía postestreptocócica que etiqueta depósitos subendoteliales y subepiteliales, membrana basal, célula endotelial, podocito y fenestras capilares.
Descripción de la figura: diagrama de curso clínico postestreptocócico: suele ser autolimitado, con recuperación renal tras control de infección; puede persistir hematuria/proteinuria aislada y son raras las recaídas. Se muestran penicilina, restricción de sodio y control de PA.
GN membranoproliferativa / mesangiocapilar y glomerulopatía C3
Las formas primarias se describen con más frecuencia en infancia, adolescencia y adultos jóvenes (5–30 años). La presentación puede ser síndrome nefrótico con hematuria o síndrome nefrítico; la diapositiva destaca hipertensión grave. Se menciona consumo/disminución de C3. Pronóstico orientativo: a 10 años, 50% inicia terapia sustitutiva renal; recurrencia postrasplante ~30%.
La clasificación representada distingue GN mediada por inmunocomplejos de glomerulopatías C3 (enfermedad por depósitos densos y GN C3). Entre causas secundarias figuran VHC, con frecuencia asociado a crioglobulinemia; VHB, VIH, infección crónica, endocarditis, absceso, shunt AV infectado y malaria; LES, Sjögren y enfermedad mixta del tejido conectivo; gammapatías monoclonales/disproteinemias. La glomerulopatía C3 se asocia en las láminas con lipodistrofia, drusas retinianas, C3 bajo con C4 normal, síndrome nefrótico/nefrítico e hipertensión. Se muestra púrpura en paciente con VHC/crioglobulinas.
| Lesión | Microscopía/depósitos representados |
|---|---|
| GNMP/mesangiocapilar mediada por inmunocomplejos | Depósitos subendoteliales y mesangiales con proliferación endocapilar; doble contorno de MBG (“tram-track”); IgM, IgG, C3 y C1q en la lámina. |
| Enfermedad por depósitos densos | Proliferación mesangial, doble contorno y transformación de lámina densa de la MBG por depósitos intramembranosos densos en cinta (“ribbon-like”); IF solo C3; depósitos mesangiales. |
| Glomerulonefritis C3 | Depósitos subendoteliales e intramembranosos, sin los depósitos densos tipo cinta de la enfermedad por depósitos densos. |
Tratamiento descrito ante deterioro renal progresivo y/o proteinuria nefrótica: prednisolona en descenso, iniciada a 1 mg/kg/día; el régimen prolongado en días alternos es común en práctica pediátrica; corticoide más ciclofosfamida 1.5–2 mg/kg/día durante <6 meses; o corticoide más micofenolato mofetilo (MMF) durante <6 meses como alternativa potencialmente menos tóxica.
Descripción de la figura: cuadro de GN membranoproliferativa con causas secundarias infecciosas (incluye VHC/crioglobulinemia, VHB/VIH, endocarditis, absceso y shunt) y autoinmunes (LES, Sjögren, enfermedad mixta del tejido conectivo/crioglobulinemia), junto a edad, presentación, complemento, pronóstico y recurrencia.
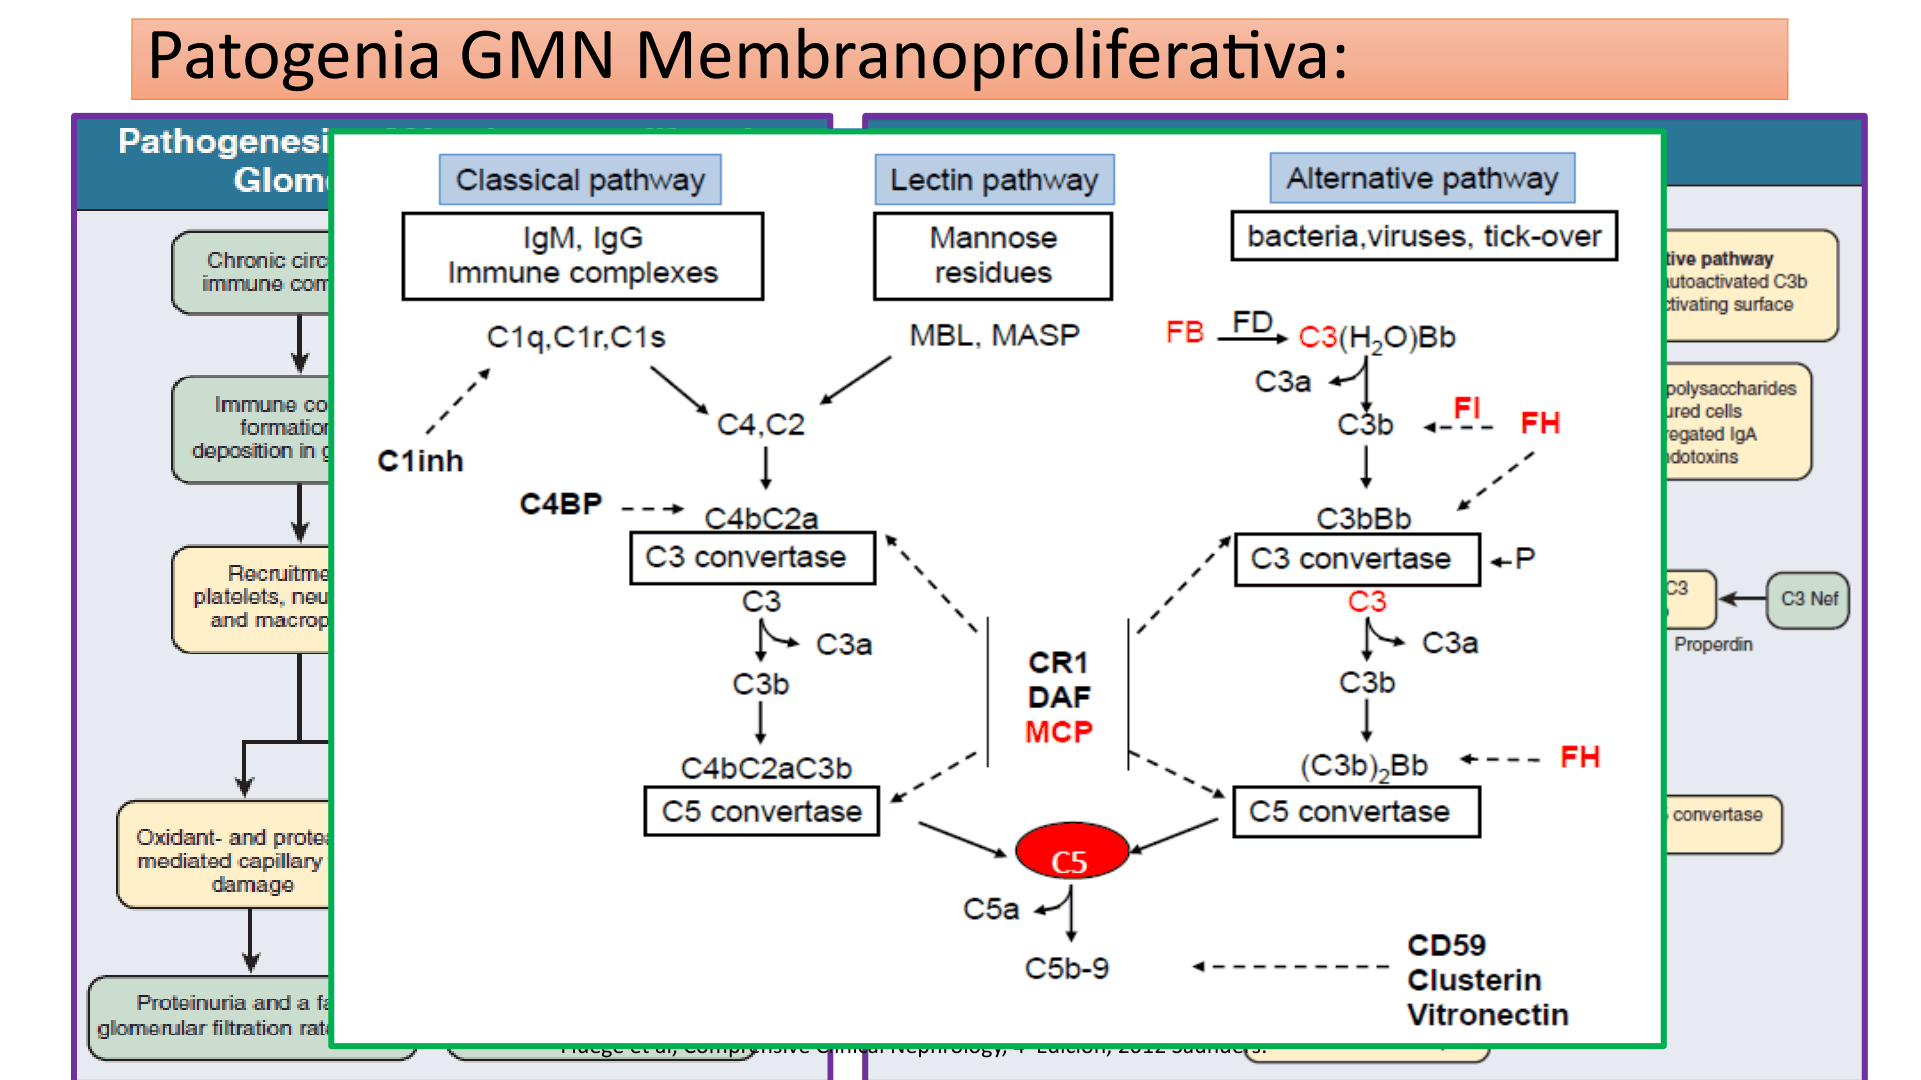
Descripción de la figura: mapa de activación del complemento por vías clásica, de lectinas y alternativa, con formación de convertasas, reguladores y complejo terminal; ilustra puntos de amplificación y freno de la cascada.
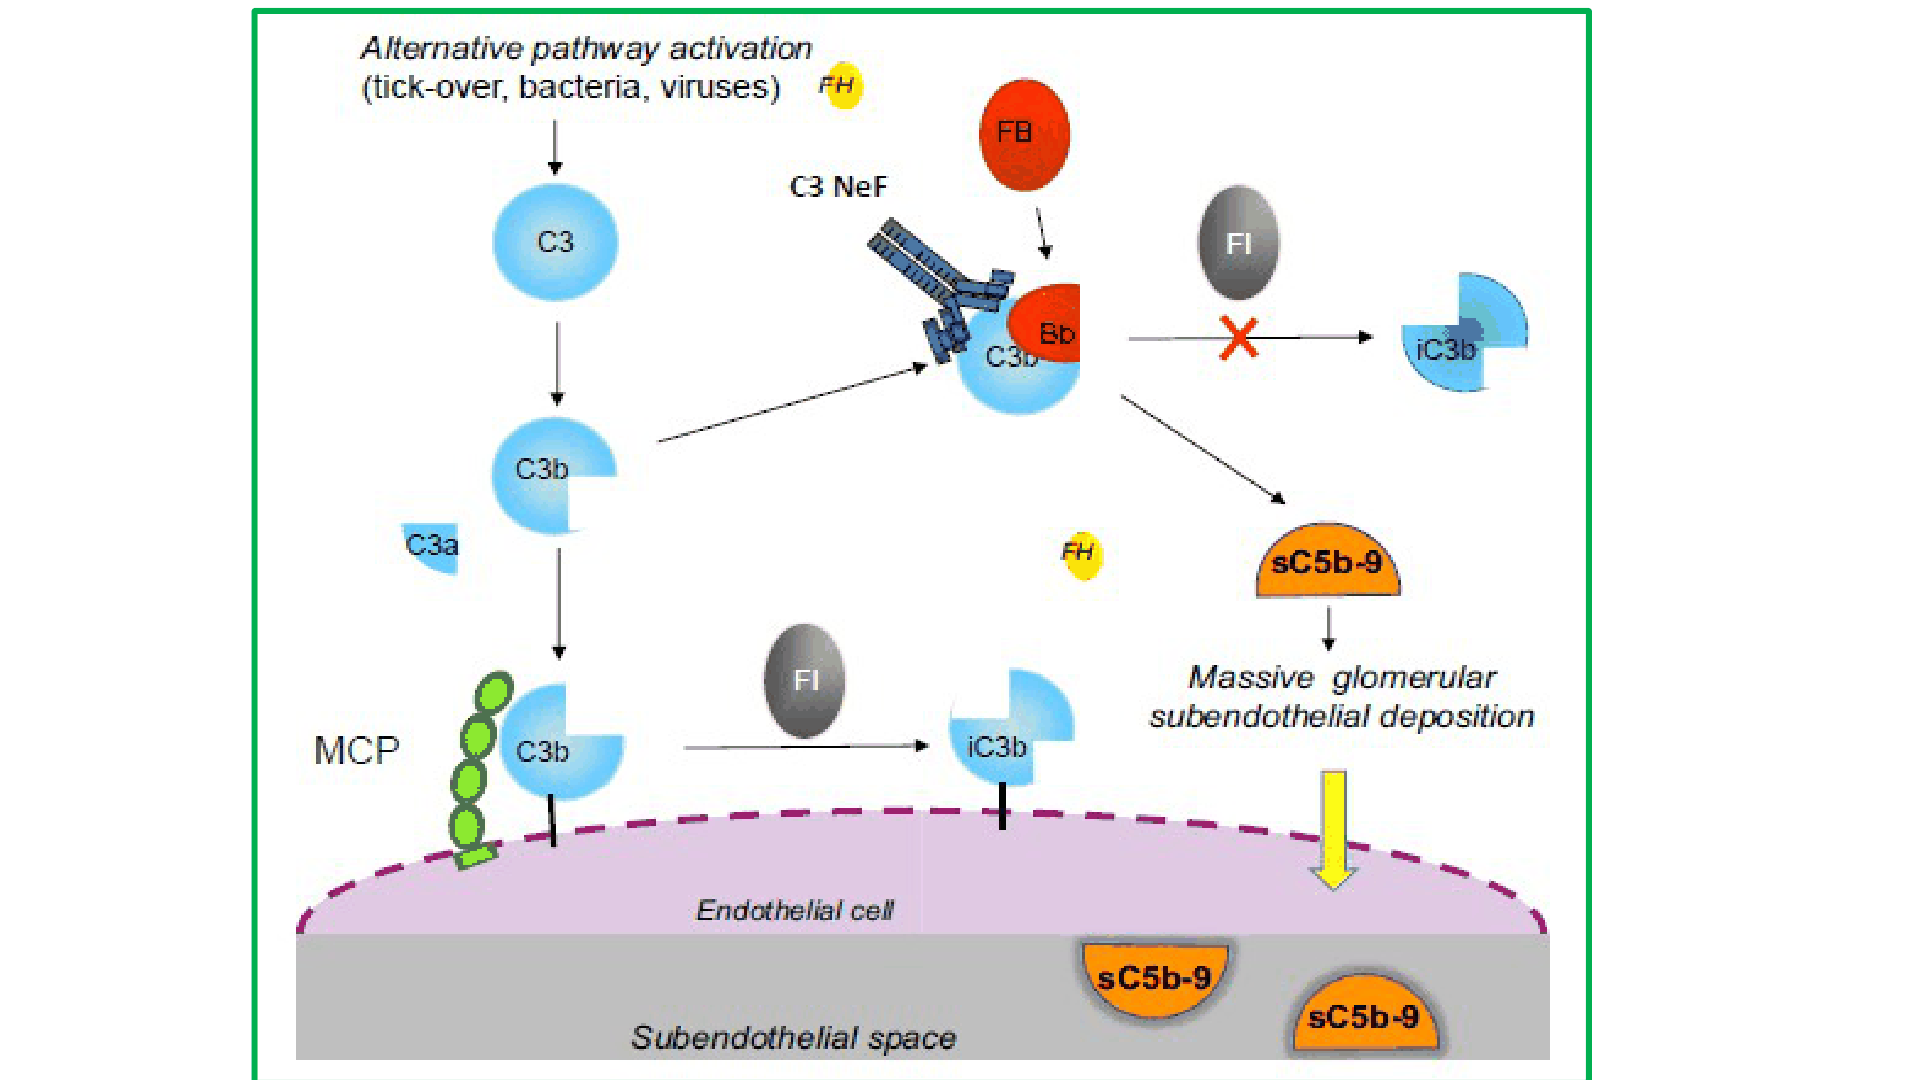
Descripción de la figura: acercamiento a activación de vía alternativa y superficie glomerular, mostrando componentes de C3 y depósito subendotelial; complementa el diagrama general de activación alternativa.
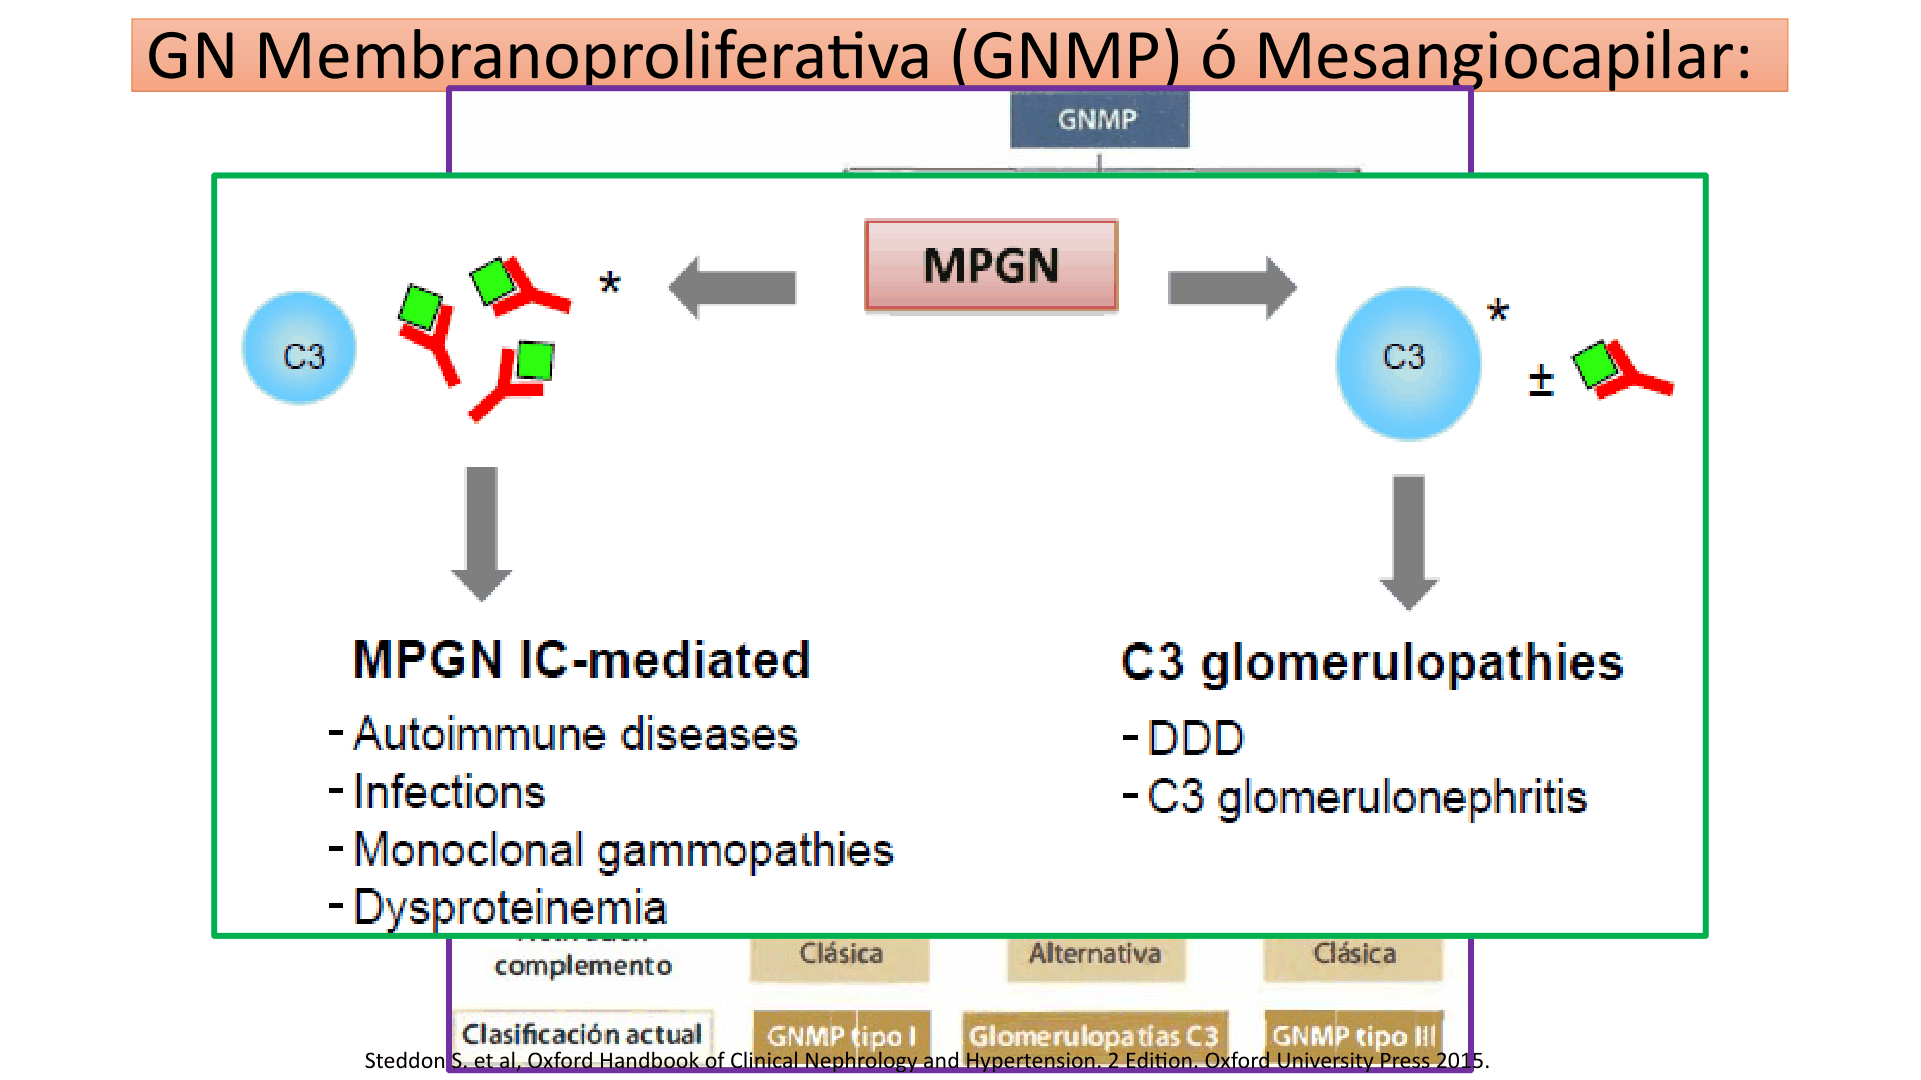
Descripción de la figura: clasificación de GNMP en mecanismo mediado por inmunocomplejos (autoinmunidad, infección, gammapatías monoclonales/disproteinemia) frente a glomerulopatías C3 (depósitos densos y GN C3).
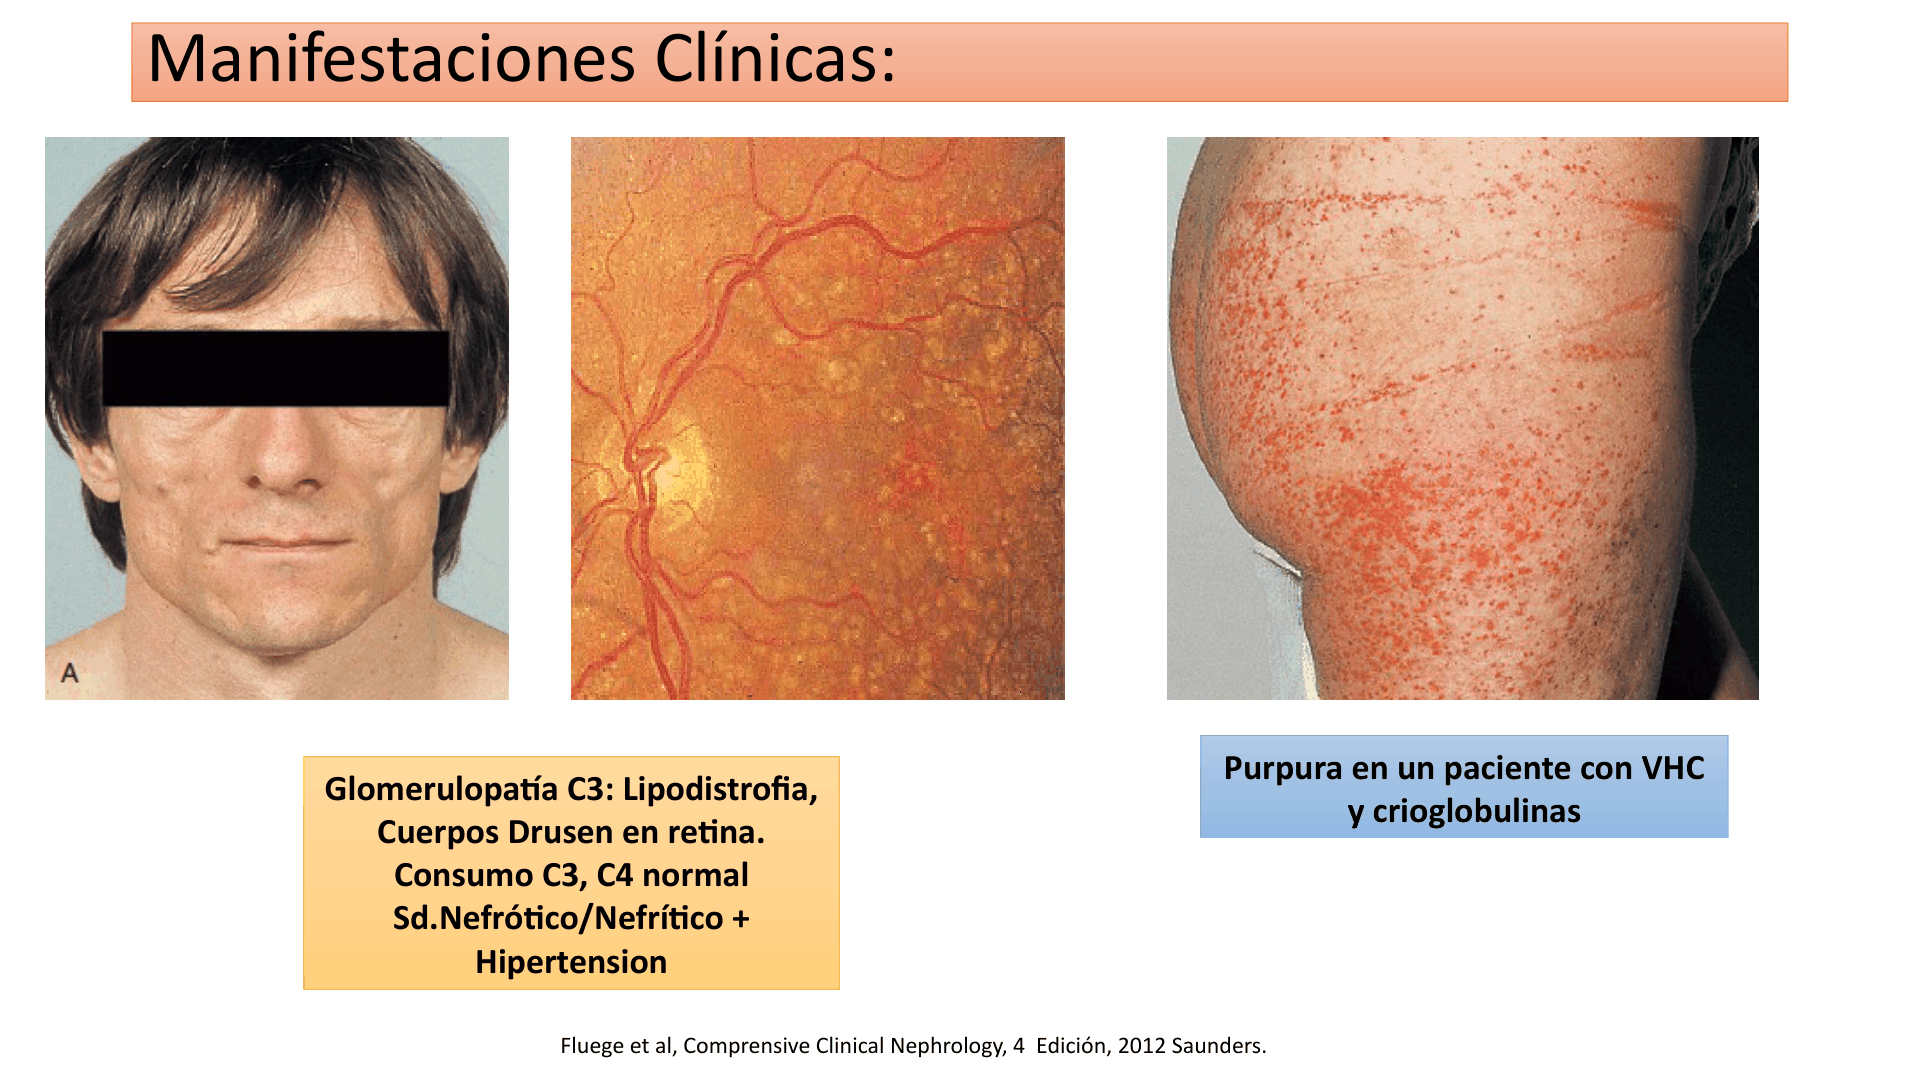
Descripción de la figura: fotografías de manifestaciones clínicas y cutáneas, con ejemplo de lipodistrofia/drusas retinianas y C3 bajo con C4 normal en glomerulopatía C3, además de púrpura en un paciente con VHC/crioglobulinas.
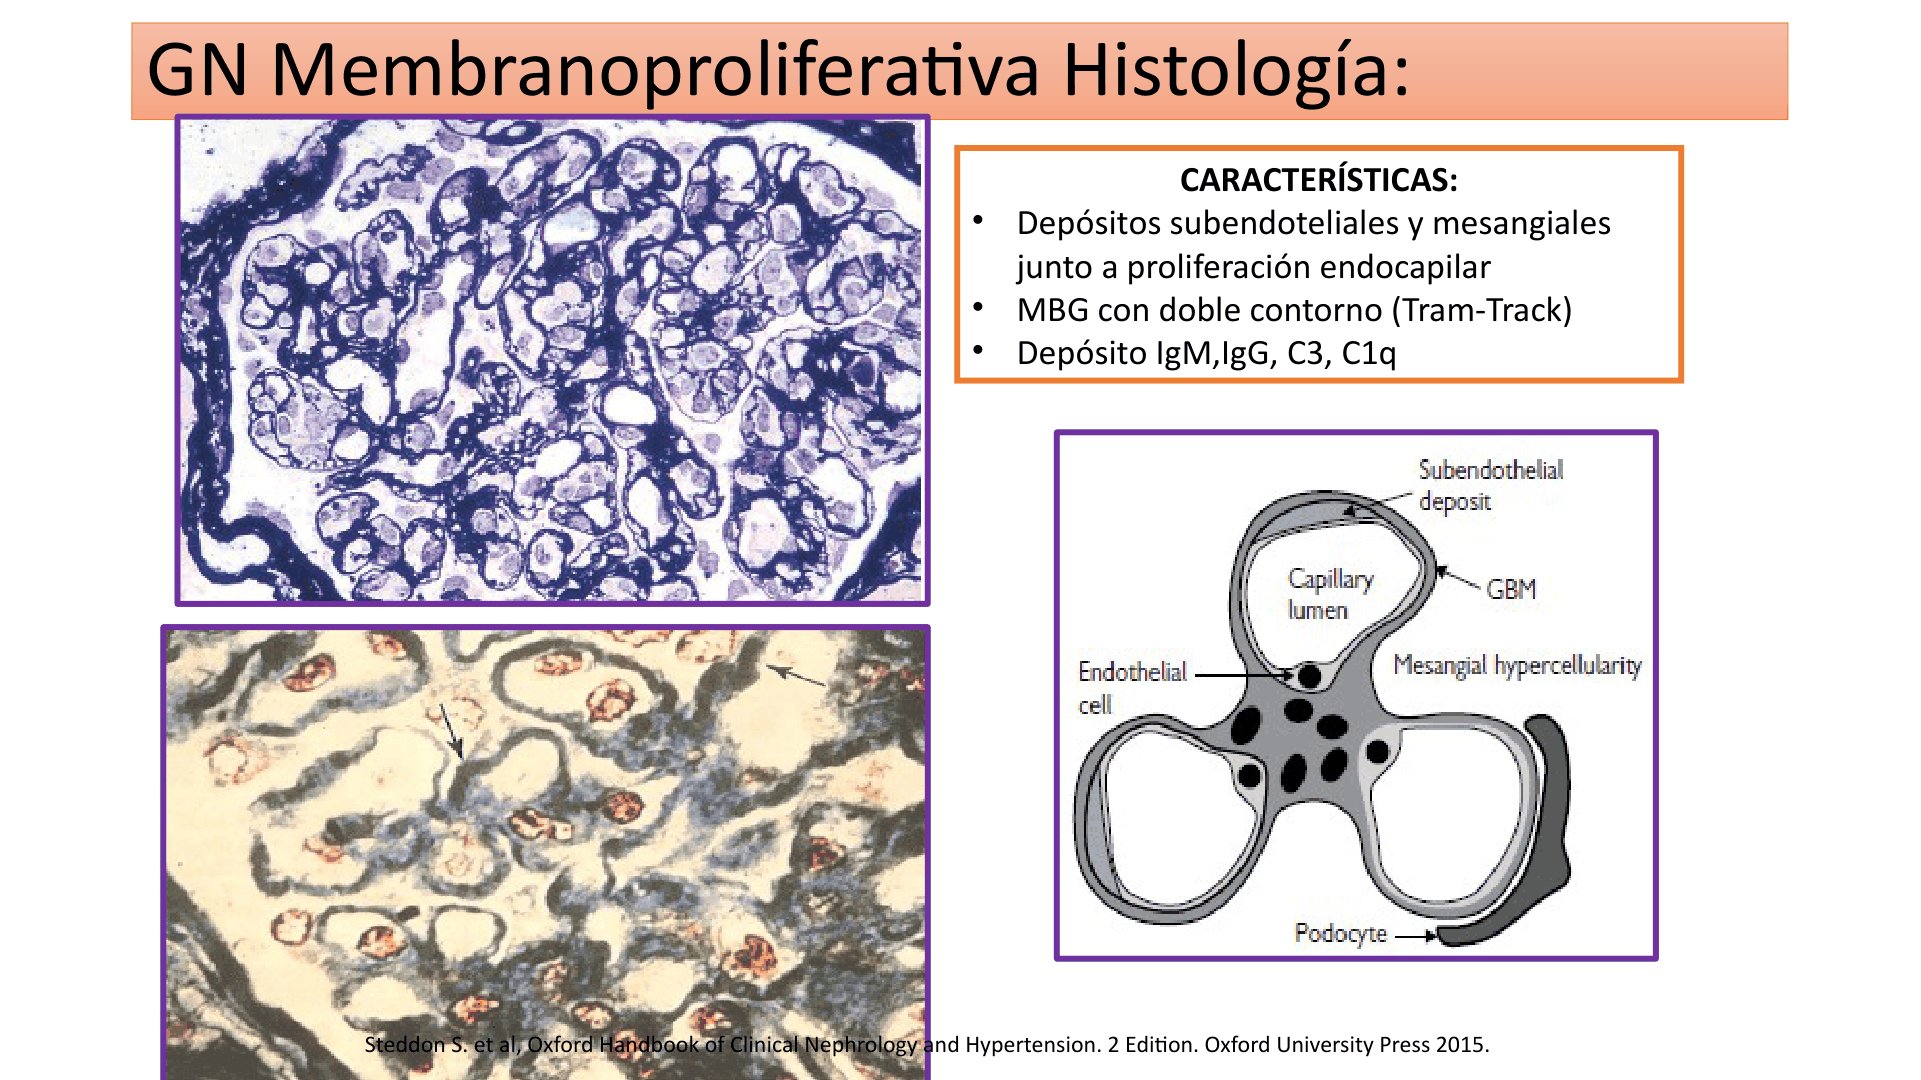
Descripción de la figura: microfotografías de GN membranoproliferativa y esquema de pared capilar; recuadro identifica depósitos subendoteliales/mesangiales, proliferación endocapilar, doble contorno “tram-track” e inmunotinción IgM/IgG/C3/C1q.
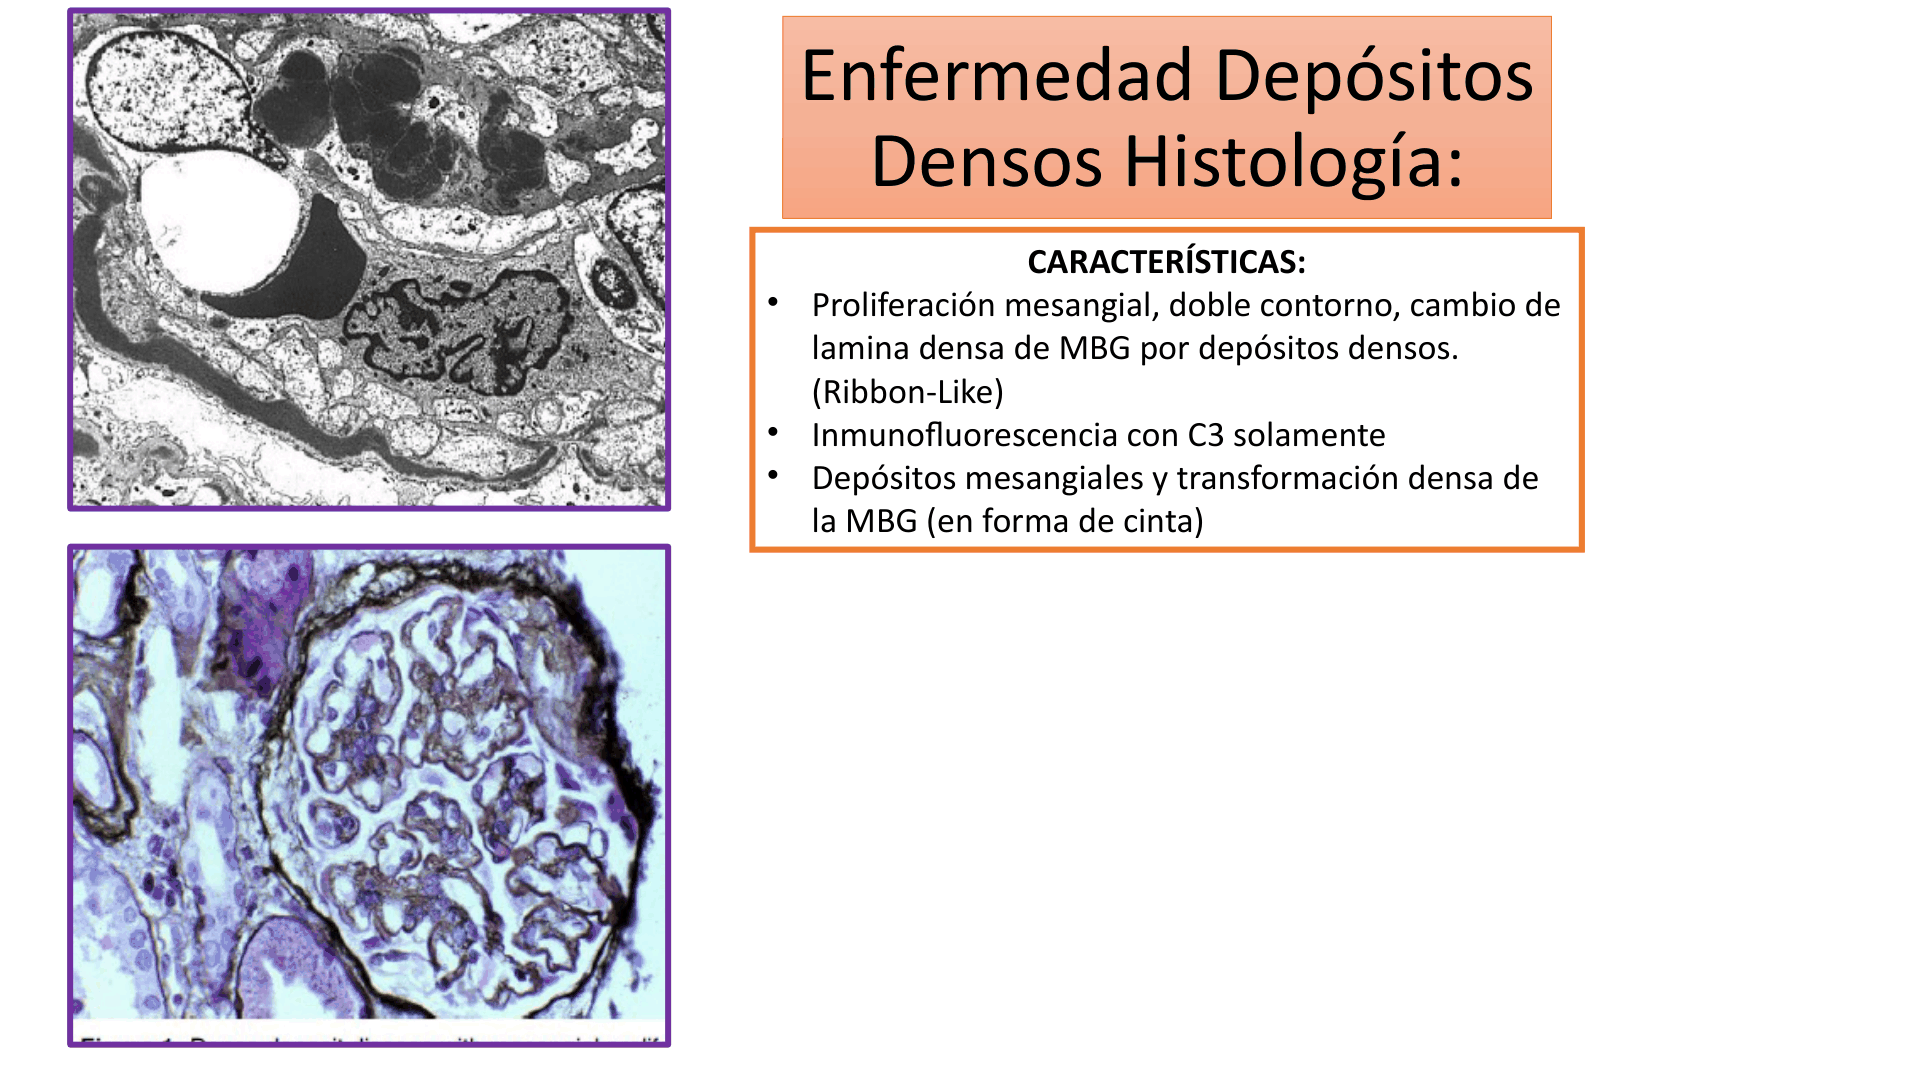
Descripción de la figura: imágenes de microscopía electrónica y óptica de enfermedad por depósitos densos; el recuadro indica proliferación mesangial, doble contorno y transformación de lámina densa por material intramembranoso en cinta, con IF C3 solamente.
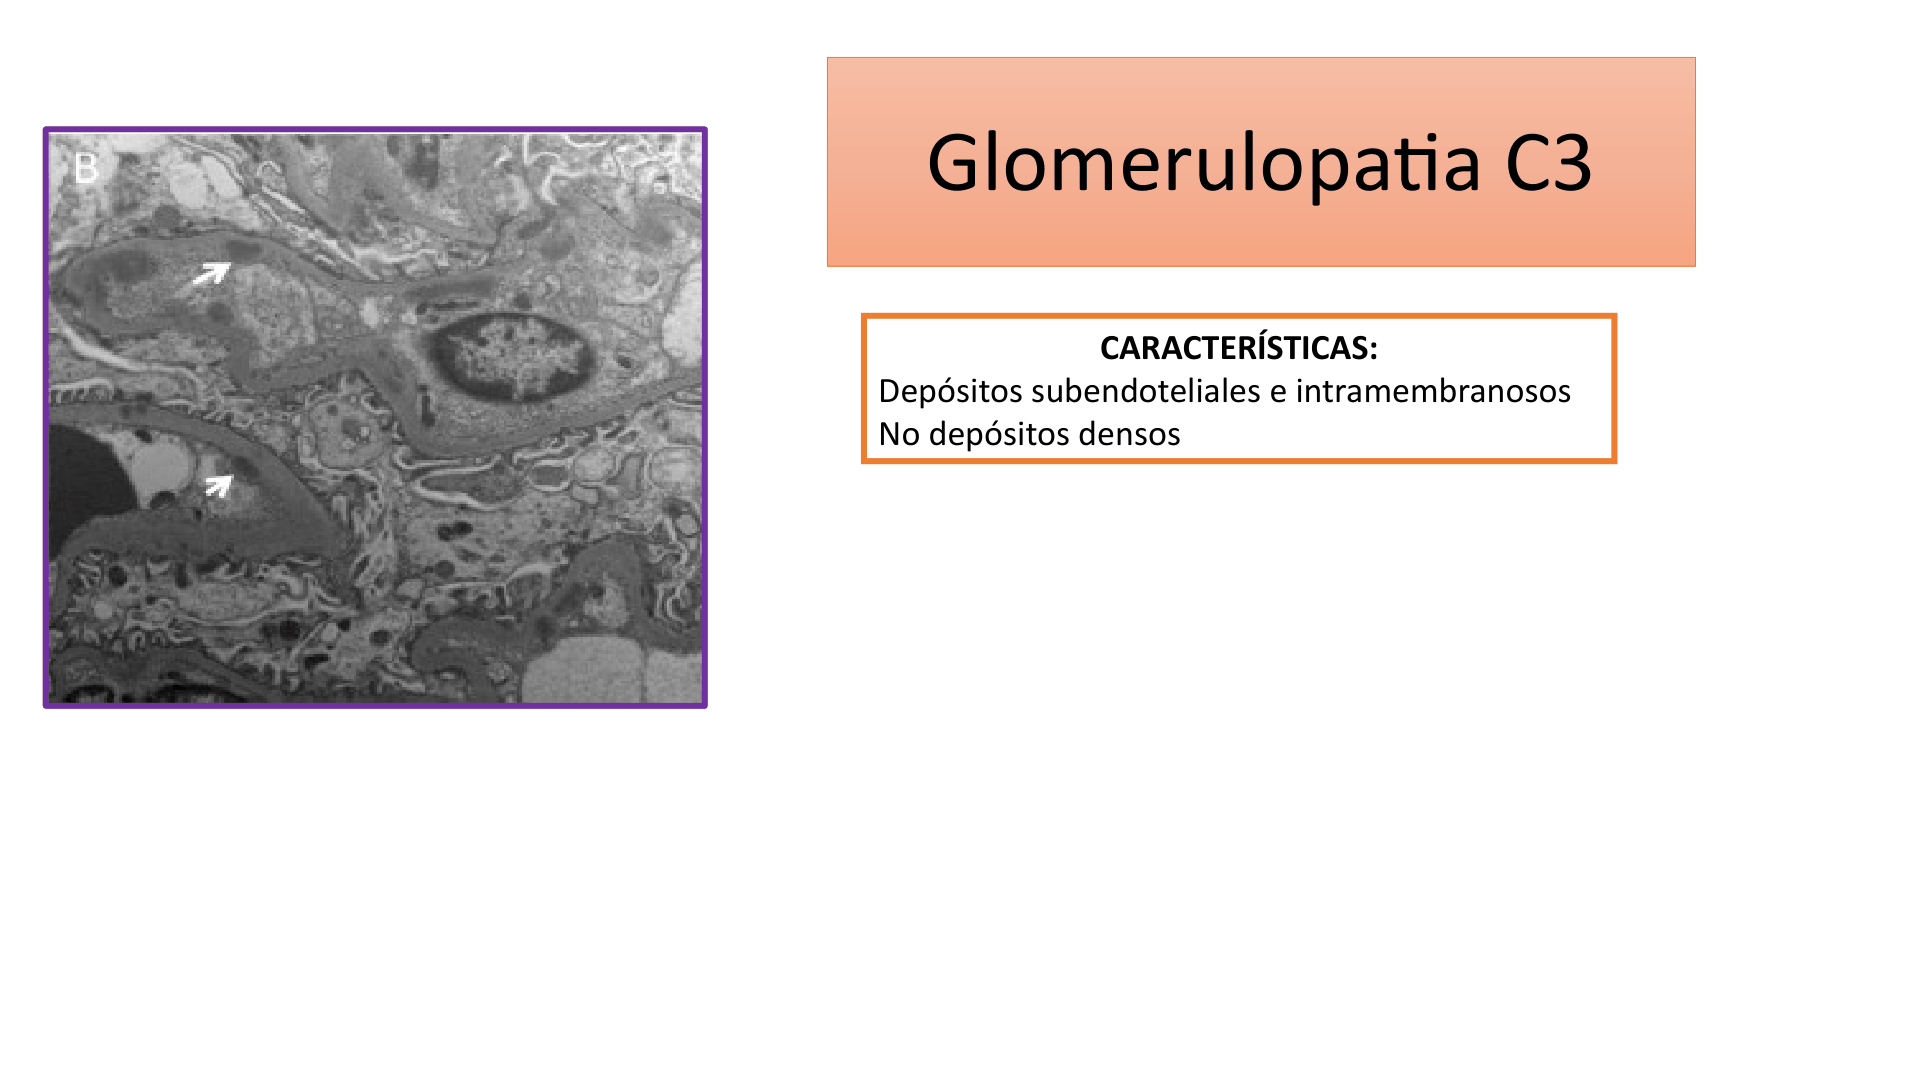
Descripción de la figura: micrografía y recuadro de glomerulopatía C3 que señalan depósitos subendoteliales e intramembranosos, sin depósitos densos tipo cinta.
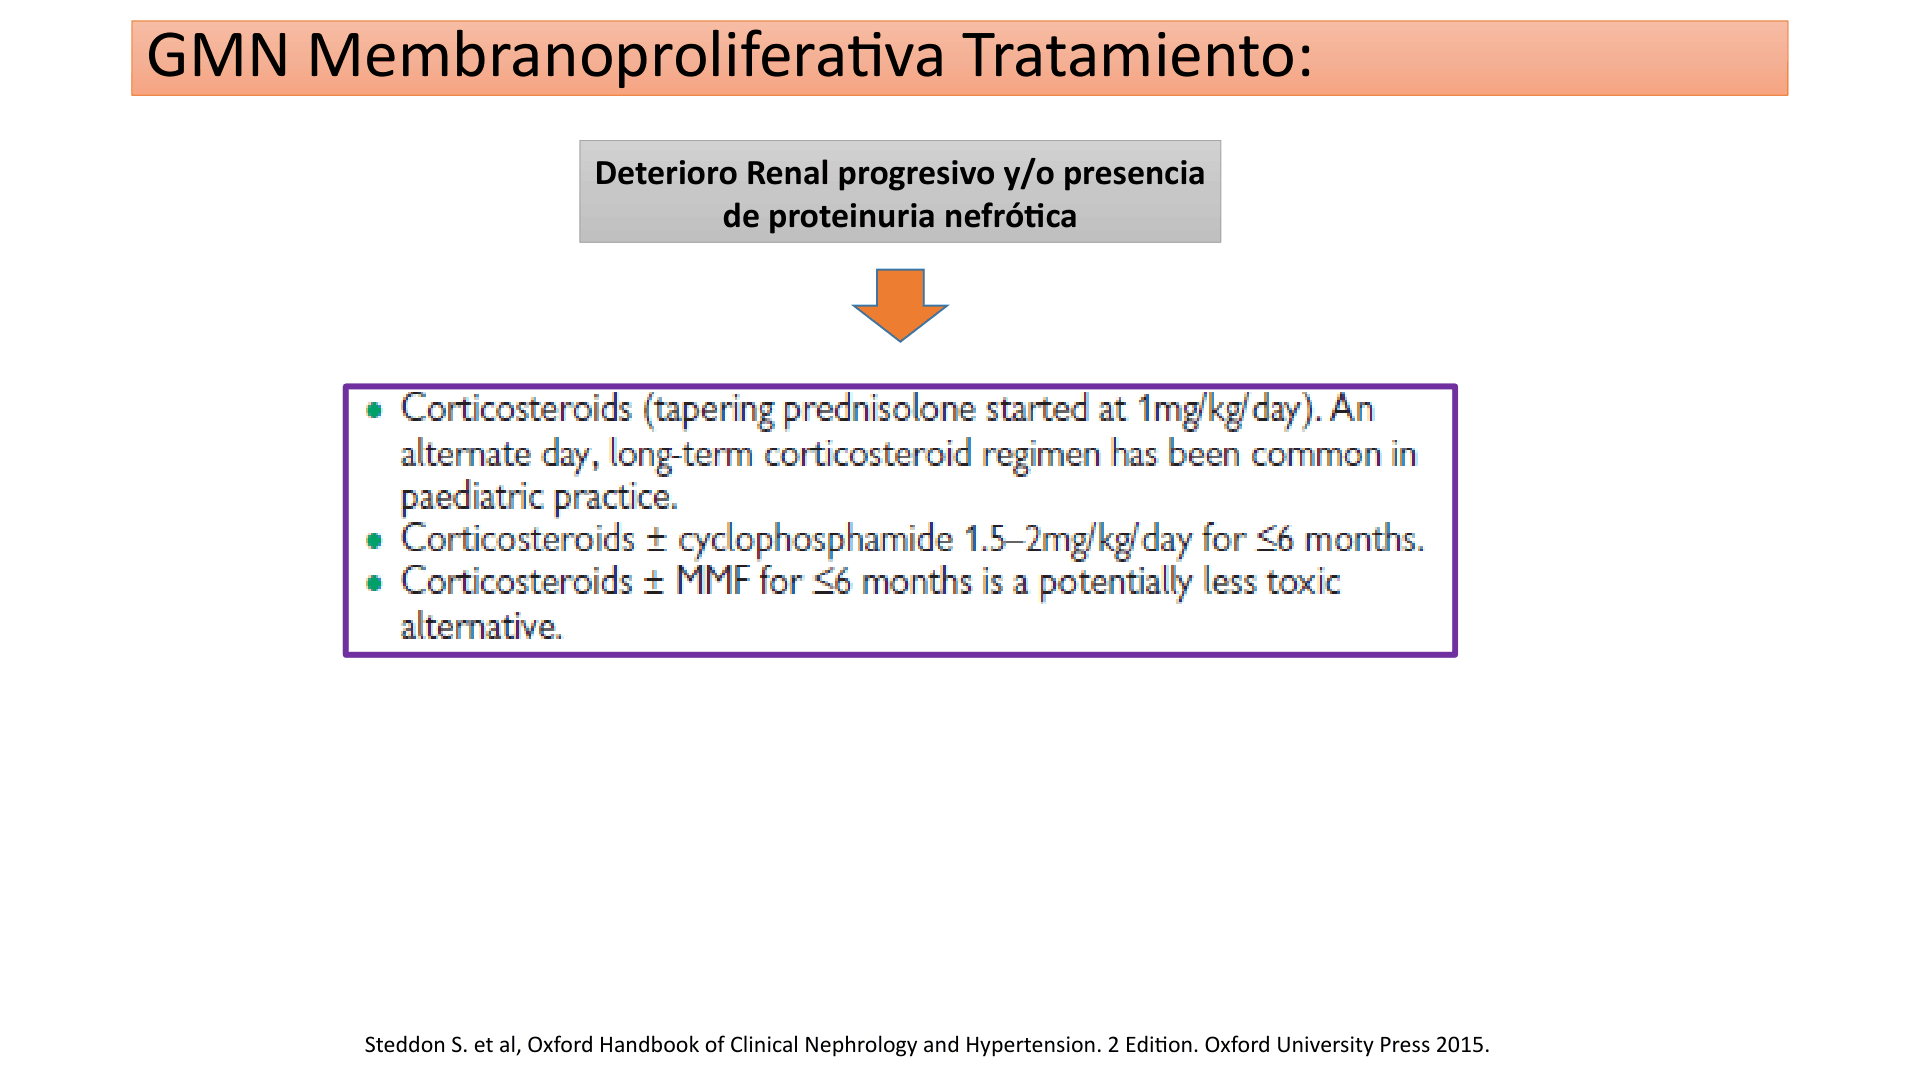
Descripción de la figura: pauta terapéutica para GNMP con deterioro renal progresivo/proteinuria nefrótica: prednisolona en descenso, combinación con ciclofosfamida o alternativa con micofenolato, con duración indicada <6 meses en la lámina.
Glomerulonefritis rápidamente progresiva (GNRP) / extracapilar
Se define por disminución de al menos 50% del FG en 2 semanas a 3 meses. Otra tabla resume insuficiencia renal en días o semanas con hematuria glomerular y proteinuria. La ruptura de la pared capilar permite salida de fibrina al espacio de Bowman; proliferan células epiteliales parietales y participan monocitos/macrófagos y fibroblastos intersticiales. La figura ilustra semiluna celular, semiluna fibrosa y resolución; las semilunas pueden comprimir el penacho y bloquear la función. Son formas de curso agresivo y requieren evaluación urgente.
| Grupo etiológico/histológico | Ejemplos referidos | Patrón serológico/IF |
|---|---|---|
| Anti-MBG | Enfermedad anti-membrana basal; síndrome de Goodpasture si se acompaña de hemorragia alveolar. | Anticuerpos anti-MBG; patrón lineal en IF según esquema. |
| Inmunocomplejos | Lupus, crioglobulinemia, GN postinfecciosa u otras GN por inmunocomplejos. | Depósitos granulares; complemento bajo según causa (LES/crioglobulinemia, C3 y C4). |
| Pauciinmune | Vasculitis asociada a ANCA (GPA/MPA y formas renales limitadas). | ANCA puede ser positivo o negativo; IF con pocos depósitos. |
Tratamiento/pronóstico descrito: tratamiento agresivo con corticosteroides intravenosos e inmunosupresión con ciclofosfamida IV. Plasmaféresis en hemorragia alveolar difusa y enfermedad de Goodpasture. Se indica que ~50% de los casos inicia terapia sustitutiva renal/diálisis en 6 meses. La aplicación de plasmaféresis y cada pauta debe depender de etiología, guías vigentes y equipo nefrológico.
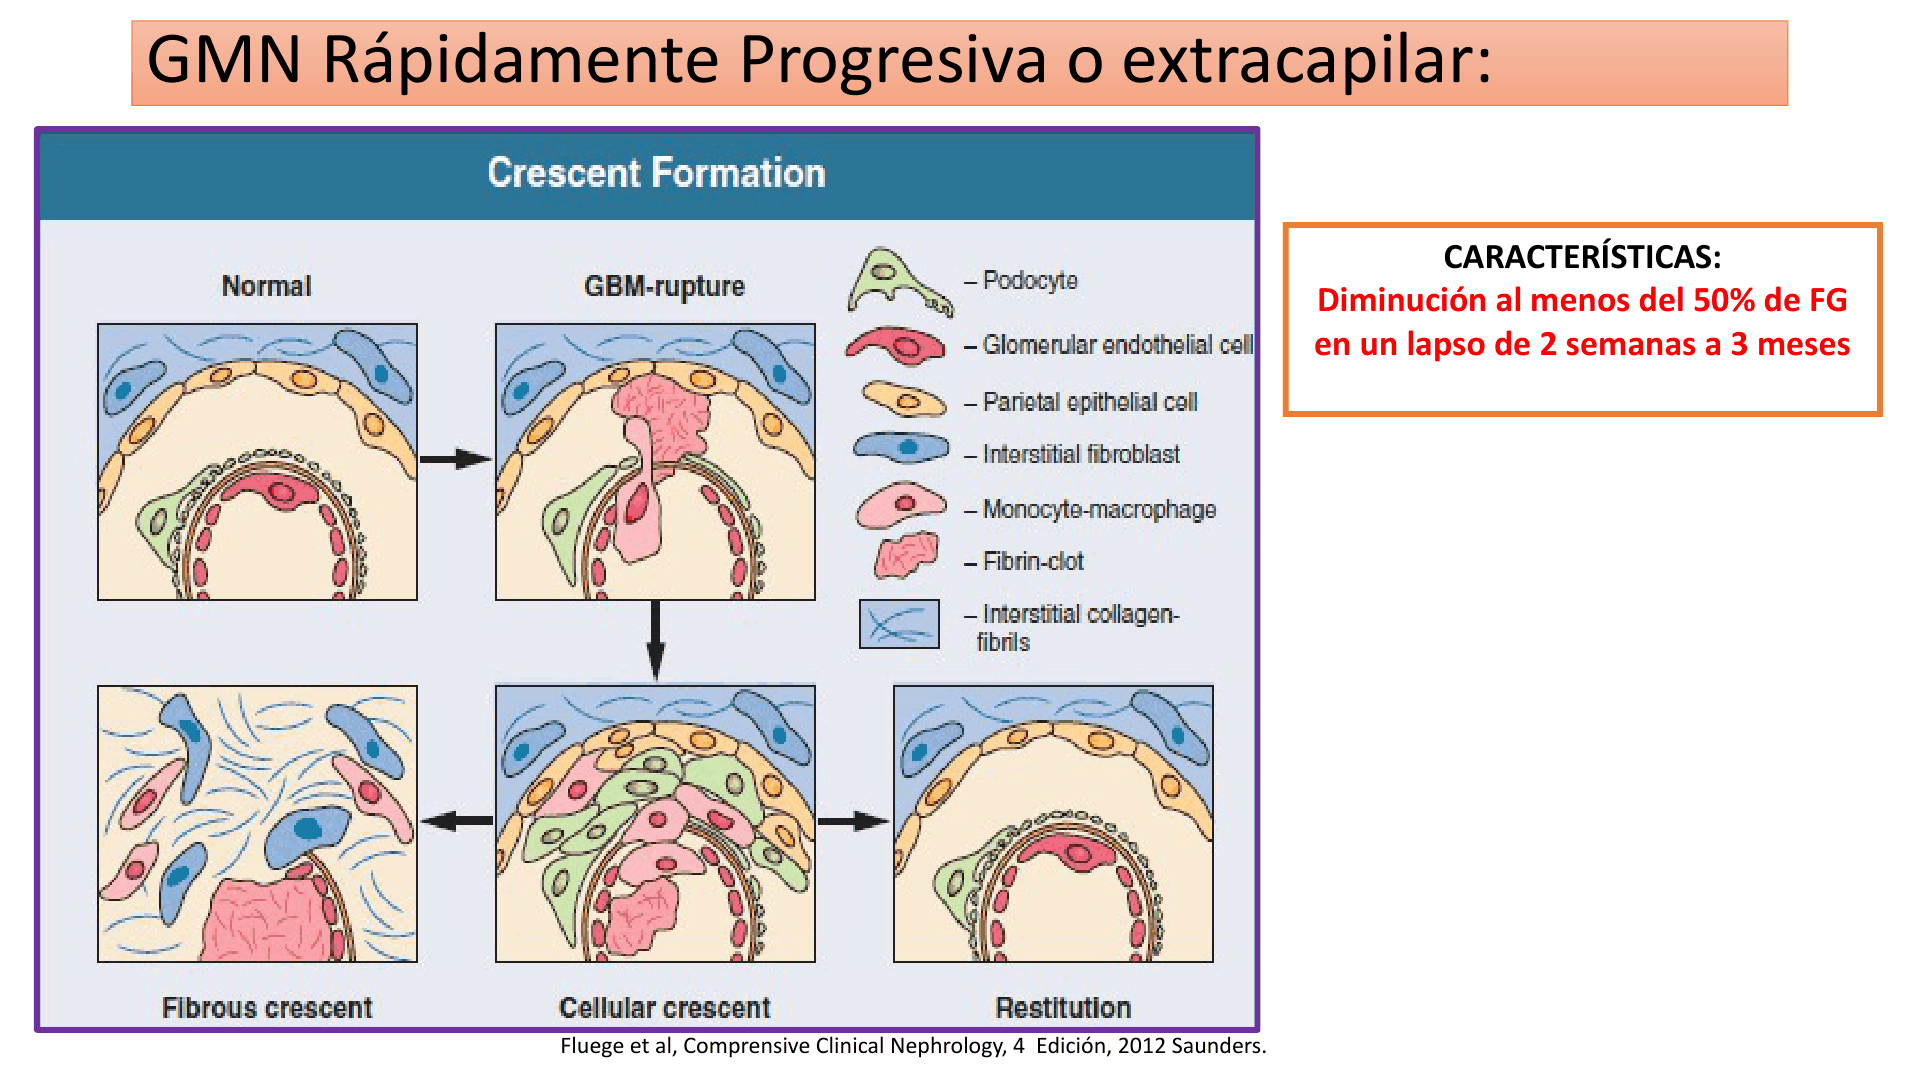
Descripción de la figura: secuencia de formación de semilunas celulares y fibrosas, con células epiteliales parietales, monocitos/macrófagos, coágulo de fibrina y colágeno intersticial; se acompaña del criterio de caída del FG ≥50% en 2 semanas–3 meses.
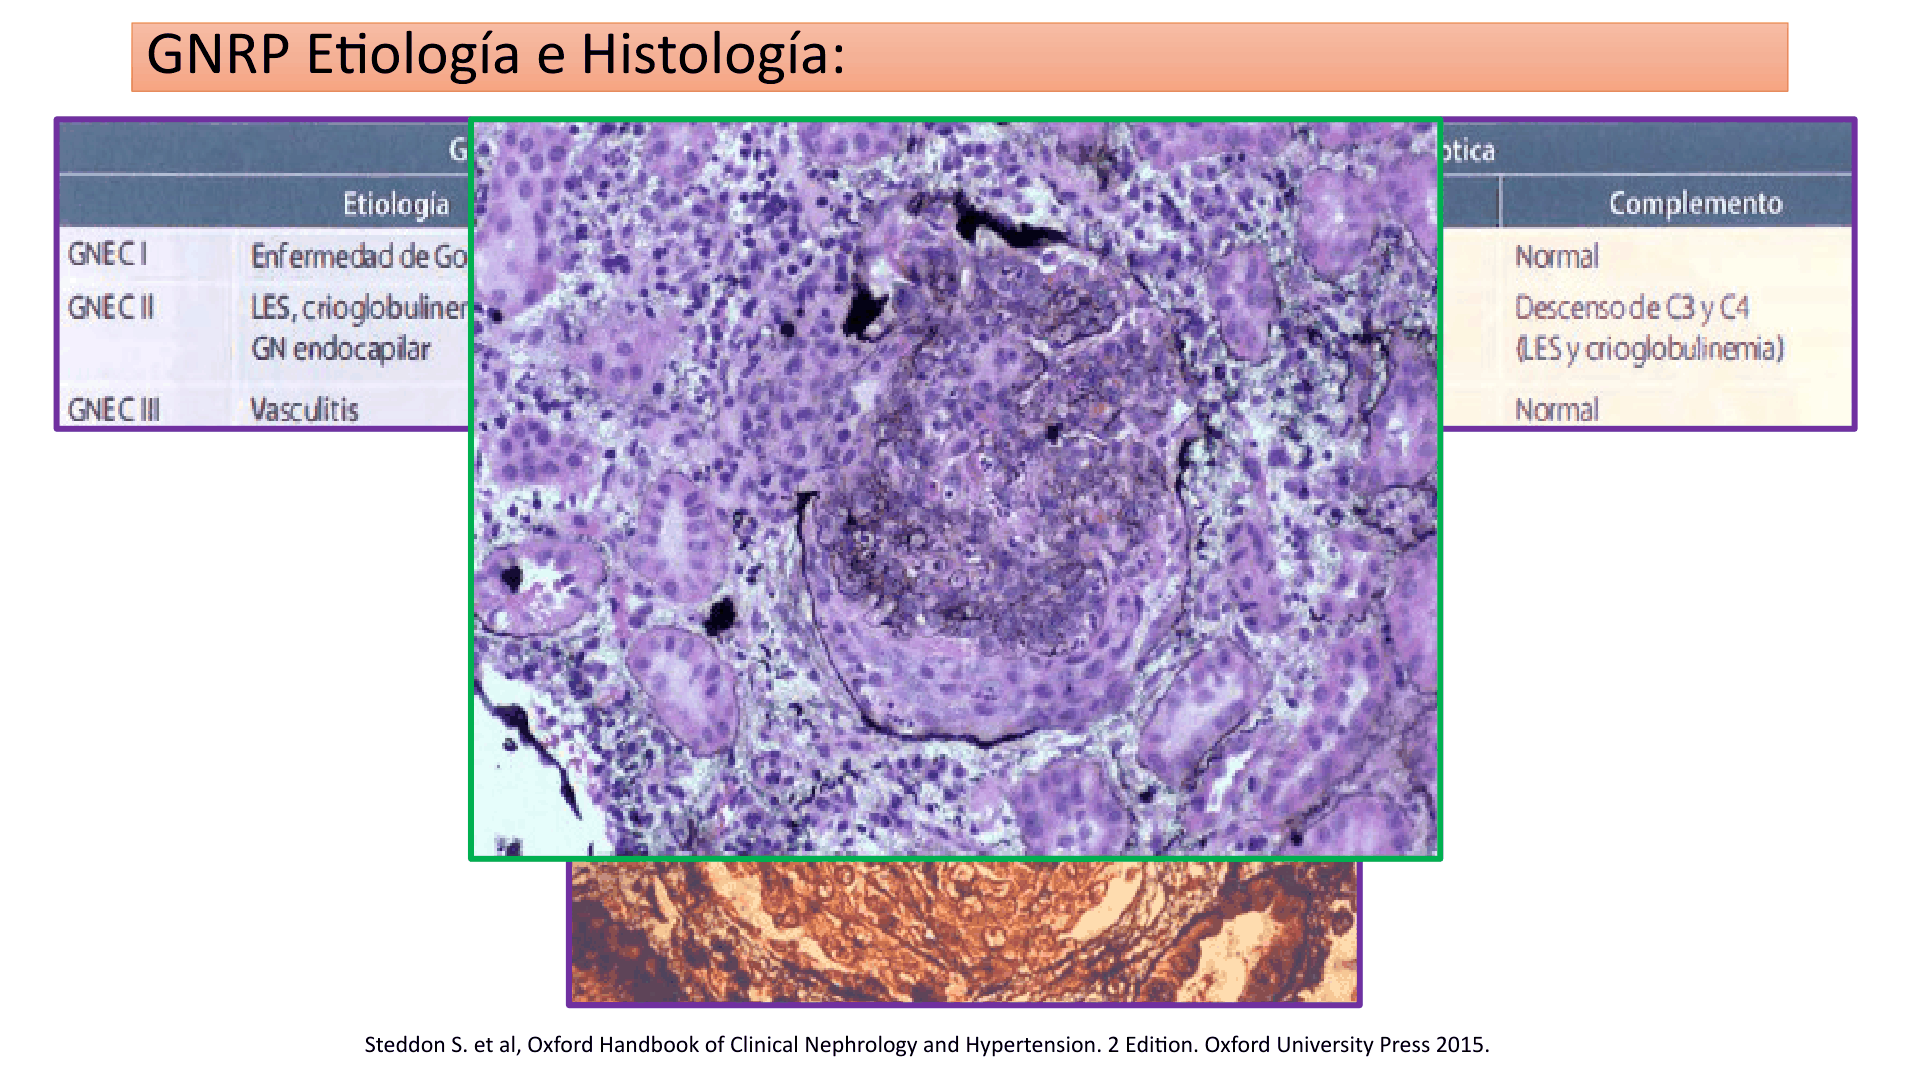
Descripción de la figura: tabla de GNRP que cruza grupos etiológicos/histológicos con etiología, patrón de inmunofluorescencia y complemento; la imagen central muestra lesión extracapilar, y el complemento puede ser normal o disminuir según el grupo (p. ej., LES/crioglobulinemia).
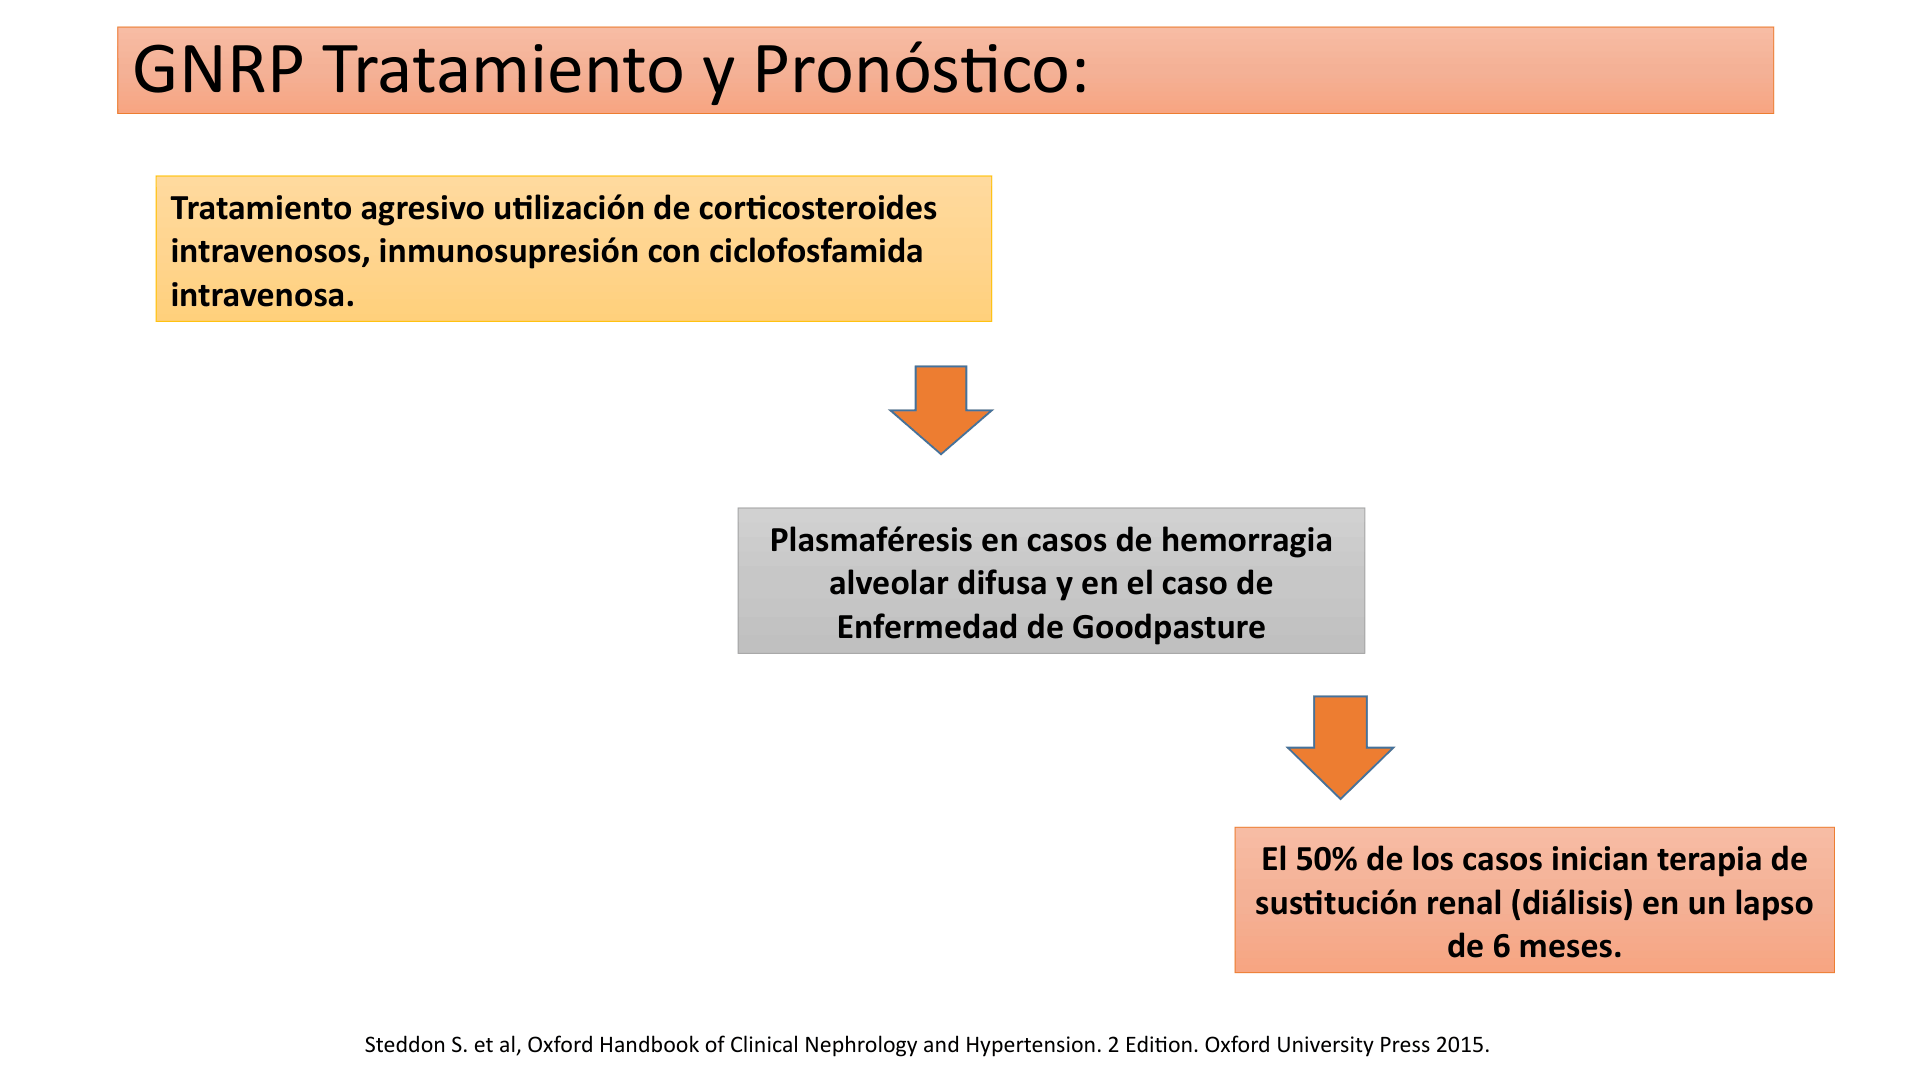
Descripción de la figura: flujo de manejo y pronóstico de GNRP: corticosteroides IV e inmunosupresión con ciclofosfamida, plasmaféresis ante hemorragia alveolar difusa/Goodpasture y estimación de que cerca de 50% inicia terapia renal sustitutiva dentro de seis meses.
Ciclofosfamida: mecanismo y toxicidad
La ciclofosfamida es un agente alquilante citotóxico que se une a bases púricas e interfiere con replicación de ADN, aumenta muerte/recambio celular y limita proliferación linfocitaria. En la lámina de manejo se citan vía oral (ejemplo 1.5 mg/kg) o pulsos IV periódicos (p. ej., mensuales).
| Toxicidad/precaución | Detalle |
|---|---|
| Hematológica/infecciosa | Leucopenia e infección, especialmente herpes zóster. |
| Gonadal/fertilidad | Informar pérdida de fertilidad; medir LH/FSH antes de terapia en el grupo señalado; riesgo acumulativo, >15–20 g asociado a infertilidad en ~50% de mayores de 30 años, menor en jóvenes. Considerar análogos de GnRH; preservación de óvulos puede no ser factible si se necesita intervención urgente; discutir banco de semen. |
| Vejiga | Cistitis hemorrágica y riesgo tardío de cáncer vesical. Mesna IV para unir acroleína, metabolito responsable de toxicidad urotelial; umbral bajo para investigar hematuria tras exposición. Ciclofosfamida oral puede ser más tóxica para ovario/vejiga por dosis acumulativa mayor. |
| Otros | Náusea/vómito, especialmente IV; teratógena y contraindicada durante embarazo. |
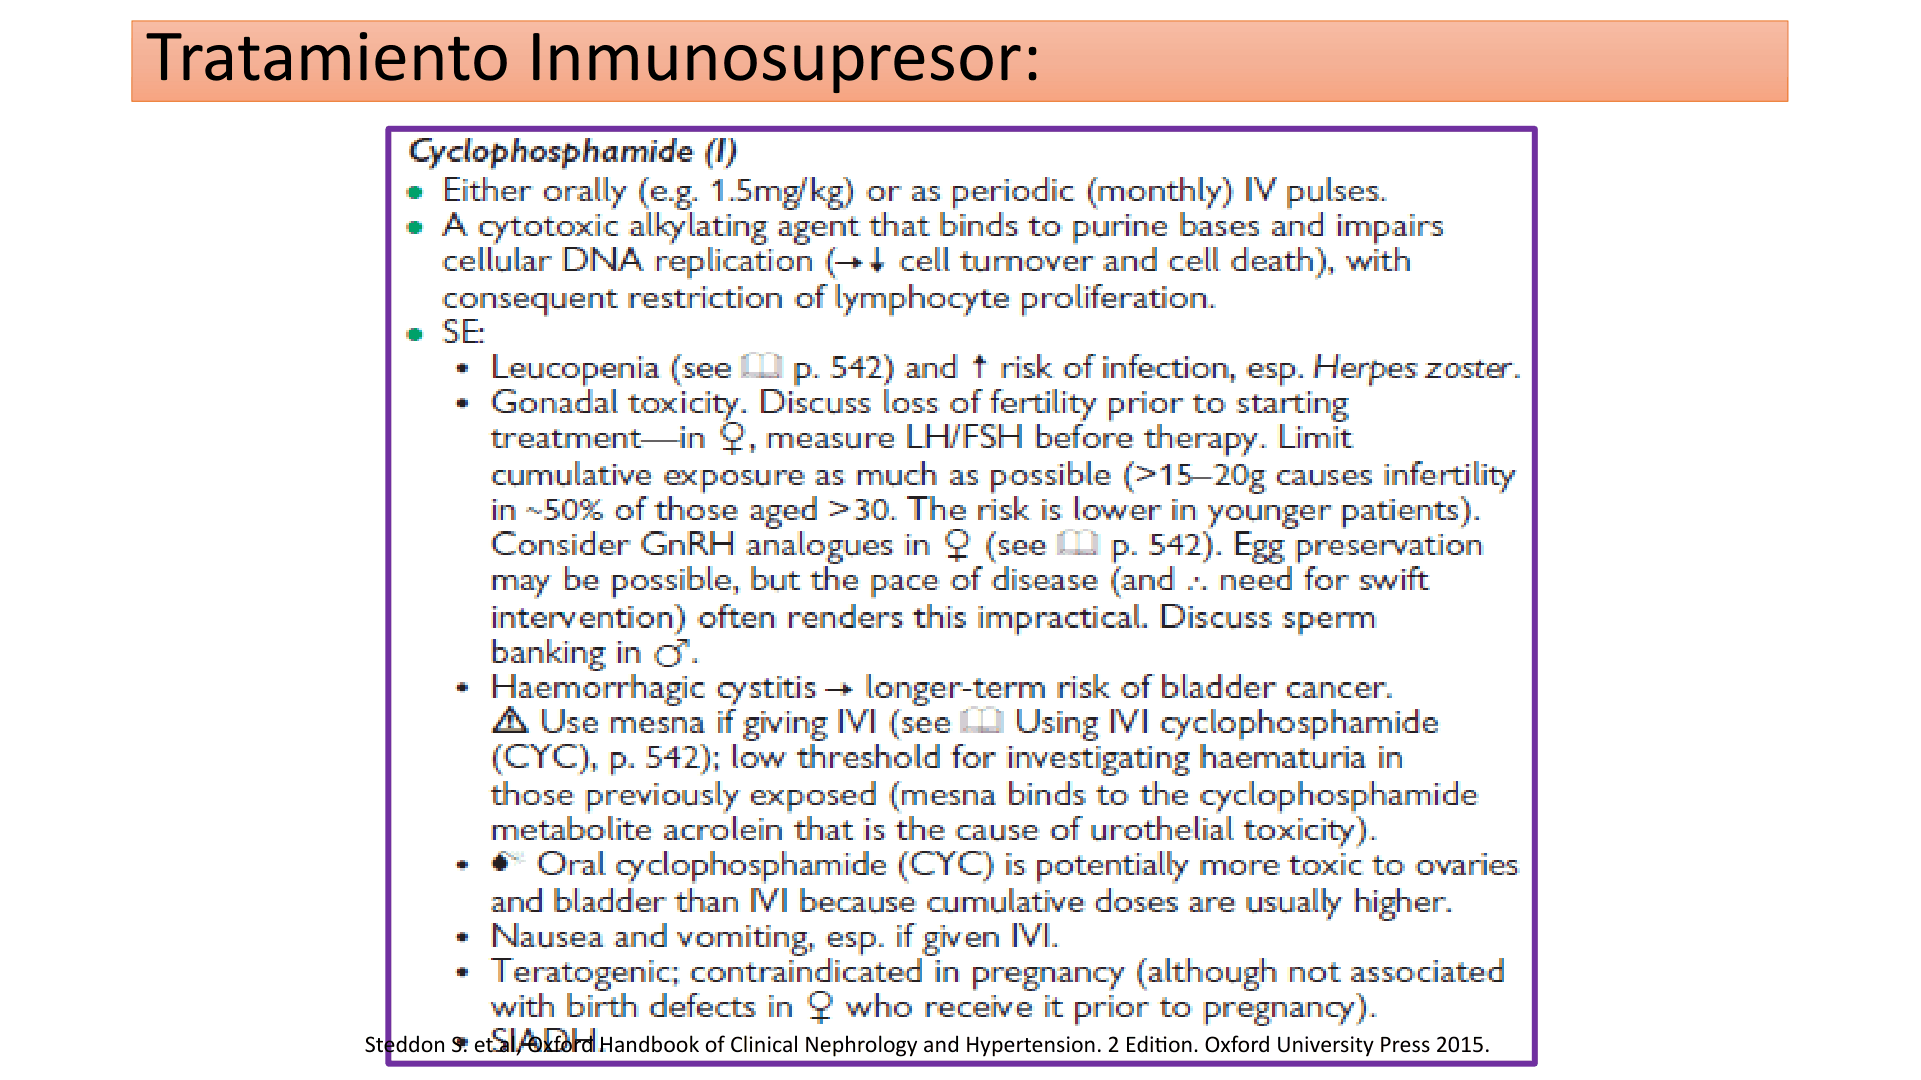
Descripción de la figura: ficha farmacológica de ciclofosfamida con vías oral o pulsos IV, mecanismo alquilante/antiproliferativo y toxicidades hematológicas, infecciosas, gonadales, vesicales, gastrointestinales y teratógenas; incluye mesna y preservación de fertilidad.
Casos clínicos glomerulares
Caso 1: hombre de 25 años con edema y proteinuria masiva
Datos completos: varón de 25 años; edema con fóvea ++ en tercio medio de ambas piernas durante 6 semanas; historia por lo demás sin datos relevantes; PA 135/80 mmHg. Urea 15 mg/dL, creatinina 0.9 mg/dL, albúmina 1.7 g/dL (rango normal señalado 3.5–5 g/dL), tira urinaria 4+ proteína, cuerpos ovales grasos, cilindros hialinos y 2 eritrocitos/campo; proteinuria de 24 h 10.8 g/día/1.73 m².
Preguntas originales: “¿Qué tengo DACTAR?”, “¿Cuál síndrome glomerular?” con opciones AASU, ERC, síndrome nefrítico leve, síndrome nefrítico severo o síndrome nefrótico; “¿Mi diagnóstico clínico es?”.
Integración: cumple el fenotipo de síndrome nefrótico clínico: proteinuria muy por encima de 3.5 g/día, hipoalbuminemia marcada, edema y lipiduria; creatinina/urea conservadas y sedimento con solo 2 eritrocitos/campo, sin cilindros hemáticos. La PA puede ser limítrofe/elevada según clasificación usada, pero no cambia el patrón dominante. Esto no identifica la histología ni la etiología: para eso se requiere estudio causal y considerar biopsia.
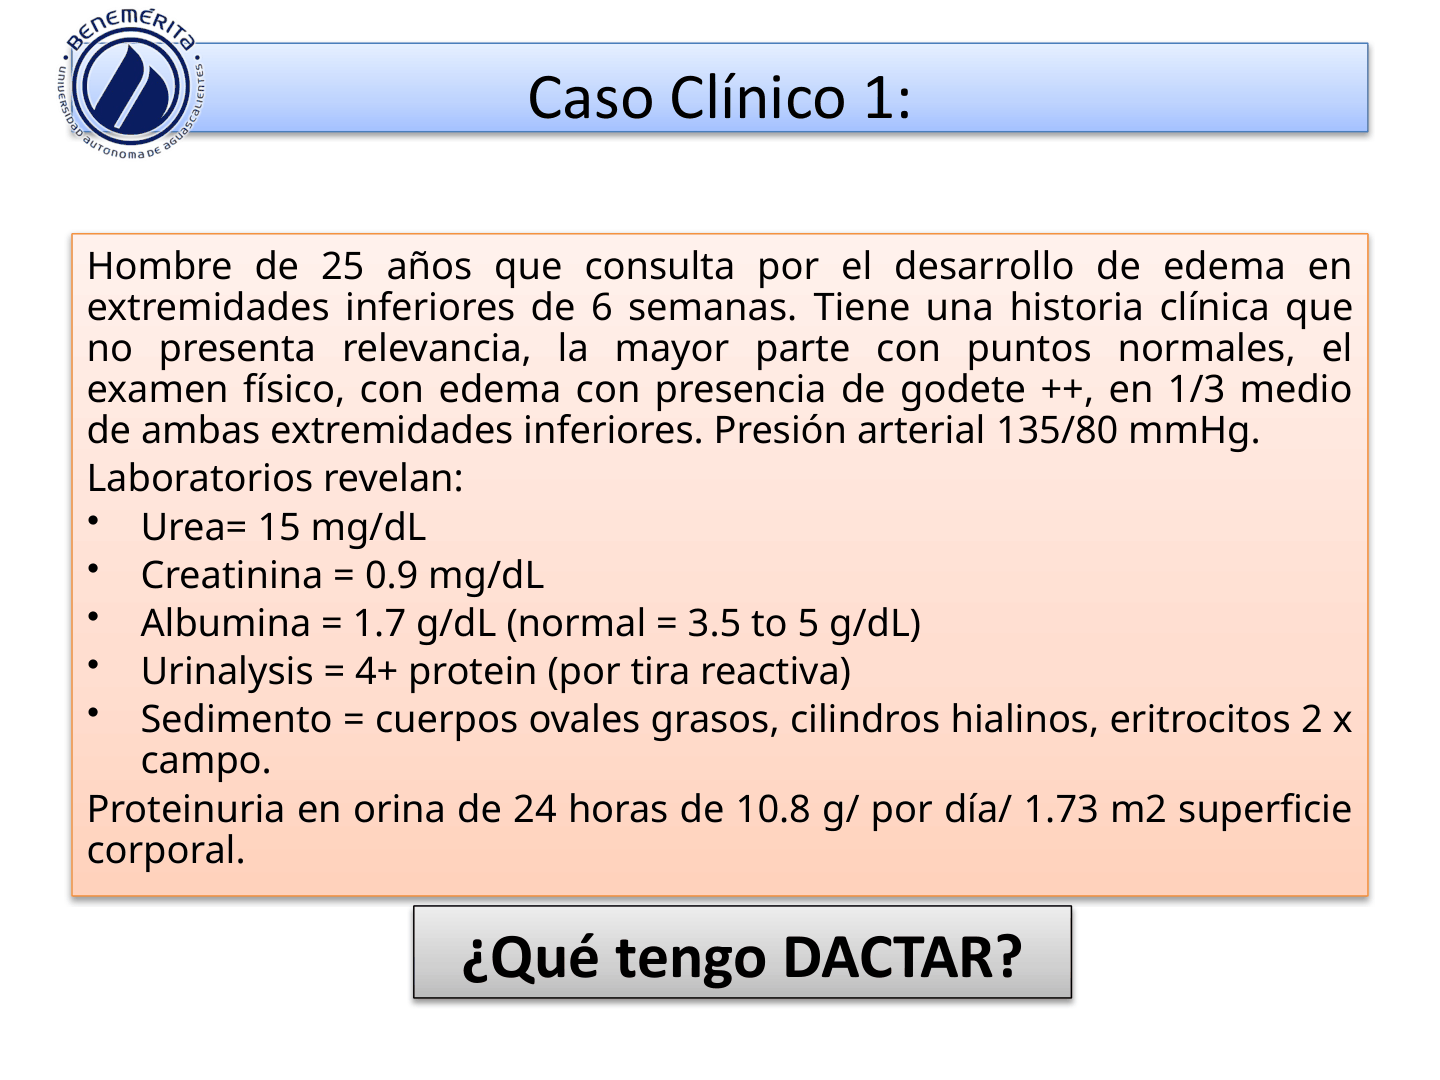
Descripción de la figura: viñeta del hombre de 25 años: seis semanas de edema con fóvea, PA 135/80, creatinina normal, albúmina 1.7 g/dL, proteinuria 4+, cuerpos ovales grasos y proteinuria de 10.8 g/día; plantea identificar el síndrome.
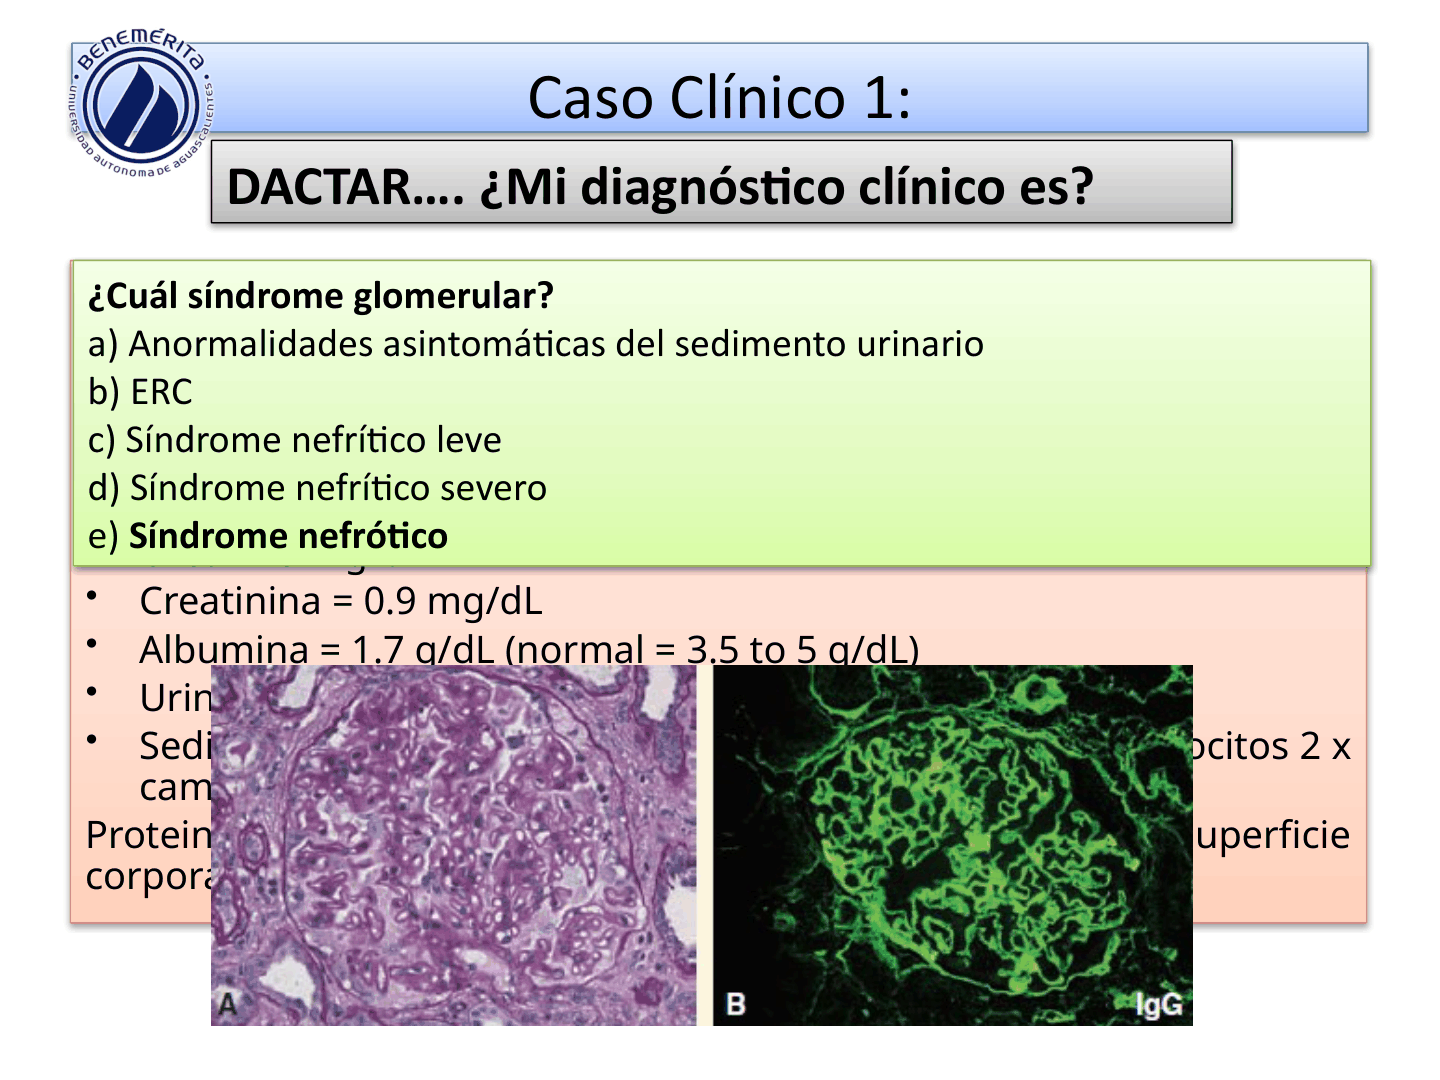
Descripción de la figura: reactivo del caso 1 con las cinco opciones de síndrome glomerular; la opción “síndrome nefrótico” aparece resaltada como respuesta en la lámina, junto a los datos de proteinuria/albúmina y el sedimento del paciente.
Caso 2: mujer de 18 años, hematuria, hipertensión y edema pulmonar
Datos completos: mujer de 18 años con edema periorbitario de 2 días y orina oscura; dos semanas antes tuvo odinofagia y síndrome febril que la hizo faltar dos días, con resolución a los 7 días. PA 150/105 mmHg, edema facial, eritema faríngeo mínimo y disminución de volumen urinario. BUN 32 mg/dL, creatinina 2.1 mg/dL, albúmina 3.7 g/dL, tira 1+ proteína y sangre positiva; sedimento con 60 eritrocitos/campo dismórficos, un cilindro eritrocitario y cilindros granulares; proteína de 24 h 1,150 mg. En los tres días posteriores desarrolla infiltrados pulmonares, disnea de medianos/mínimos esfuerzos y edema agudo pulmonar.
Preguntas originales: “¿DACTAR… ¿Me voy a morir?”, “¿Cuál síndrome glomerular?” con opciones AASU, ERC, síndrome nefrítico severo, síndrome nefrítico extremo o hematuria macroscópica; “¿Mi diagnóstico clínico es?”.
Integración sindrómica: cuadro de síndrome nefrítico severo con lesión renal aguda/caída de filtración y sobrecarga de volumen, complicado por edema pulmonar. Corresponde a un patrón nefrítico severo. Para clasificar GNRP se requiere documentar el descenso temporal del FG, no solo una creatinina aislada. La proteinuria es subnefrótica y la albúmina se conserva.
Etiología probable: la latencia tras faringitis orienta a GN postestreptocócica o postinfecciosa. El estudio incluye ASO u otros anticuerpos antiestreptocócicos, cultivo y C3/C4, según el contexto. El edema pulmonar es una complicación urgente de hipertensión e hipervolemia.
Descripción de la figura: caso de la mujer de 18 años con hematuria oscura posterior a odinofagia, PA 150/105, creatinina 2.1 mg/dL, 60 eritrocitos dismórficos/campo, cilindro eritrocitario, proteinuria de 1.15 g/día y edema pulmonar en los días siguientes.
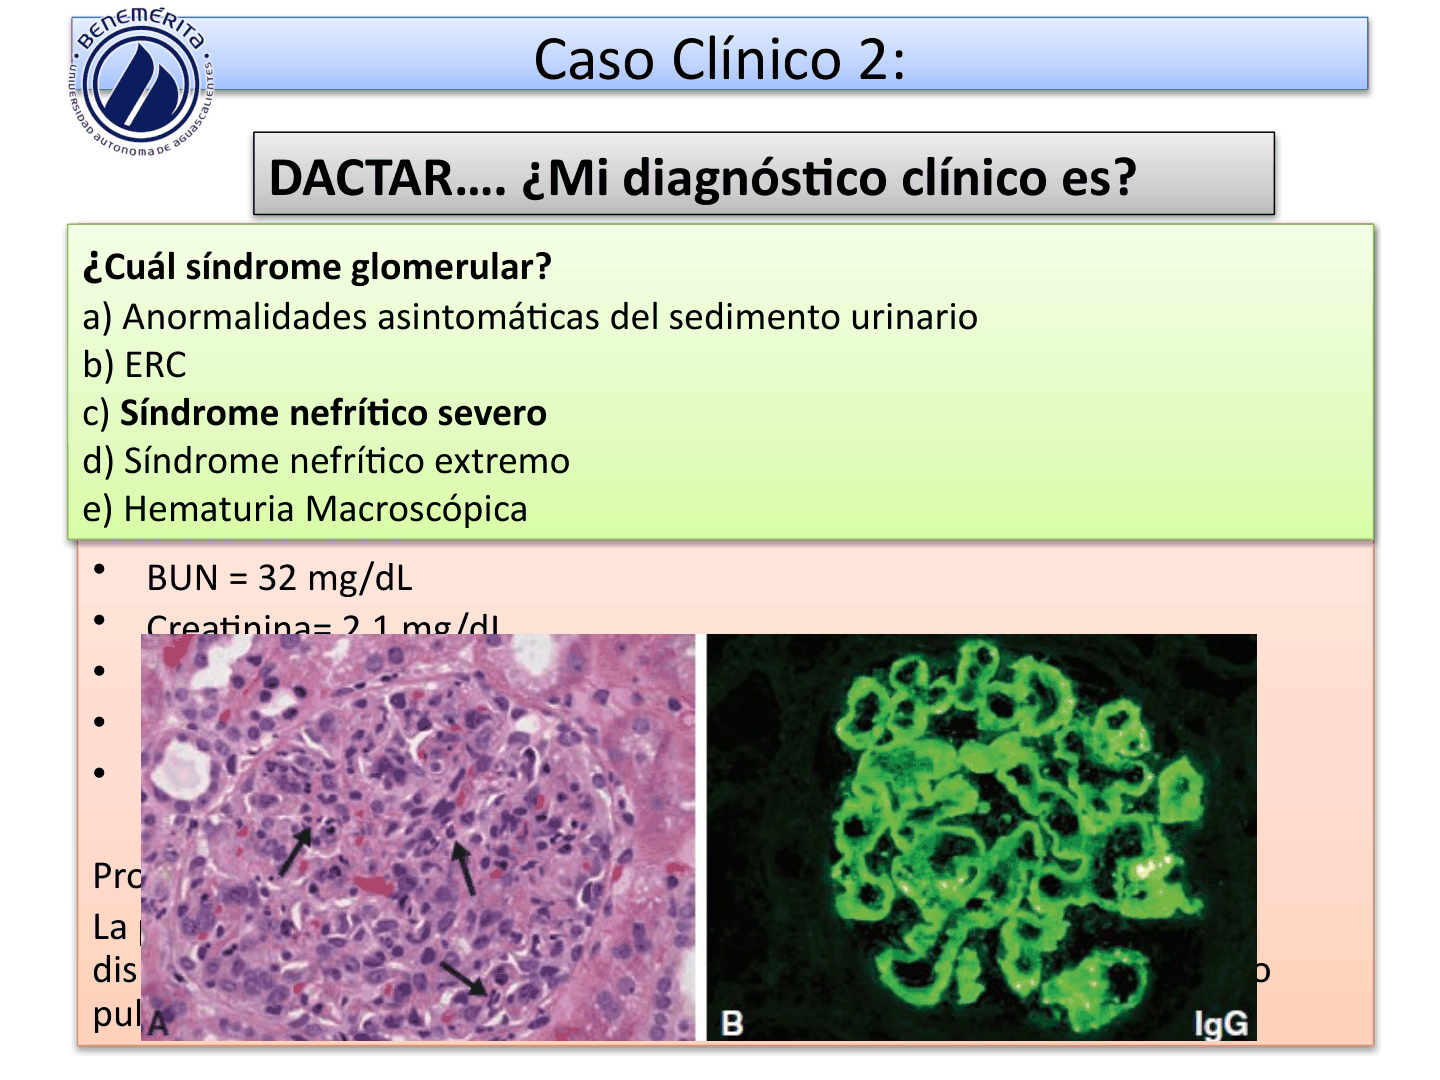
Descripción de la figura: reactivo del caso 2 con opciones de AASU, ERC, síndrome nefrítico severo/extremo o hematuria macroscópica; acompaña el caso de hematuria dismórfica, creatinina elevada y edema pulmonar.
Descripción de la figura: diapositiva de cierre con “Por su atención” y una nube de palabras de agradecimiento en varios idiomas.
Caso 3: mujer de 32 años, edema, púrpura y sedimento activo
Presentación y exploración: sin antecedentes patológicos personales conocidos; edema facial y de miembros inferiores de 3 semanas; orina espumosa intermitente por la mañana, sin hematuria macroscópica; mialgias y artralgias intermitentes. PA 150/80 mmHg; FC registrada 84/min, aunque en la exploración cardiopulmonar se anota frecuencia cardiaca 98/min; FR 24/min; temperatura 37.2 °C. Orientada y cooperadora; edema periorbitario, palidez conjuntival y de mucosa oral, estertores crepitantes/subcrepitantes, edema de pared abdominal sin dolor, edema ++ con fóvea en ambas piernas, petequias y púrpura descritas como negativas a vitropresión, llenado capilar 3 s y fuerza 5/5.
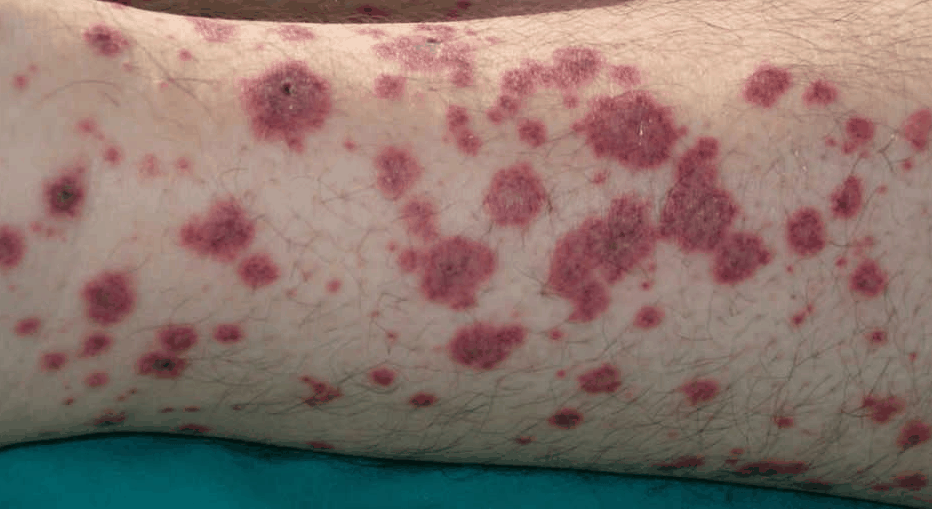
Descripción de la figura: fotografía clínica de una pierna con múltiples máculas y pápulas rojo-violáceas purpúricas, de tamaños variados, agrupadas y parcialmente confluentes. La exploración escrita describe vitropresión negativa. En este caso, la púrpura, el síndrome renal activo y las mialgias/artralgias orientan a estudiar enfermedad sistémica o vasculítica; la etiología se define con evaluación dirigida.
Laboratorios e imagen: Hb 11,7 g/dL, Hto 37%, creatinina 2.9 mg/dL, BUN 39 mg/dL; ANA y anti-DNA negativos; pruebas de hepatitis viral y VIH negativas; C3 95 mg/dL (normal 90–180), C4 30 mg/dL (10–40); proteínas totales 5.2 g/dL (5.5–8.0), albúmina 3.4 g/dL (3.5–5.5); electroforesis normal. EGO: pH 6.1, densidad 1.020, glucosa negativa, proteínas ++++, sangre ++, 50 eritrocitos/campo, 20 leucocitos/campo, cilindros hemáticos, leucocitarios y granulosos, bacterias escasas. Ultrasonido: riñón derecho 10 × 4 × 3 cm y el izquierdo 10.7 × 4.3 × 3.2 cm; sin pielocaliectasia ni litiasis; ecogenicidad parenquimatosa aumentada, relación corticomedular conservada.
Preguntas originales y respuesta razonada:
- ¿Cuál es el síndrome glomerular de presentación? Predomina un síndrome nefrítico con proteinuria importante: hematuria, sedimento activo, hipertensión, edema y disfunción renal. Cuantificar la proteinuria para determinar si existe componente nefrótico; la tira ++++ no mide g/día. Albúmina 3,4 g/dL indica descenso discreto y creatinina 2,9 mg/dL, disfunción renal. La evolución seriada permite clasificar LRA o GNRP.
- Describa el mecanismo de lesión glomerular. El sedimento con hematuria y cilindros hemáticos, leucocitarios y granulosos respalda lesión glomerular inflamatoria. La púrpura y síntomas articulares/musculares plantean mecanismo sistémico, incluyendo vasculitis de pequeño vaso o enfermedad por inmunocomplejos; los datos disponibles no discriminan el mecanismo exacto. No hay biopsia, ANCA, anti-MBG ni caracterización inmunológica/histológica renal reportada.
- ¿Cuál es el mecanismo del edema? Predomina la retención de sodio y agua por reducción de filtración, con aumento de presión hidrostática. La proteinuria y albúmina de 3,4 g/dL pueden añadir un componente de menor presión oncótica. Edema periférico/abdominal y estertores orientan a sobrecarga de volumen; no atribuirlo solo a hipoalbuminemia.
- ¿Diagnóstico del paciente? Enfermedad glomerular activa con hematuria, proteinuria importante, edema/hipertensión y disfunción renal, asociada a púrpura y síntomas sistémicos. Diferenciales: vasculitis ANCA, vasculitis IgA, GN por inmunocomplejos y otros procesos sistémicos. ANA/anti-DNA y complemento normales reducen el apoyo a nefritis lúpica activa típica. Completar estudio dirigido y considerar biopsia para definir la etiología y el patrón histológico.
La fotografía documenta lesiones purpúricas, no su causa; “vitropresión negativa” es un dato de texto clínico. No hay biopsia ni cuantificación de proteinuria, valor basal de creatinina, ANCA, anti-MBG o serología específica para IgA/crioglobulinas. Mantener como diagnóstico sindrómico y diferencial, no como histología confirmada.
Progresión glomerular crónica y soporte renal
La proteinuria persistente no es solo marcador: la sobrecarga de reabsorción tubular y proteínas filtradas activa señales vasoactivas/inflamatorias, células mesangiales, endoteliales y podocitos, citocinas/factores de crecimiento (la figura cita EGF, FGF, PDGF y TGF-β), depósito de matriz y fibrosis intersticial. La pérdida de nefronas induce hiperfiltración e hipertensión capilar compensatoria, más permeabilidad y proteinuria; lesión podocitaria y alteración del diafragma de hendidura alimentan un ciclo de glomeruloesclerosis. Controlar la proteinuria es un objetivo central. El daño crónico conduce a fibrosis glomerular e intersticial irreversible, menor FG y acumulación de toxinas urémicas (BUN/creatinina), con ERC y riesgo cardiovascular; los riñones pueden reducir tamaño al cicatrizar. El curso puede requerir terapia sustitutiva renal, pero la progresión no es inevitable.
De la hiperfiltración a la fibrosis
Explica por qué en todo paciente con glomerulopatía hay que controlar la presión arterial y la proteinuria.
| Paso | Qué ocurre | Detalle |
|---|---|---|
| 1. Compensación | Las nefronas sanas compensan a las dañadas con hiperfiltración glomerular | Se logra con vasodilatación de la arteriola aferente y vasoconstricción de la eferente (angiotensina II); mantenida, esa vasoconstricción reduce la oxigenación y el aporte de nutrientes al resto del riñón |
| 2. Esclerosis | Años después aumenta la matriz mesangial con depósito de colágeno I y III → glomeruloesclerosis | Funciona como una cicatriz que contiene la presión de los capilares |
| 3. Sobrecarga tubular | La proteína filtrada excede la capacidad de reabsorción tubular | Las células tubulares mueren y liberan quimiocinas, citocinas e interleucinas |
| 4. Activación del fibroblasto | El fibroblasto se transforma en miofibroblasto, que produce colágeno | Hay infiltrado de macrófagos y linfocitos CD4; también se afectan los pericitos |
| 5. Fibrosis intersticial | Más fibrosis → más disfunción tubular | Más proteinuria con los años: círculo vicioso |
| 6. Angiotensina II | La lesión de endotelio, membrana basal y podocitos aumenta la AII local y luego la sistémica | Sube la presión arterial (hipertensión del síndrome nefrótico) y la AII activa TGF-β, que hace que el fibroblasto hiperproduzca colágeno |
La hipertensión intraglomerular y la proteinuria persistentes favorecen fibrosis intersticial y glomeruloesclerosis, lesiones de daño renal crónico. Los IECA y ARA-II reducen la acción de angiotensina II, presión intraglomerular y señales profibróticas, como TGF-β, cuando están indicados y se toleran.
La terapia sustitutiva incluye hemodiálisis, diálisis peritoneal y trasplante. La diálisis peritoneal puede corregir urgencias con mayor lentitud; el intervalo de 16–24 h ilustra esta diferencia y no un plazo fijo. Obesidad marcada, cirugía abdominal con adherencias, hernias e hipoproteinemia pueden limitar su uso. La diabetes requiere planificación y control metabólico, pero no excluye por sí sola esta modalidad.
Considerar diálisis ante hiperpotasemia o acidosis refractarias, toxicidad grave y otras indicaciones especializadas. Ejemplos de gravedad: K >6,5 mEq/L, pH <7,2 con HCO₃⁻ <5 mEq/L o PCO₂ <15 mmHg, y alcalosis extrema con pH >7,6 o PCO₂ >60 mmHg. Las cifras de Mg >16 y Ca >16 requieren unidad y contexto; no funcionan como cortes aislados. No esperar seis horas si hay inestabilidad o indicación urgente.
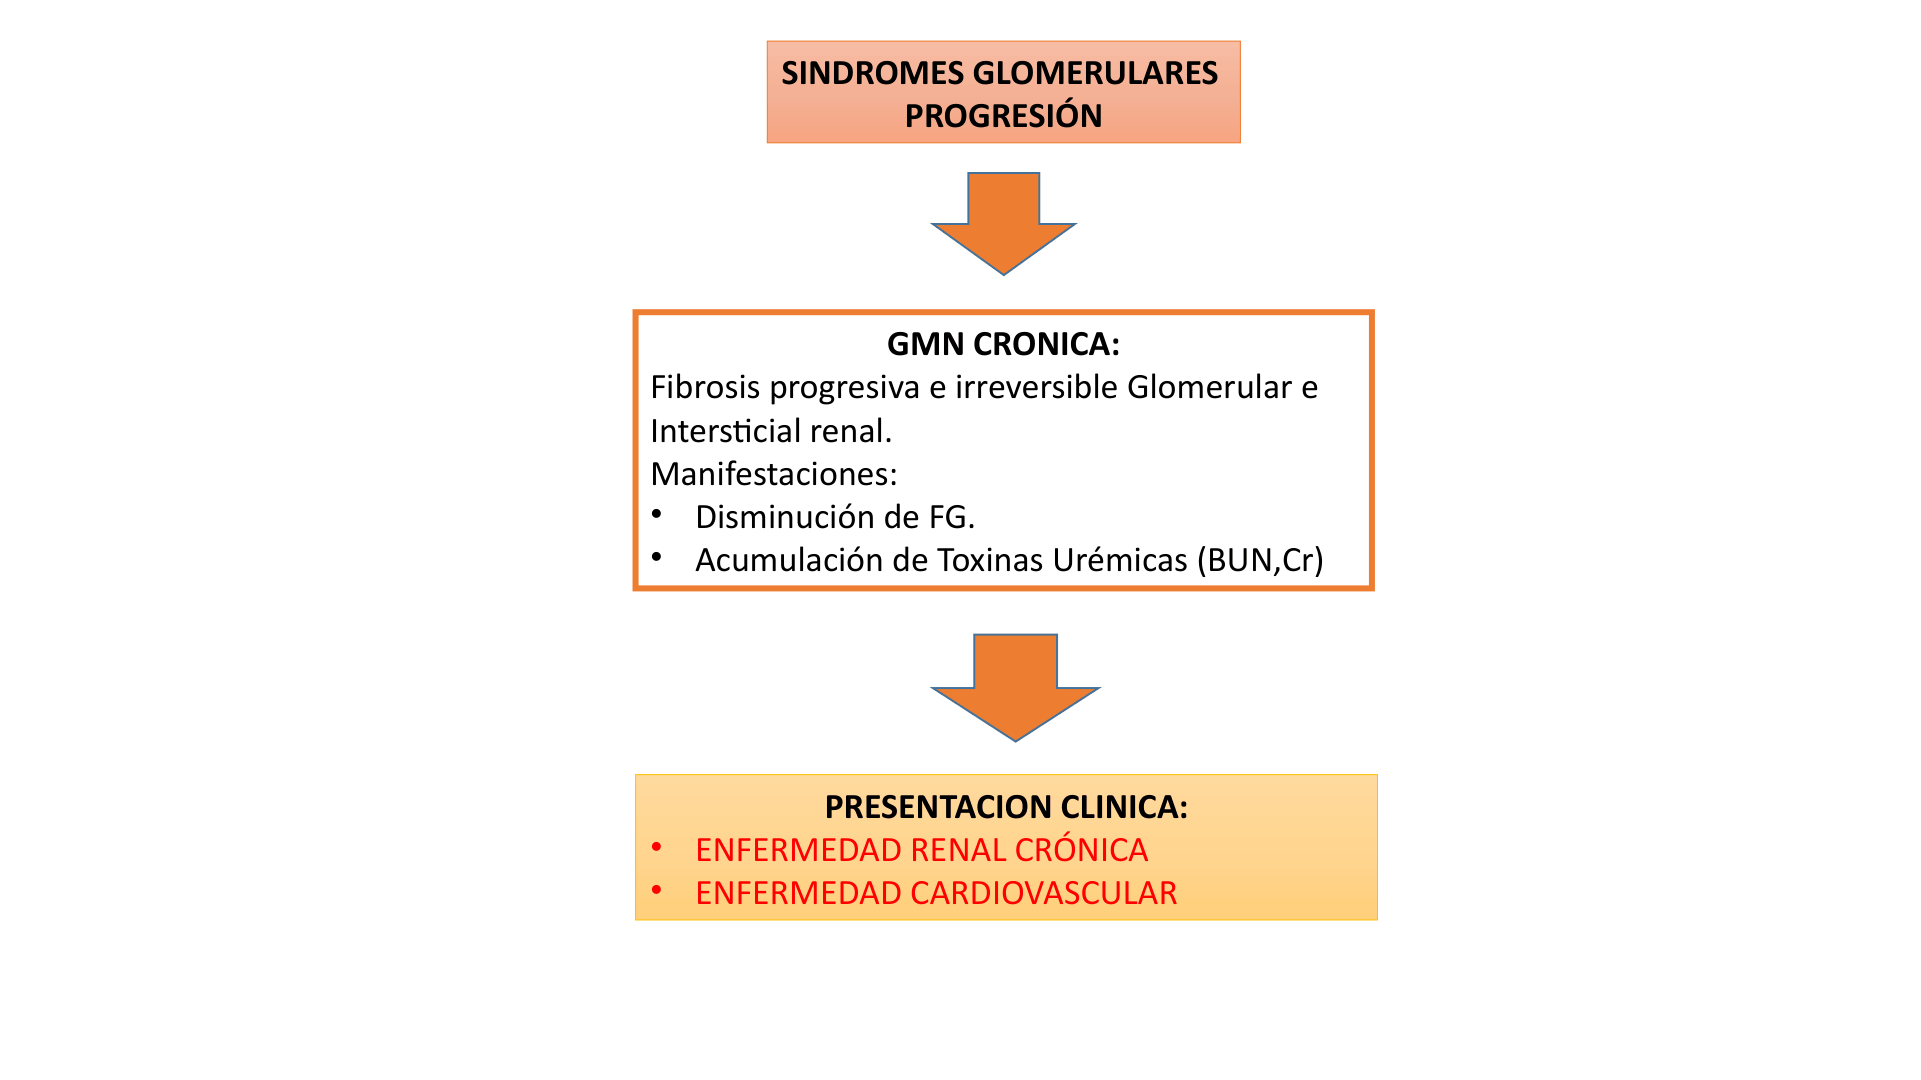
Descripción de la figura: flujo de progresión de GN crónica: fibrosis glomerular/intersticial irreversible, descenso del filtrado y acumulación de BUN/creatinina, con ERC y enfermedad cardiovascular como expresiones clínicas.
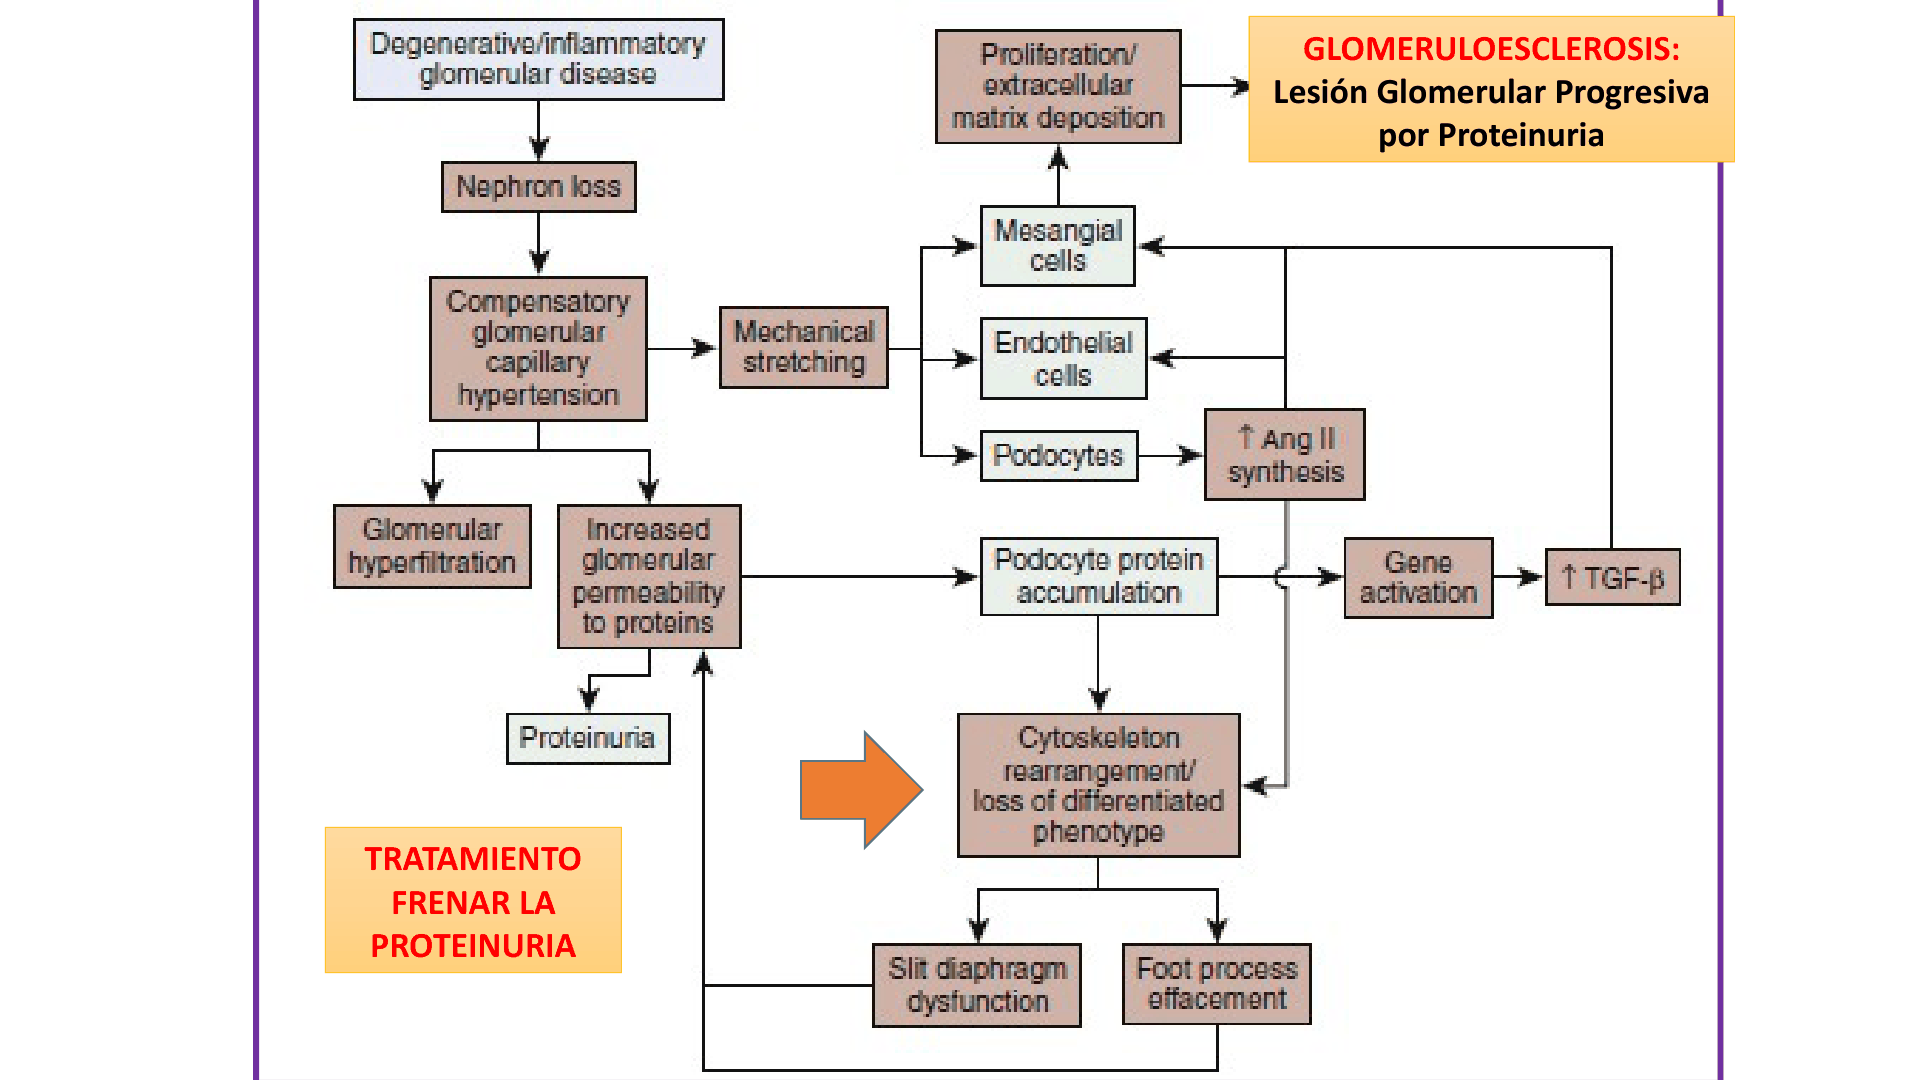
Descripción de la figura: diagrama de glomeruloesclerosis progresiva por proteinuria: pérdida de nefronas induce hipertensión capilar compensatoria, hiperfiltración, mayor permeabilidad y proteinuria; señalización génica, TGF-β, cambios podocitarios, alteración del diafragma de hendidura y borramiento perpetúan la lesión. La lámina destaca frenar proteinuria.
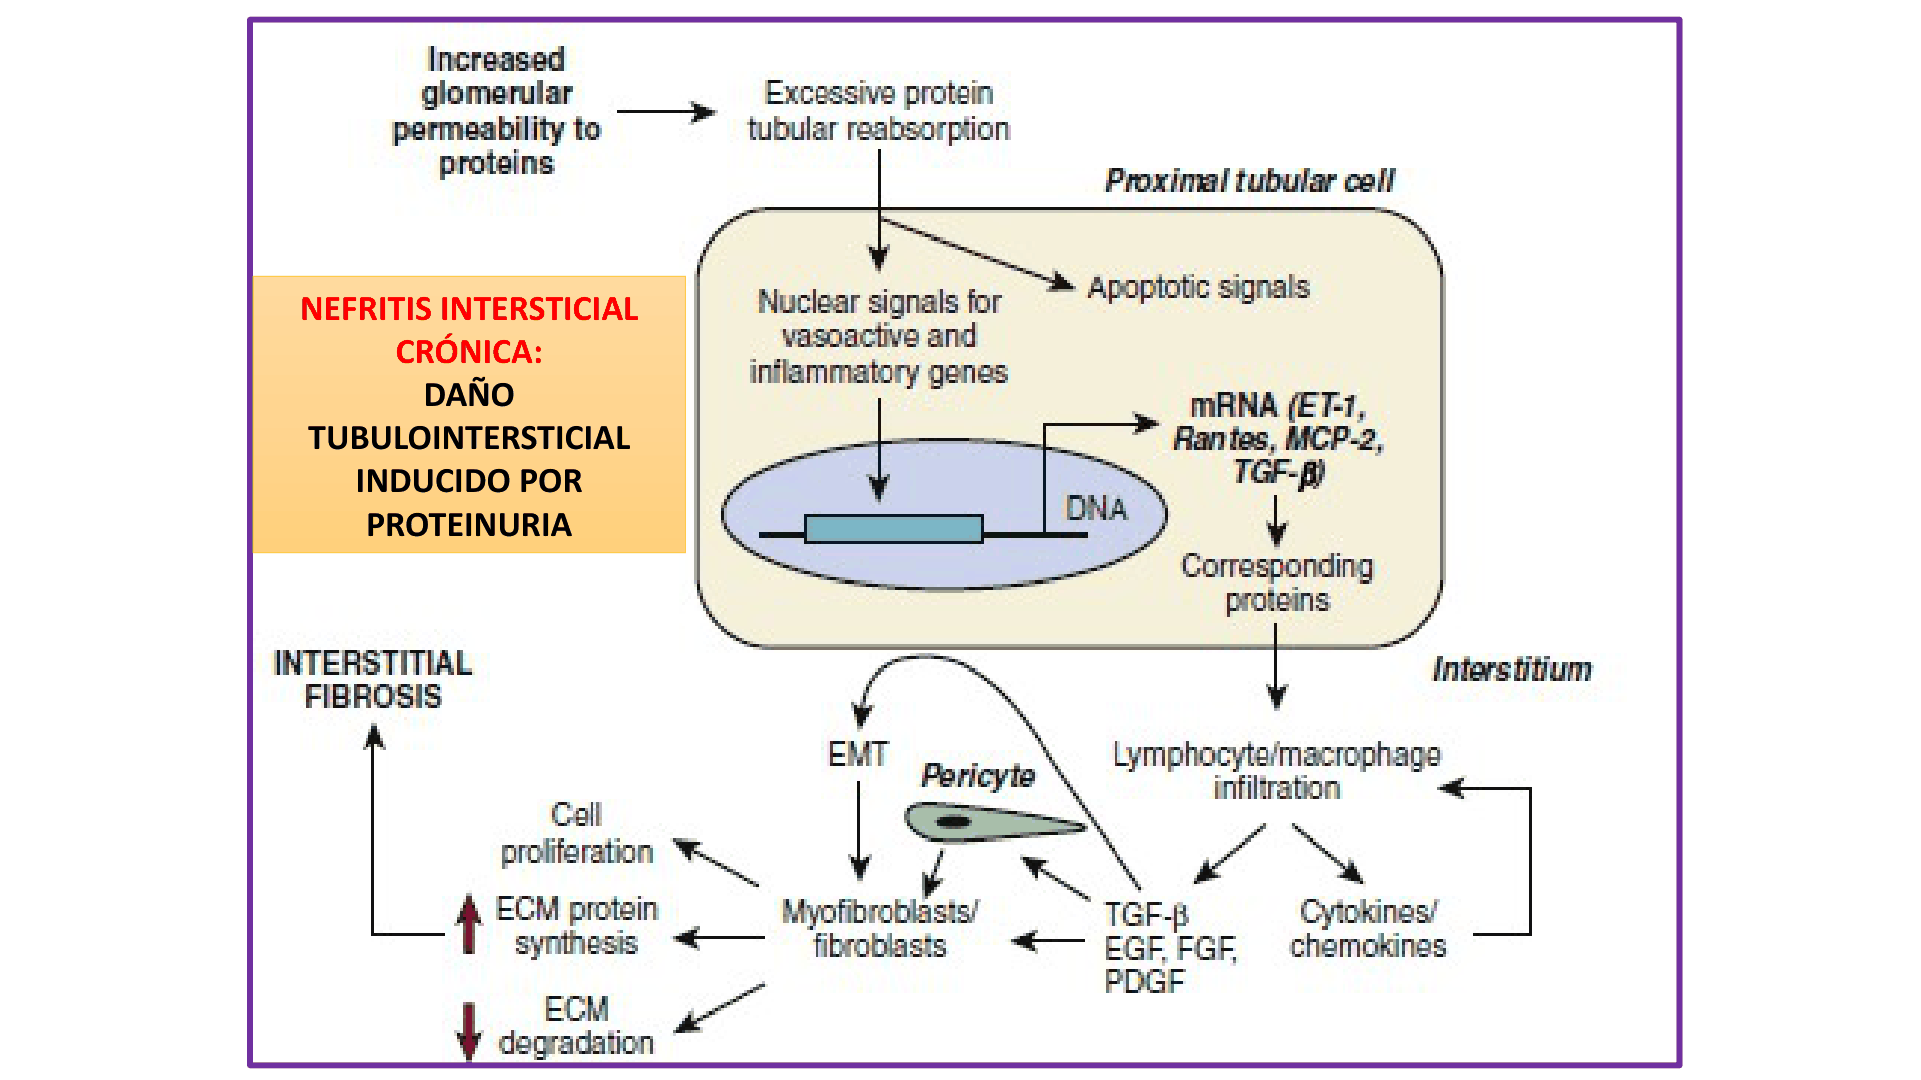
Descripción de la figura: esquema de toxicidad tubular/intersticial por proteínas filtradas: reabsorción tubular excesiva y señales vasoactivas/inflamatorias activan células intersticiales, inflamación, depósito de matriz y fibrosis tubulointersticial.
Farmacología de las glomerulopatías
Vías inflamatorias y dianas terapéuticas
Esta sección revisa vías inflamatorias y mecanismos de acción de glucocorticoides e inmunosupresores. Los tratamientos por glomerulopatía se desarrollan en sus apartados; el esquema de nefritis intersticial aguda pertenece a esa entidad y no se extrapola a glomerulonefritis. Las figuras de antineoplásicos organizan clases farmacológicas, no regímenes renales.
Vía del ácido araquidónico y fármacos que actúan sobre eicosanoides
La secuencia representada en la Fig. VI-4-1, “Drugs Acting on Eicosanoids” es:
- Los fosfolípidos de membrana son sustrato de la fosfolipasa A₂ (PLA₂), que libera ácido araquidónico.
- La vía de ciclooxigenasas COX-1 y COX-2 forma endoperóxidos, precursores de PGI₂ (prostaciclina), PGD₂, PGE₂, PGF₂α y TXA₂ (tromboxano A₂).
- La vía de lipooxigenasa genera hidroperóxidos y después leucotrienos.
| Grupo o fármaco de la figura | Punto de acción indicado | Consecuencia de la inhibición representada |
|---|---|---|
| AINE | Ciclooxigenasas | Disminuyen la síntesis de productos derivados de COX. La lámina los ubica frente a COX-1/COX-2, sin especificar selectividad de cada AINE. |
| COXib | COX-2 | Inhibición selectiva de COX-2. |
| Glucocorticoides | PLA₂ y COX-2 (ambos puntos aparecen en la figura) | Disminución de la disponibilidad de ácido araquidónico y de productos de la vía COX. |
| Zileuton | Lipooxigenasa | Reduce la formación de leucotrienos desde la vía de lipooxigenasa. |
| Fármacos terminados en -lukast | Receptores de leucotrienos | Bloquean los receptores de leucotrienos; la lámina no individualiza los receptores. |
Descripción de la figura: La Fig. VI-4-1 muestra el flujo desde fosfolípidos de membrana por PLA₂ hasta ácido araquidónico y la bifurcación hacia COX-1/COX-2 o lipooxigenasa. Ubica AINE, COXib y glucocorticoides en la rama de ciclooxigenasas/PLA₂, zileuton en lipooxigenasa y los “-lukasts” en receptores de leucotrienos. También identifica prostaciclina, prostaglandinas y TXA₂ como productos de la rama COX.
Glucocorticoides: acción génica, fisiológica y antiinflamatoria
Supresión de genes inflamatorios
Los glucocorticoides se unen al receptor glucocorticoide (GR/RG) intracelular; el complejo actúa en el núcleo y reprime la transcripción inflamatoria. En la figura “Glucocorticoid suppression of activated inflammatory genes” los estímulos inflamatorios —ejemplos: IL‑1β y TNF‑α— activan IKK‑2, que favorece la activación/translocación nuclear de NF‑κB (p50/p65). NF‑κB puede reclutar el coactivador CBP, con actividad HAT (histona acetiltransferasa), y promover acetilación de histonas y transcripción de genes de citocinas, quimiocinas, moléculas de adhesión, receptores inflamatorios, enzimas y otras proteínas.
El GR activado antagoniza la transcripción inflamatoria: interfiere con el complejo de transcripción inflamatorio y con CBP/HAT; el esquema muestra HDAC2 (histona desacetilasa 2), desacetilación de histonas, cromatina más compacta y represión génica. La lámina adicional de cromatina sitúa NF‑κB, AP‑1, STAT y CREB como factores que convergen en CBP/p300, con participación de HAT y de la polimerasa II; los glucocorticoides favorecen menor acetilación y menor transcripción de genes inflamatorios.
Descripción de la figura: Diagrama de represión génica por glucocorticoides: IL‑1β/TNF‑α activan IKK‑2 y NF‑κB p50/p65; en el núcleo, NF‑κB y el coactivador CBP/HAT promueven acetilación y transcripción. El GR activado interfiere con ese complejo y el esquema vincula HDAC2 con desacetilación, cromatina menos accesible y represión de genes inflamatorios. En la figura se mencionan genes de citocinas, quimiocinas, adhesión, receptores y enzimas.
Efectos fisiológicos descritos en la Tabla 6-1
| Sistema | Efectos de glucocorticoides consignados en la lámina |
|---|---|
| Metabolismo | Degradan proteína muscular y aumentan excreción de nitrógeno; aumentan gluconeogénesis y glucemia; aumentan síntesis hepática de glucógeno; disminuyen utilización de glucosa (acción antiinsulínica); disminuyen utilización de aminoácidos; aumentan movilización de grasa y redistribuyen la grasa; tienen efectos permisivos sobre glucagón y catecolaminas. |
| Hemodinámica | Mantienen integridad y reactividad vascular, respuesta presora a catecolaminas y volumen de líquidos. |
| Función inmunitaria | Aumentan producción de citocinas antiinflamatorias y disminuyen las proinflamatorias; reducen inflamación al inhibir prostaglandinas y leucotrienos; inhiben efectos inflamatorios de bradicinina y serotonina; disminuyen recuentos circulantes de eosinófilos, basófilos y linfocitos por redistribución; deterioran inmunidad celular; aumentan recuentos de neutrófilos, plaquetas y eritrocitos. |
| Sistema nervioso central | Modulan percepción y emoción; disminuyen liberación de CRH y ACTH. |
Descripción de la figura: Reproducción de la Tabla 6-1 de efectos fisiológicos de glucocorticoides, ordenados por metabolismo, hemodinámica, función inmunitaria y sistema nervioso central. Incluye tanto efectos metabólicos sistémicos como cambios de recuentos leucocitarios y regulación de CRH/ACTH.
Acciones antiinflamatorias a concentraciones farmacológicas
La lámina enumera: estabilización de membranas lisosomales de células inflamatorias y menor liberación de mediadores; disminución de permeabilidad capilar y edema inflamatorio; depresión de fagocitosis por leucocitos; supresión de respuesta inmunitaria y atrofia de tejido linfoide; disminución de eosinófilos, formación de anticuerpos y desarrollo de inmunidad celular; reducción de fiebre e inhibición de actividad fibroblástica.
En la misma lámina aparecen imágenes de prednisona 5 mg, metilprednisolona (Solu‑Medrol) 500 mg/8 mL y deflazacort 6 mg como presentaciones ilustrativas, no como una pauta terapéutica.
Descripción de la figura: Resume las acciones antiinflamatorias a dosis farmacológicas —estabilización lisosomal, menor permeabilidad y fagocitosis, inmunosupresión, reducción de eosinófilos y anticuerpos, menor inmunidad celular, fiebre y actividad fibroblástica— y muestra fotografías de presentaciones comerciales de prednisona, metilprednisolona y deflazacort. Las concentraciones visibles son etiquetas de envase, no una recomendación de dosis.
Presentación antigénica y activación de linfocitos T
Las células dendríticas captan y presentan antígenos. En la figura de presentación, antígenos extracelulares se muestran con HLA/MHC clase II a linfocitos T CD4; antígenos intracelulares se muestran con HLA/MHC clase I a linfocitos T CD8. Se ilustran órganos periféricos —piel, mucosas, pulmón, intestino y riñón— y el tránsito a bazo y ganglios linfáticos. Otra lámina representa la diferenciación del T virgen hacia Th1, Th2, Th17 y Treg y enumera IL‑2, IL‑4, IFN‑γ e IL‑17 en el linfocito. La lista de citocinas no implica una correspondencia exclusiva con cada subpoblación.
Descripción de la figura: Las células dendríticas presentan antígenos extracelulares por HLA clase II a LT CD4 y antígenos intracelulares por HLA clase I a LT CD8; señala piel, mucosas, pulmón, intestino y riñón como tejidos periféricos y bazo/ganglios como órganos linfoides.
Descripción de la figura: Esquema de interacción entre célula dendrítica y linfocito T virgen, seguida de diferenciación en Th1, Th2, Th17 y Treg. En el interior del T se rotulan IL‑2, IL‑4, IFN‑γ e IL‑17; la lámina no desarrolla receptores ni condiciones de diferenciación.
Tres señales de activación del linfocito T
| Señal | Interacción o cascada representada | Resultado ilustrado |
|---|---|---|
| 1: reconocimiento antigénico | Complejo péptido‑MHC de la célula presentadora con TCR/CD3. Desde la sinapsis se muestran calcineurina → NFAT, MAP‑quinasas → AP‑1 e IKK → NF‑κB. | Transcripción de citocinas y moléculas necesarias para activar al linfocito. |
| 2: coestimulación | CD80/CD86–CD28 y CD40–CD154; también aparece PI3K en la vía intracelular. | Señal coestimuladora para activación completa. Belatacept bloquea coestimulación en la tabla de fármacos. |
| 3: citocinas/proliferación | IL‑2 y IL‑15 se unen a sus receptores; se señalan JAK3, PI3K y mTOR. mTOR promueve CDK/ciclinas, tránsito del ciclo celular y síntesis de nucleótidos. | Expansión y proliferación clonal del linfocito T. |
En el esquema de dianas terapéuticas se identifican ciclosporina y tacrolimus sobre calcineurina; sirolimus/everolimus sobre mTOR; basiliximab en CD25; alemtuzumab en CD52; OKT3 en CD3; belatacept en la coestimulación; azatioprina en proliferación/ciclo celular; MPA (ácido micofenólico) en síntesis de nucleótidos; y un receptor S‑1‑P asociado a recirculación linfocitaria. También se lee ASKP1240 junto a CD40.
Descripción de la figura: Mapa de las tres señales del LT: TCR/CD3 reconoce péptido‑MHC; CD80/86–CD28 y CD40–CD154 proporcionan coestimulación; IL‑2/IL‑15 activan vías JAK3 y PI3K/mTOR, que llegan a CDK/ciclinas, síntesis de nucleótidos y ciclo celular. También sitúa NFAT, AP‑1 y NF‑κB como factores de transcripción downstream.
Descripción de la figura: Diagrama integrado de blancos inmunosupresores. Rotula OKT3/CD3, ciclosporina y tacrolimus/calcineurina, belatacept/coestimulación, basiliximab/CD25, sirolimus y everolimus/mTOR, MPA/síntesis de nucleótidos, azatioprina/proliferación, alemtuzumab/CD52 y receptor S‑1‑P/recirculación. El rótulo ASKP1240 aparece junto a CD40;
Fármacos inmunosupresores: mecanismos y efectos adversos de la Tabla 72-1
| Fármaco/clase | Mecanismo descrito | Efectos adversos descritos en la tabla |
|---|---|---|
| Corticosteroides | Bloquean síntesis de varias citocinas, incluida IL‑2, y tienen múltiples efectos antiinflamatorios. | Intolerancia a glucosa, hipertensión, hiperlipidemia, osteoporosis, osteonecrosis, miopatía, defectos cosméticos y supresión del crecimiento en niños. |
| Ciclosporina | Inhibe la síntesis inducida por calcineurina de IL‑2 y otras moléculas esenciales para activación de LT. | Nefrotoxicidad aguda y crónica, hiperlipidemia, hipertensión, intolerancia a glucosa y defectos cosméticos. |
| Tacrolimus | Similar a ciclosporina, pero se une a otra proteína citoplásmica: FKBP. | Perfil ampliamente similar a ciclosporina; diabetes mellitus más común; hipertensión, hiperlipidemia y defectos cosméticos menos comunes. |
| Azatioprina | Inhibe biosíntesis de purinas y replicación linfocitaria. | Supresión de médula ósea; raramente pancreatitis y hepatitis. |
| Micofenolato mofetilo (MMF) | Inhibe la vía de novo de biosíntesis de purinas y la replicación linfocitaria. | Supresión medular, molestias gastrointestinales y enfermedad invasiva por CMV más común que con azatioprina. |
| Sirolimus | Complejo sirolimus‑FKBP inhibe mTOR, bloqueando la respuesta proliferativa del linfocito. | Supresión medular, hiperlipidemia, neumonitis intersticial; potencia nefrotoxicidad de ciclosporina/tacrolimus. |
| Belatacept | Bloquea coestimulación de LT. | Trastorno linfoproliferativo postrasplante (PTLD) en pacientes seronegativos para EBV, leucoencefalopatía multifocal progresiva (PML, rara) y reactivación de tuberculosis. |
Abreviaturas de la tabla: CMV, citomegalovirus; EBV, virus de Epstein–Barr; FKBP, proteína de unión a FK; IL‑2, interleucina 2; MMF, micofenolato mofetilo; PTLD, trastorno linfoproliferativo postrasplante; PML, leucoencefalopatía multifocal progresiva; TB, tuberculosis; TOR, blanco de rapamicina.
Los glucocorticoides inhiben la producción y acción de múltiples citocinas: la Tabla 72-1 destaca IL‑2 y la Fig. 013, IL‑1. Son efectos complementarios de su acción antiinflamatoria e inmunosupresora.
Descripción de la figura: Tabla 72-1 compara corticosteroides, ciclosporina, tacrolimus, azatioprina, MMF, sirolimus y belatacept por mecanismo y eventos adversos; incluye riesgos metabólicos/óseos de esteroides, nefrotoxicidad de inhibidores de calcineurina, mielosupresión de antimetabolitos, neumonitis por sirolimus y PTLD/PML/TB con belatacept.
Descripción de la figura: Esquema simplificado de inmunosupresión: prednisona se asocia a la señal IL‑1/célula presentadora; ciclosporina/tacrolimus a la vía de IL‑2 y activación T; azatioprina/micofenolato a proliferación de linfocitos; y anticuerpos a marcadores de superficie. La leyenda de la propia figura describe inhibición de IL‑1 por corticosteroides, IL‑2 por macrólidos/inhibidores de calcineurina y purinas por antimetabolitos.
Citotóxicos y especificidad por ciclo celular que aparecen en la Fig. IX-1-1
La lámina clasifica antineoplásicos por fase del ciclo. Se preserva porque incluye ciclofosfamida, pero no constituye una pauta de tratamiento renal.
| Fase/categoría de la figura | Fármacos o acción que muestra |
|---|---|
| Fase S específica | Citarabina, 6‑mercaptopurina, 6‑tioguanina, 5‑fluorouracilo, metotrexato e hidroxiurea. Irinotecán bloquea topoisomerasa I; etopósido, topoisomerasa II. |
| Fase G₂ | Bleomicina. |
| Fase M | Vinblastina y vincristina bloquean polimerización tubular; paclitaxel bloquea despolimerización de microtúbulos. |
| No específicos del ciclo celular | Alquilantes: ciclofosfamida, cisplatino y procarbazina; antibióticos antitumorales: doxorrubicina y daunorrubicina; nitrosoureas: lomustina y carmustina. |
Descripción de la figura: Fig. IX-1-1 dispone agentes antineoplásicos alrededor de G₀/G₁/S/G₂/M: lista fármacos fase S, bleomicina en G₂, alcaloides de la vinca y paclitaxel en M con sus efectos opuestos sobre microtúbulos, y alquilantes/antibióticos antitumorales/nitrosoureas como no específicos del ciclo.
Trastornos tubulointersticiales
Concepto, etiologías generales y relación glomerulotubulointersticial
La nefritis tubulointersticial (NTI) es presentada como reacción inmunológica de hipersensibilidad frente a antígenos asociados a fármacos o agentes infecciosos. El compartimento tubulointersticial también puede lesionarse por tóxicos, alteraciones metabólicas, neoplasias, enfermedad inmunitaria, vascular, hereditaria, obstrucción, isquemia o infección.
La figura de etiología agrupa: lesiones infecciosas (pielonefritis aguda y crónica); agentes tóxicos exógenos (analgésicos, plomo, nefrotoxinas como contrastes yodados y antibióticos) y endógenos (hipercalcemia, hipopotasemia y ácido úrico en depósito agudo o crónico); neoplasias (linfoma, leucemia, mieloma múltiple); enfermedades inmunitarias (nefropatía por hipersensibilidad, síndrome de Sjögren, amiloidosis y rechazo del trasplante); trastornos vasculares (nefroesclerosis arteriolar, arterioesclerosis, nefropatía de células falciformes y necrosis tubular aguda, según las categorías de la lámina); y enfermedad renal hereditaria (enfermedad quística medular, riñón en esponja medular y poliquistosis del adulto).
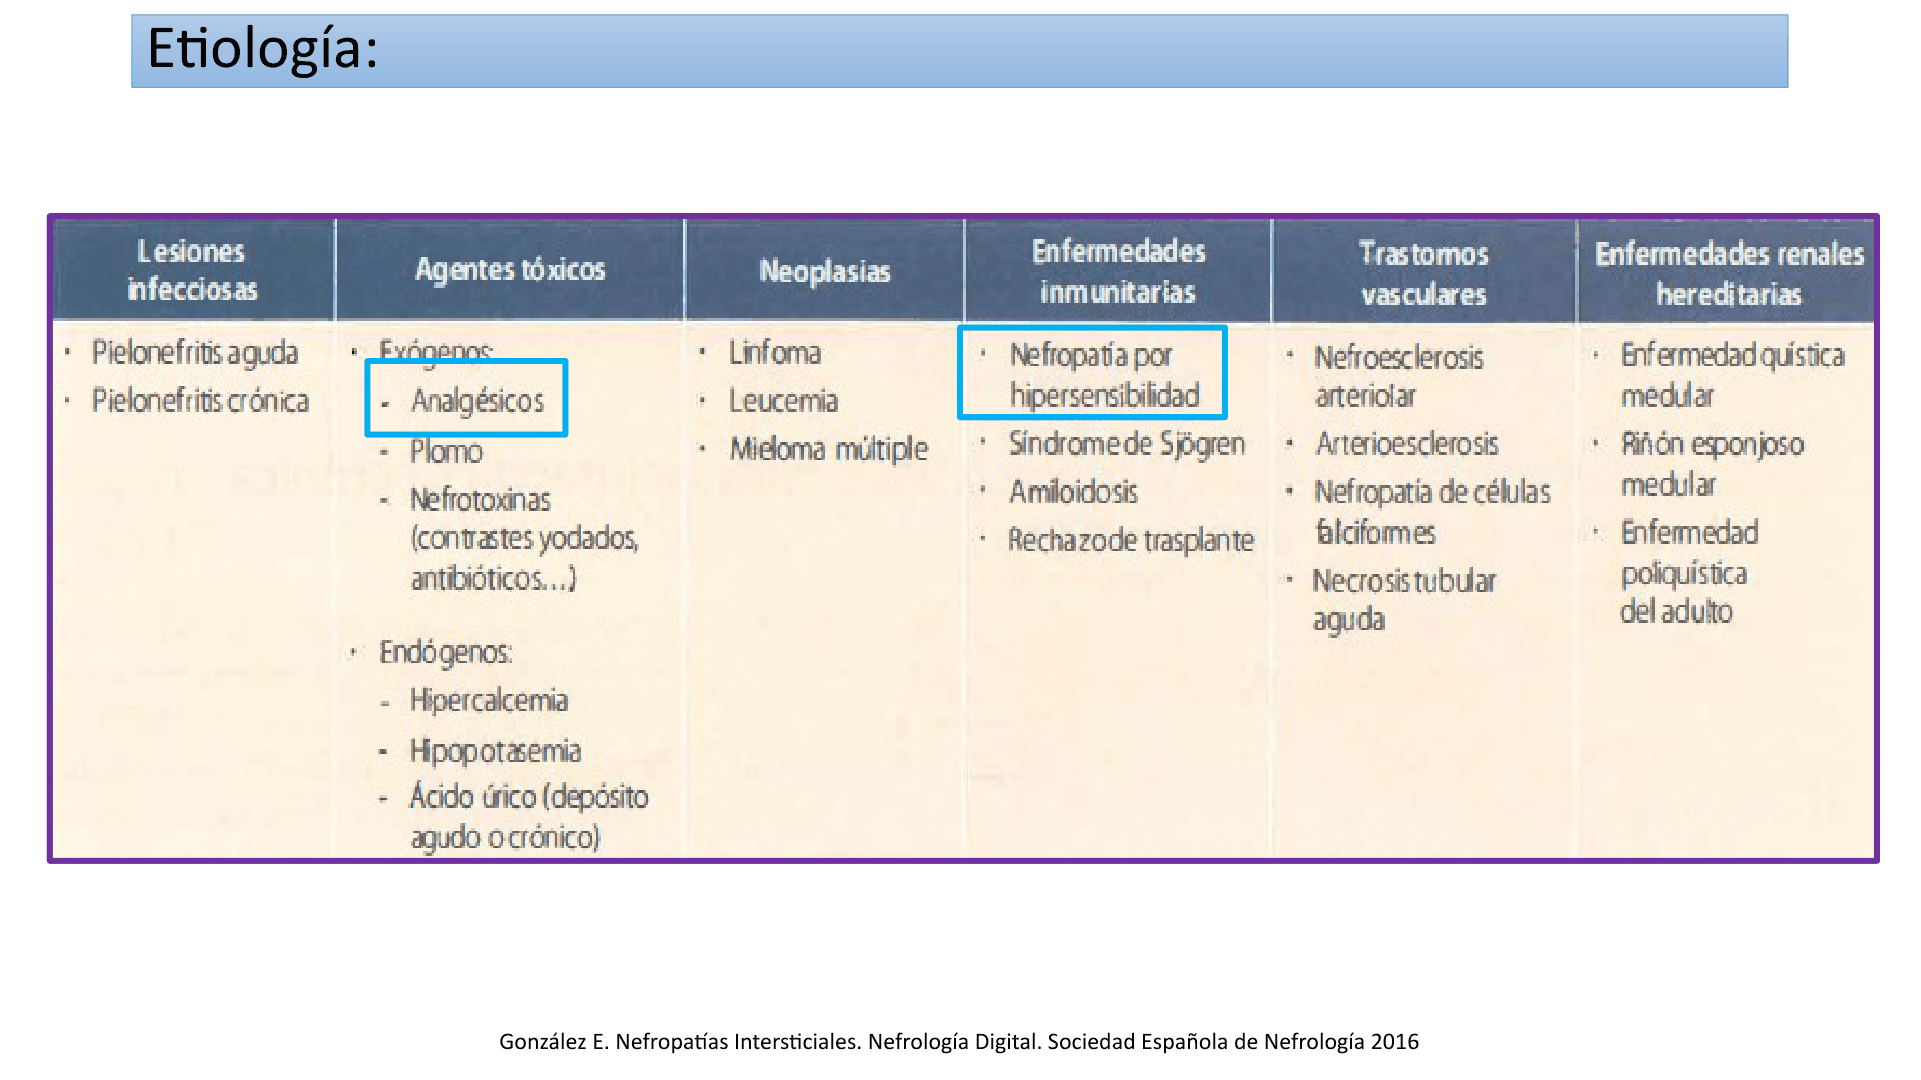
Descripción de la figura: Clasificación general de NTI en seis columnas: infección; tóxicos exógenos/endógenos; neoplasias; inmunidad; enfermedad vascular; y enfermedad renal hereditaria. Entre los ejemplos visibles están pielonefritis, analgésicos/plomo/contrastes/antibióticos, hipercalcemia/hipopotasemia/ácido úrico, linfoma/leucemia/mieloma, Sjögren/amiloidosis/rechazo, nefroesclerosis/arterioesclerosis y enfermedad quística medular/riñón en esponja/poliquistosis.
Las glomerulonefritis y otros síndromes glomerulares pueden asociarse a nefritis intersticial. A su vez, el edema y la inflamación intersticial pueden reducir la TFG por aumento de presión intratubular, obstrucción tubular y alteraciones hemodinámicas/intraglomerulares.
Descripción de la figura: Representa la asociación bidireccional entre glomerulonefritis y nefritis intersticial: una lesión glomerular se acompaña de infiltrado macrofágico, reclutamiento linfocitario y enzimas de degradación de membrana basal tubular; la nefritis intersticial puede disminuir la TFG por cambios hemodinámicos glomerulares.
Descripción de la figura: Resume el edema intersticial y sus consecuencias mecánicas: aumento de presión intratubular y obstrucción tubular, aumento de presión intraglomerular y disminución de TFG. La lámina no cuantifica estos cambios.
Patogenia inmunitaria y transición a daño crónico
Antígenos y presentación
Se nombran como mecanismos antigénicos identificados: proteínas de membrana basal tubular 3M‑1 y TIN‑Ag/TIN1; proteínas de secreción tubular, incluida la proteína de Tamm–Horsfall; e inmunocomplejos circulantes. En la hipótesis de hapteno, un fármaco entra al riñón y se une a proteínas celulares, haciendo posible su reconocimiento antigénico. Los antígenos renales se procesan y presentan por MHC; sigue expansión clonal de linfocitos B y T con receptores específicos. Las células B pueden diferenciarse en plasmáticas que producen anticuerpos contra antígenos de membrana basal tubular; LT CD4 favorecen efectores/citotóxicos. La lámina atribuye lesión tubular a apoptosis/necrosis, granzimas y perforinas, aumento de VCAM, TNF, IL‑2 e IL‑4, infiltración inflamatoria y granulomas.
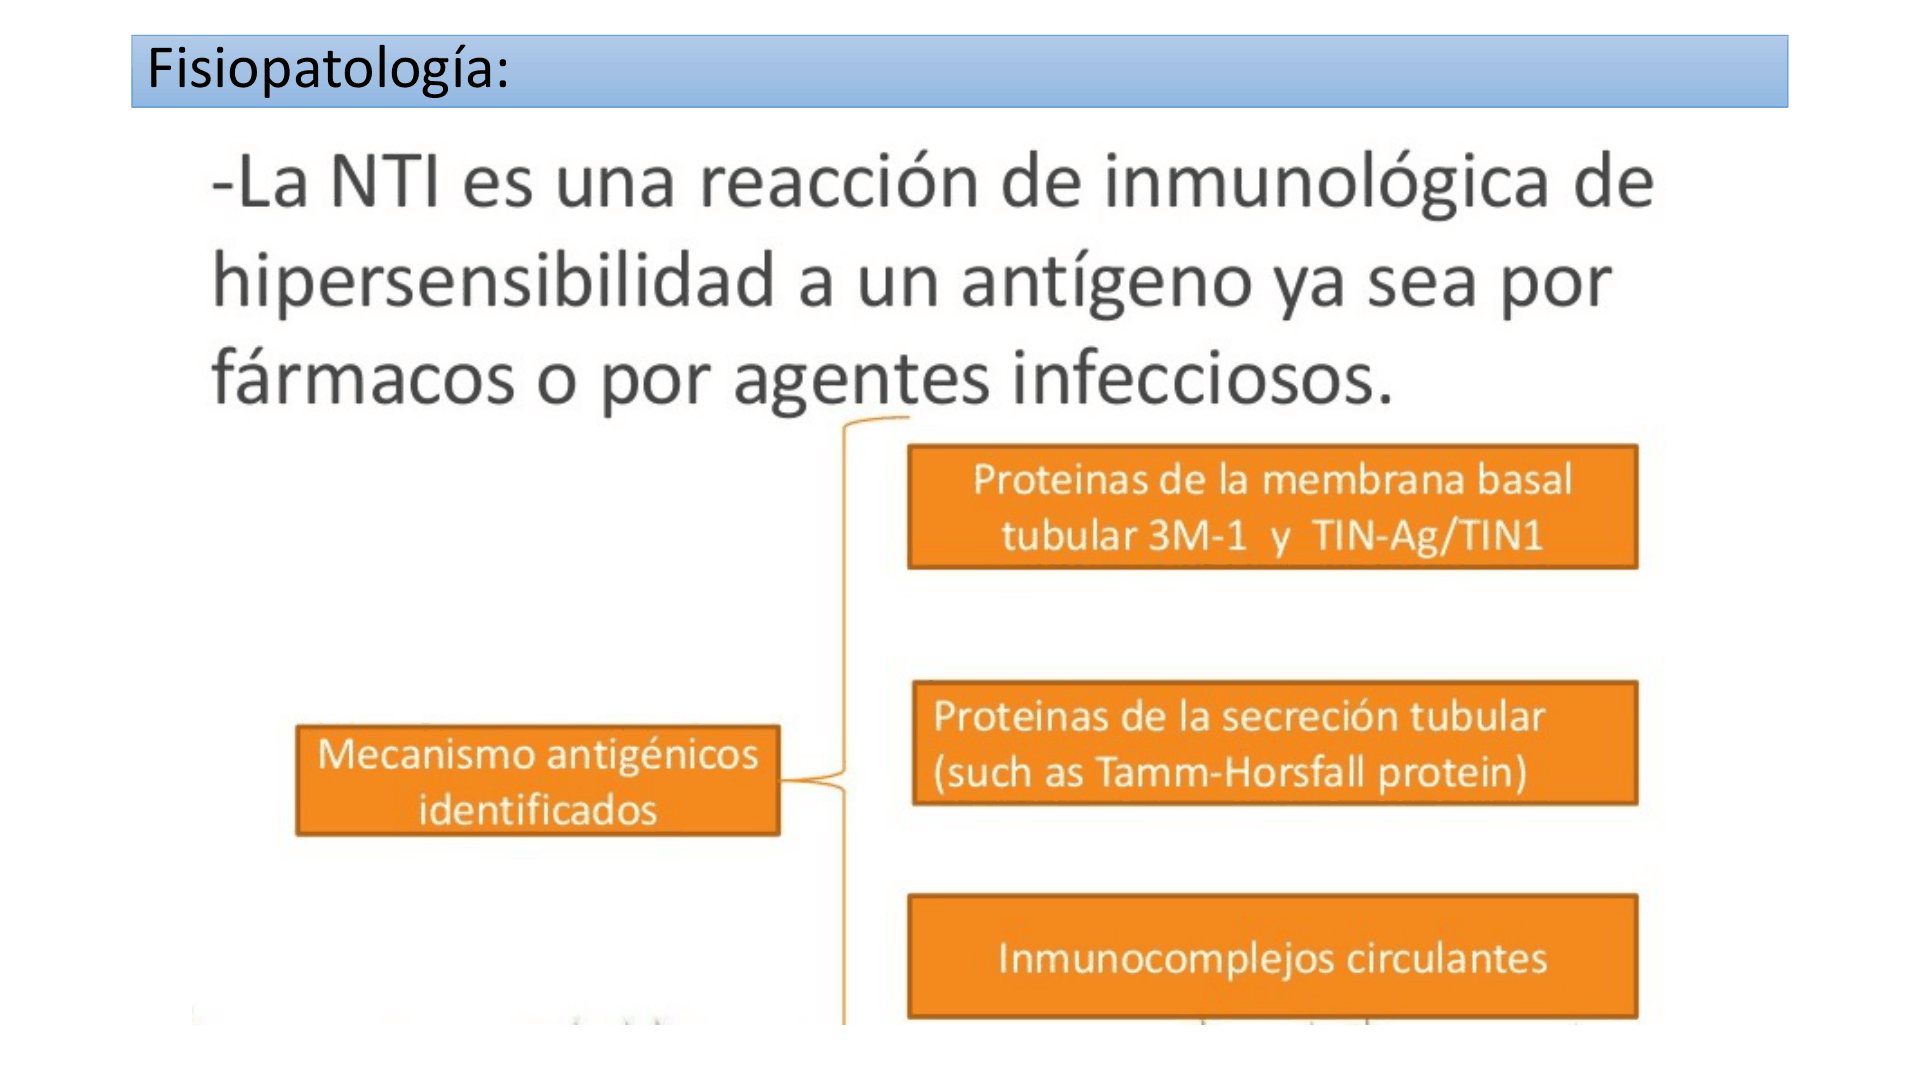
Descripción de la figura: Enumera la NTI como hipersensibilidad a antígenos por fármacos o infecciones e identifica como blancos posibles proteínas de membrana basal tubular 3M‑1 y TIN‑Ag/TIN1, proteínas secretadas al túbulo como Tamm–Horsfall e inmunocomplejos circulantes.
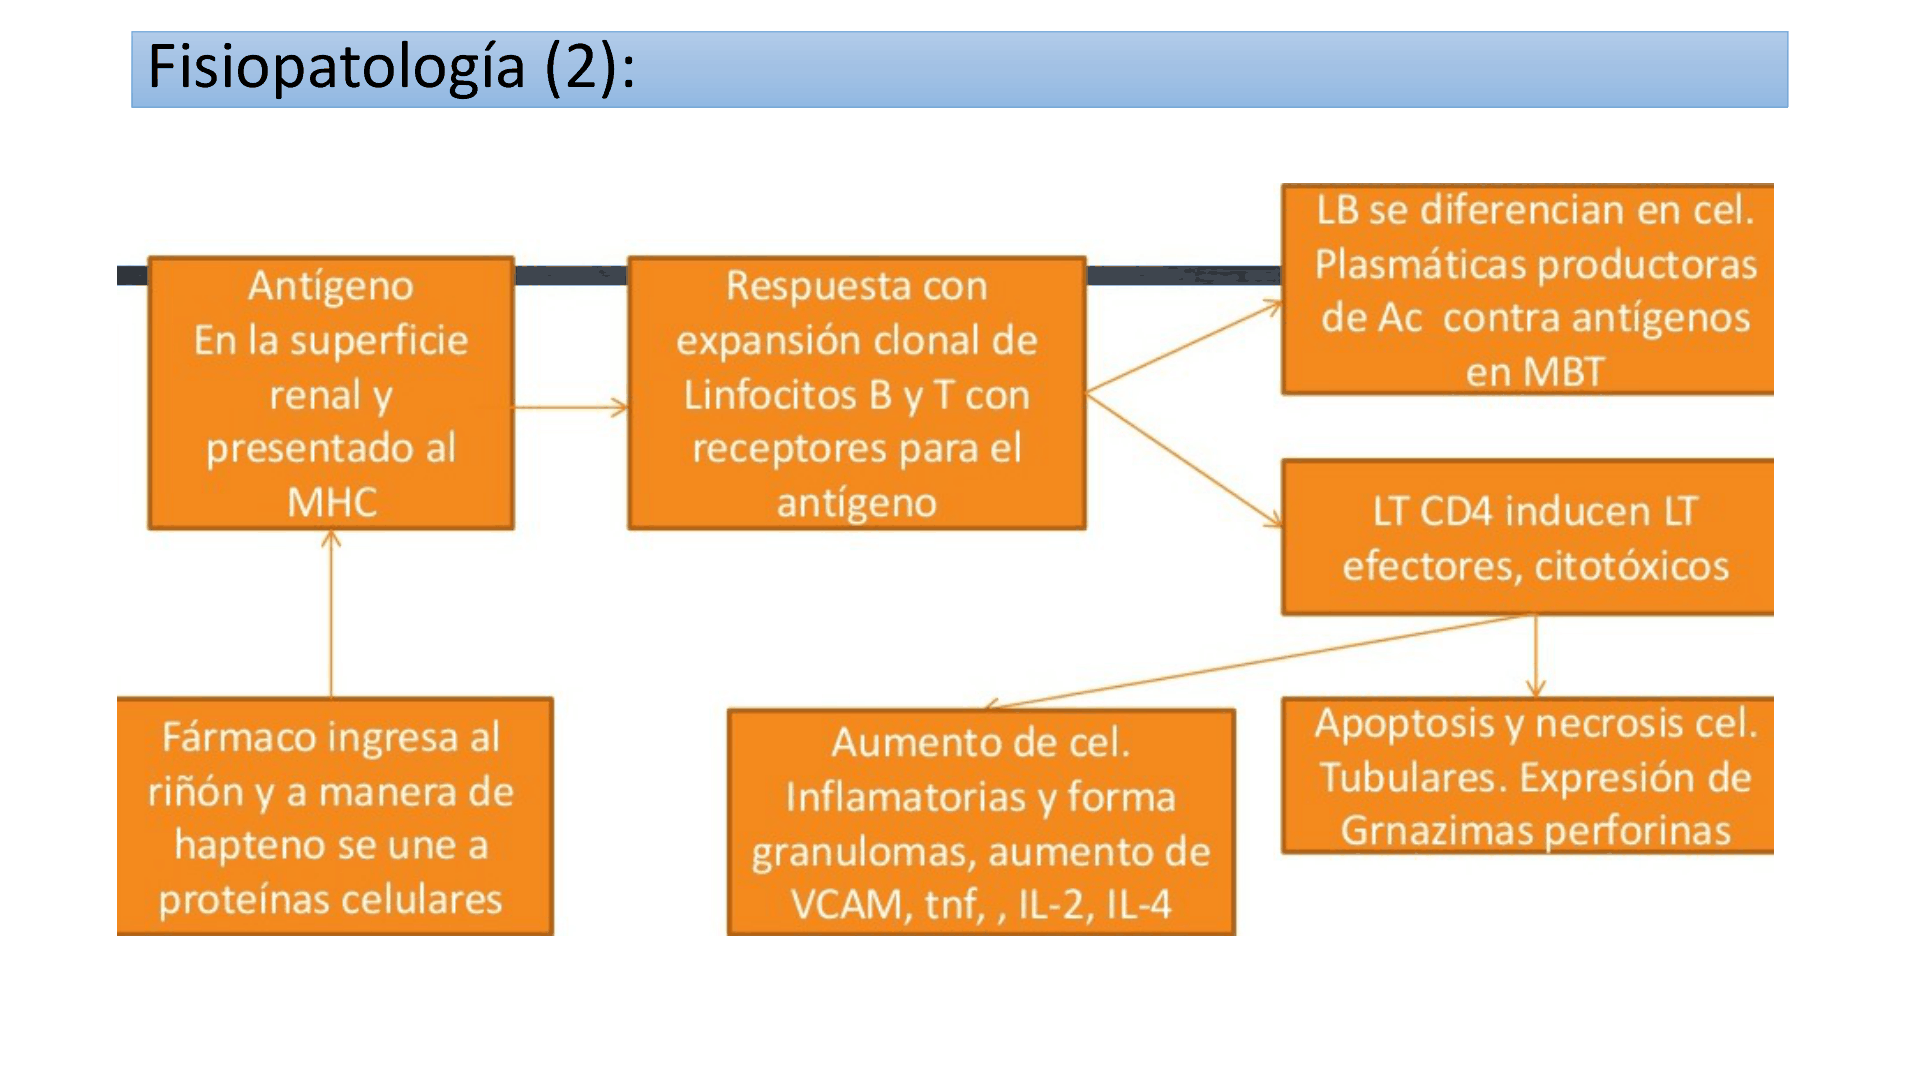
Descripción de la figura: Diagrama de haptenización y respuesta adaptativa: un fármaco se une a proteínas celulares, el antígeno renal se presenta en MHC y ocurre expansión clonal de B y T; B/plasmáticas generan anticuerpos contra membrana basal tubular y LT CD4 inducen efectores/citotóxicos. La figura vincula lesión celular con apoptosis/necrosis, granzimas/perforinas, infiltrado/granulomas, VCAM, TNF, IL‑2 e IL‑4.
Mecanismos agudos y crónicos
La lámina “Immune Mechanisms in Acute Interstitial Nephritis” contrapone mecanismos mediados por células y mediados por anticuerpos. En la vía celular, monocitos/macrófagos y células presentadoras procesan antígeno, lo presentan por MHC II a Th; se muestran participación de Th1, reclutamiento de neutrófilos/macrófagos y LT citotóxicos que reconocen MHC I tubular. En la vía humoral, Th2 favorece respuesta B, anticuerpos y complemento, con reclutamiento de neutrófilos, monocitos, eosinófilos y células NK. En la diapositiva, la vía celular aparece rotulada como crónica y la mediada por anticuerpos como aguda.
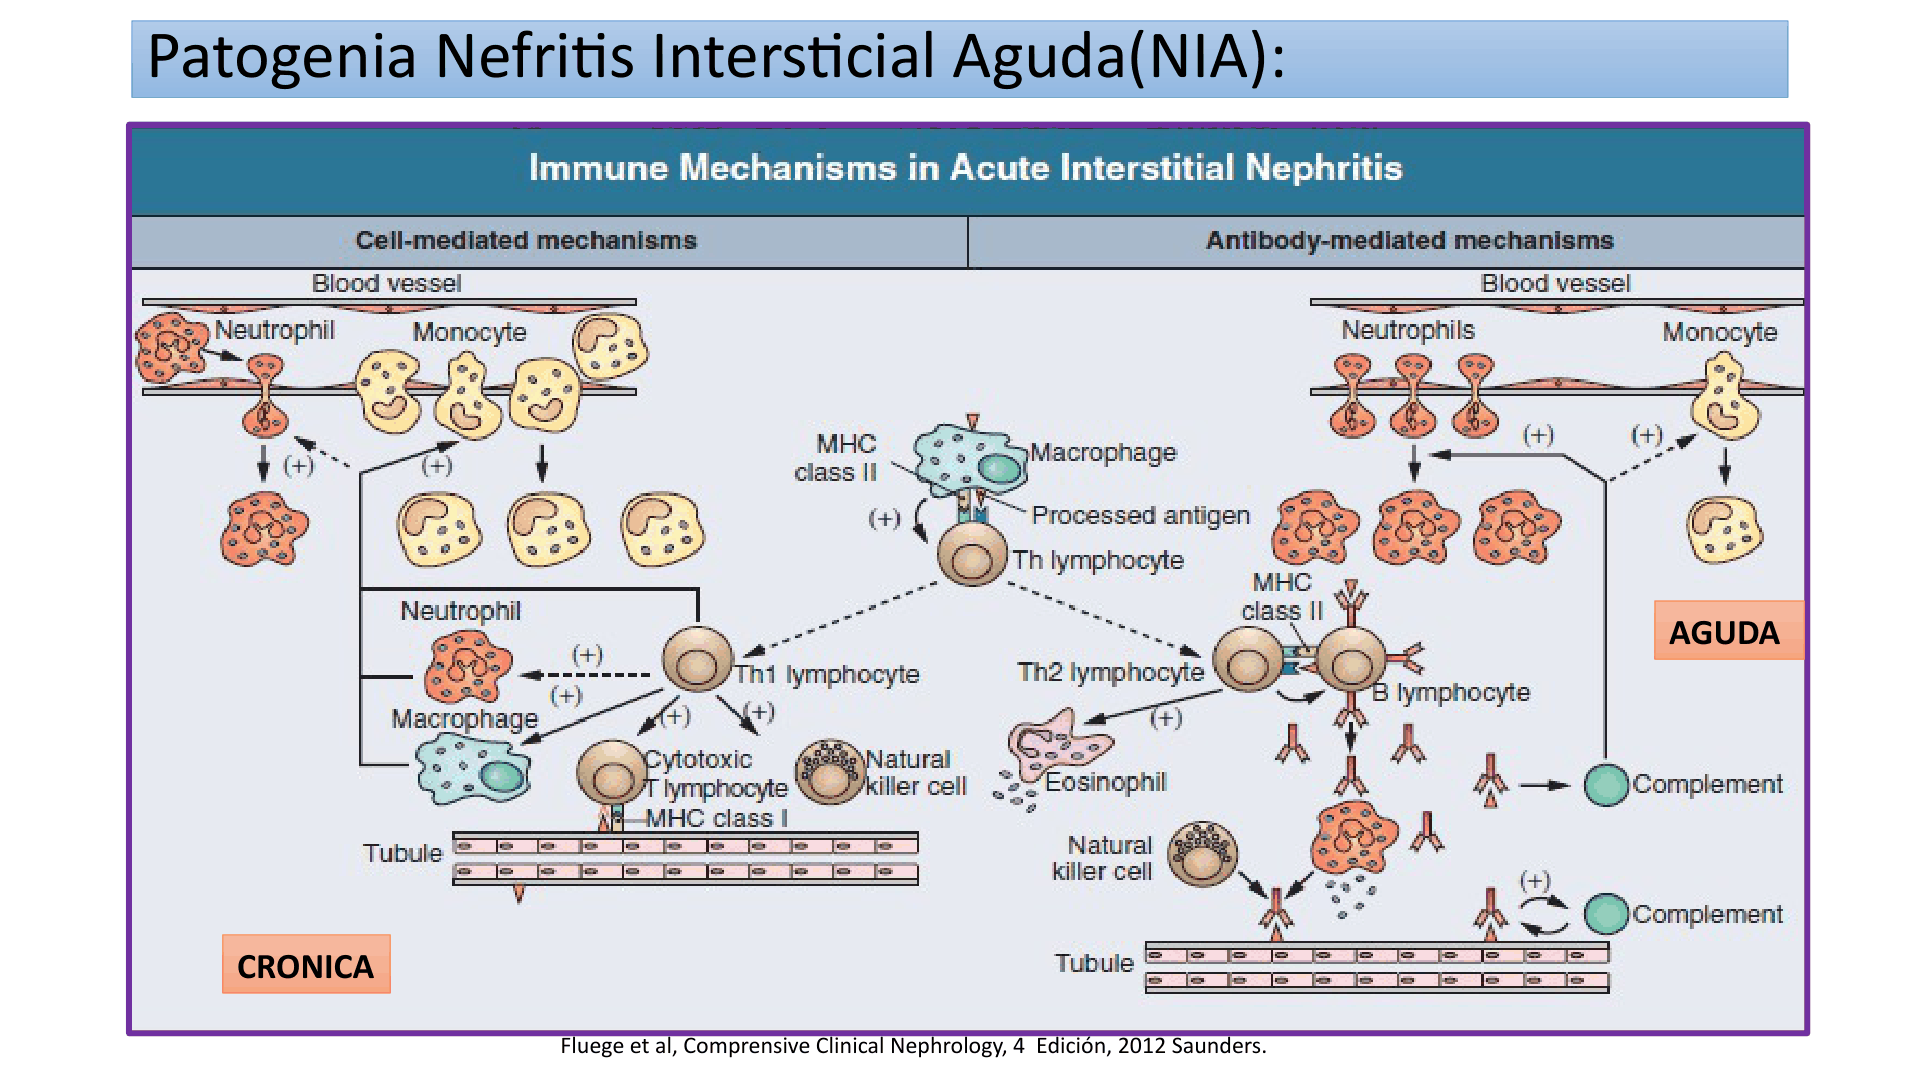
Descripción de la figura: Compara lesión celular crónica (presentación por MHC II a Th, respuesta Th1/macrófago y LT citotóxicos contra epitelio tubular con MHC I) con lesión humoral aguda (Th2, linfocito B/anticuerpo, complemento y células inflamatorias como neutrófilos, monocitos, eosinófilos y NK). El esquema compara componentes celulares y humorales de la lesión.
Fibrosis tubulointersticial crónica
Una causa persistente —fármaco, infección, proteína específica, obstrucción o isquemia— puede iniciar captación/procesamiento/presentación de antígeno y reclutar T helper, linfocitos B/T y macrófagos. Los macrófagos aumentan proliferación de fibroblastos y secretan TGF‑β (la lámina deja “etc.”); se deposita matriz, aparece fibrosis perivascular, aumenta hipoxia y se induce apoptosis. En el esquema de lesión crónica también se describen daño vascular/tubular isquémico y filtración alterada con reabsorción de macromoléculas nocivas; lesión tubular crónica libera citocinas, proteinasas, moléculas de adhesión y factores de crecimiento; cambia el balance celular, prolifera el fibroblasto y se deposita matriz, aumentan infiltrados, se establece atrofia tubular/fibrosis intersticial, desciende la perfusión capilar y progresa la pérdida de función renal. El circuito se retroalimenta entre disfunción tubular, perfusión e injuria.
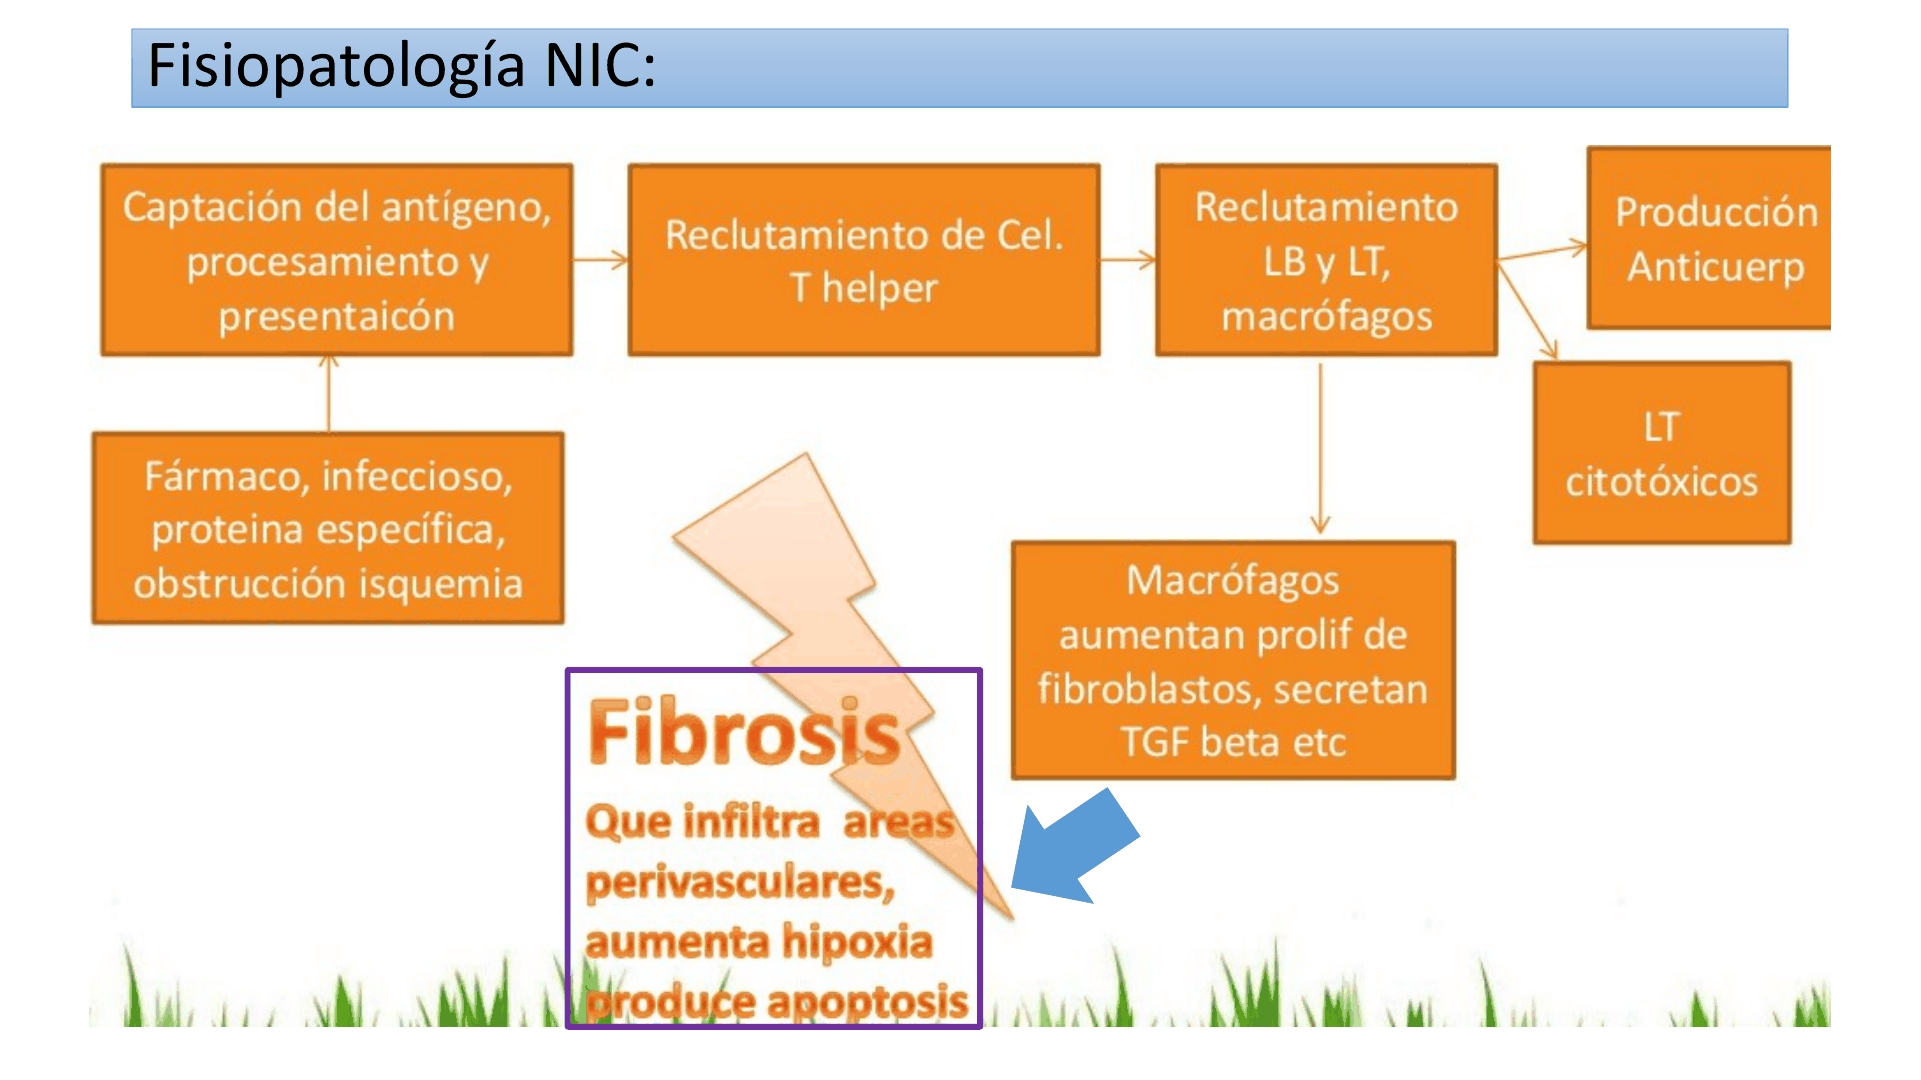
Descripción de la figura: Diagrama de progresión fibrosa: estímulos (fármaco, infección, proteína, obstrucción o isquemia) → captación/procesamiento/presentación de antígeno → reclutamiento de T helper, B/T y macrófagos → proliferación de fibroblastos, TGF‑β y fibrosis perivascular. El texto superpuesto relaciona fibrosis con hipoxia y apoptosis.
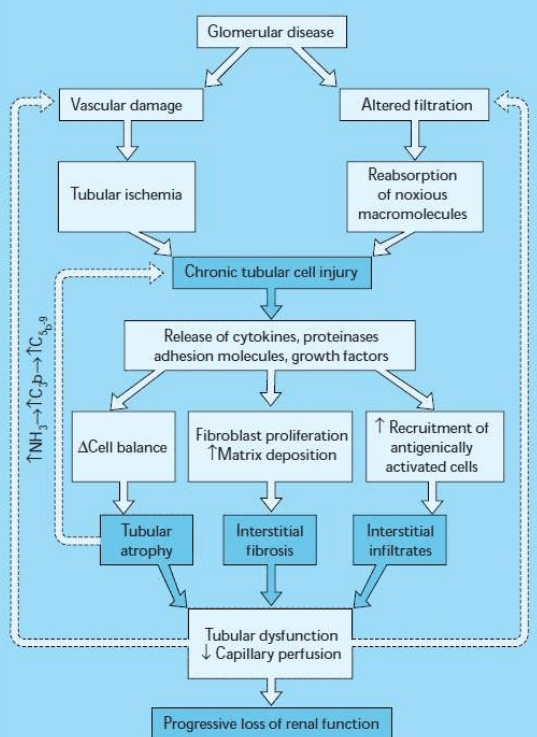
Descripción de la figura: Esquema completo de progresión tubulointersticial crónica: enfermedad glomerular → daño vascular → isquemia tubular y, en paralelo, filtración alterada → reabsorción de macromoléculas nocivas → lesión tubular crónica. Esta induce liberación de citocinas, proteinasas, moléculas de adhesión y factores de crecimiento; de ahí parten tres vías: desequilibrio celular → atrofia tubular; proliferación de fibroblastos y depósito de matriz → fibrosis intersticial; y reclutamiento de células activadas antigénicamente → infiltrados intersticiales. Convergen en disfunción tubular y disminución de perfusión capilar, seguidas de pérdida progresiva de función renal. El bucle marginal se lee como aumento de NH3 → C3b → C5b-9; se representa como retroalimentación, sin ampliar su mecanismo más allá del diagrama.
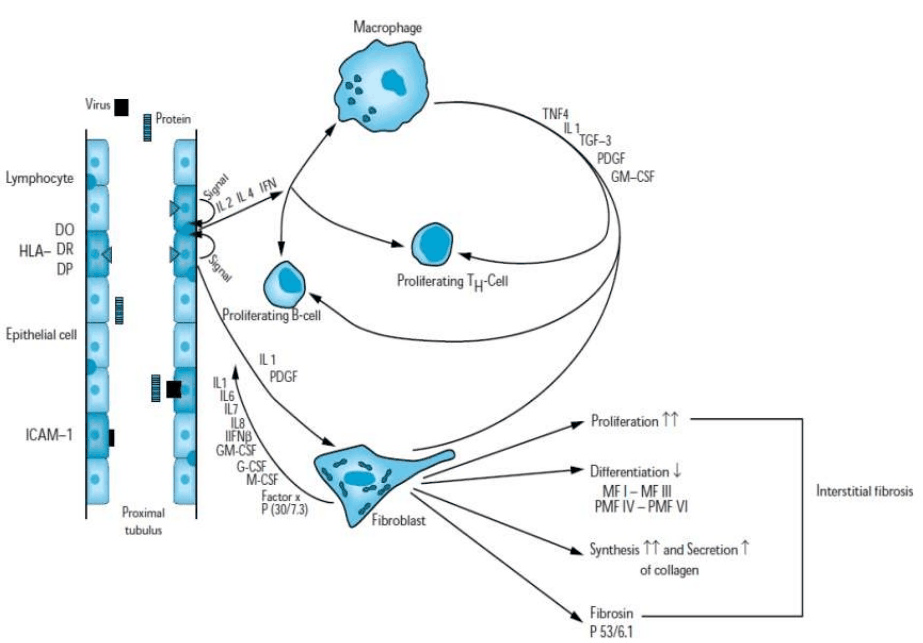
Descripción de la figura: Esquema de señalización celular en fibrosis: epitelio tubular proximal con HLA-DO/DR/DP e ICAM-1, linfocitos, virus/proteína y señales IL-2, IL-4 e IFN; interacción con macrófago, linfocitos T helper y B en proliferación. El macrófago rotula TNF-α, IL-1, TGF-β, PDGF y GM-CSF, que convergen con mediadores locales sobre el fibroblasto. Junto al fibroblasto se leen IL-1, IL-6, IL-7, IL-8, IFN-β, GM-CSF, G-CSF, M-CSF y además “Factor X” y “P (30/7.3)”. El fibroblasto presenta proliferación ↑↑, diferenciación ↓, rótulos “MF I–MF III” y “PMF IV–PMF VI”, síntesis de colágeno ↑↑ y secreción ↑, además de “Fibrosin” y “P 53/6.1”. Estos últimos son rótulos de la figura, no denominaciones ampliadas de mediadores.
Nefritis intersticial aguda (NIA)
Etiologías descritas
| Grupo | Ejemplos consignados | Proporción orientativa |
|---|---|---|
| Fármacos | Antibióticos: cefalosporinas, rifampicina, ampicilina, quinolonas; además AINE, furosemida, alopurinol y propranolol. | 75% |
| Infecciones | Bacterias: Brucella, Campylobacter, E. coli; virus: CMV, VHB y VIH. | 5–10% |
| Enfermedades sistémicas | Sarcoidosis, síndrome de Sjögren y LES. | 10–15% |
| Alteraciones metabólicas | Hipercalcemia aguda e hiperuricemia grave. | No indicada |
| Idiopática | Anticuerpos antimembrana basal tubular; síndrome de nefritis intersticial con uveítis (TINU). | 5–10% |
Las proporciones son orientativas y dependen de la población estudiada.
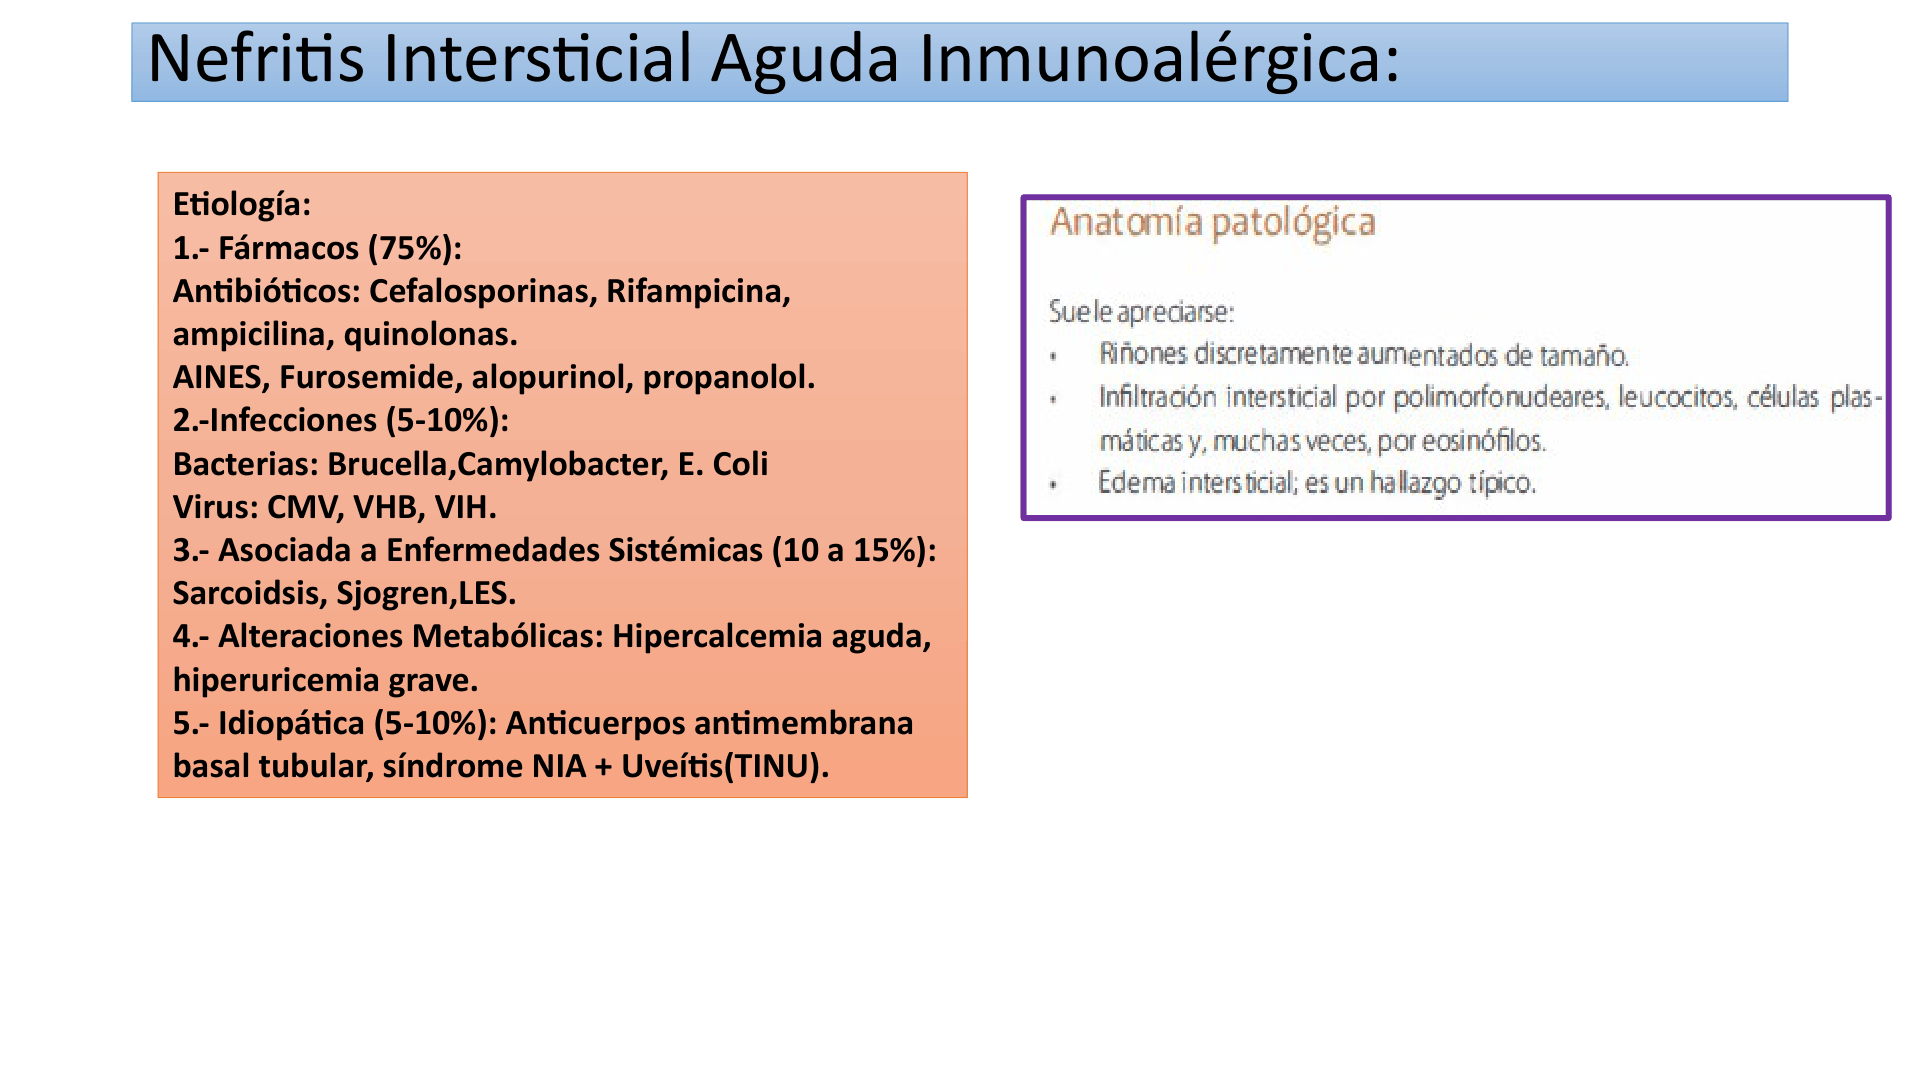
Descripción de la figura: Lámina de etiología de NIA inmunoalérgica con proporciones para fármacos, infecciones, enfermedad sistémica e idiopática; detalla antibióticos, AINE y otros fármacos; bacterias/virus; sarcoidosis, Sjögren/LES; alteraciones metabólicas y anticuerpos antimembrana basal/TINU. También muestra riñones discretamente aumentados, edema y células inflamatorias.
Manifestaciones y evaluación clínica
La tríada de fiebre, erupción cutánea y eosinofilia aparece en 10–15%. Se describe eosinofilia periférica >500/µL, que la diapositiva señala como no observada en NIA por AINE. La erupción puede ser maculopapular. También pueden observarse riñones discretamente aumentados de tamaño.
La eosinofiluria no es específica: también puede aparecer en necrosis tubular aguda, glomerulonefritis postinfecciosa o con semilunas, enfermedad renal ateroembólica, infección urinaria, esquistosomiasis urinaria y lesión renal prerrenal. La NIA también puede acompañarse de hematuria macroscópica, oliguria e insuficiencia renal.
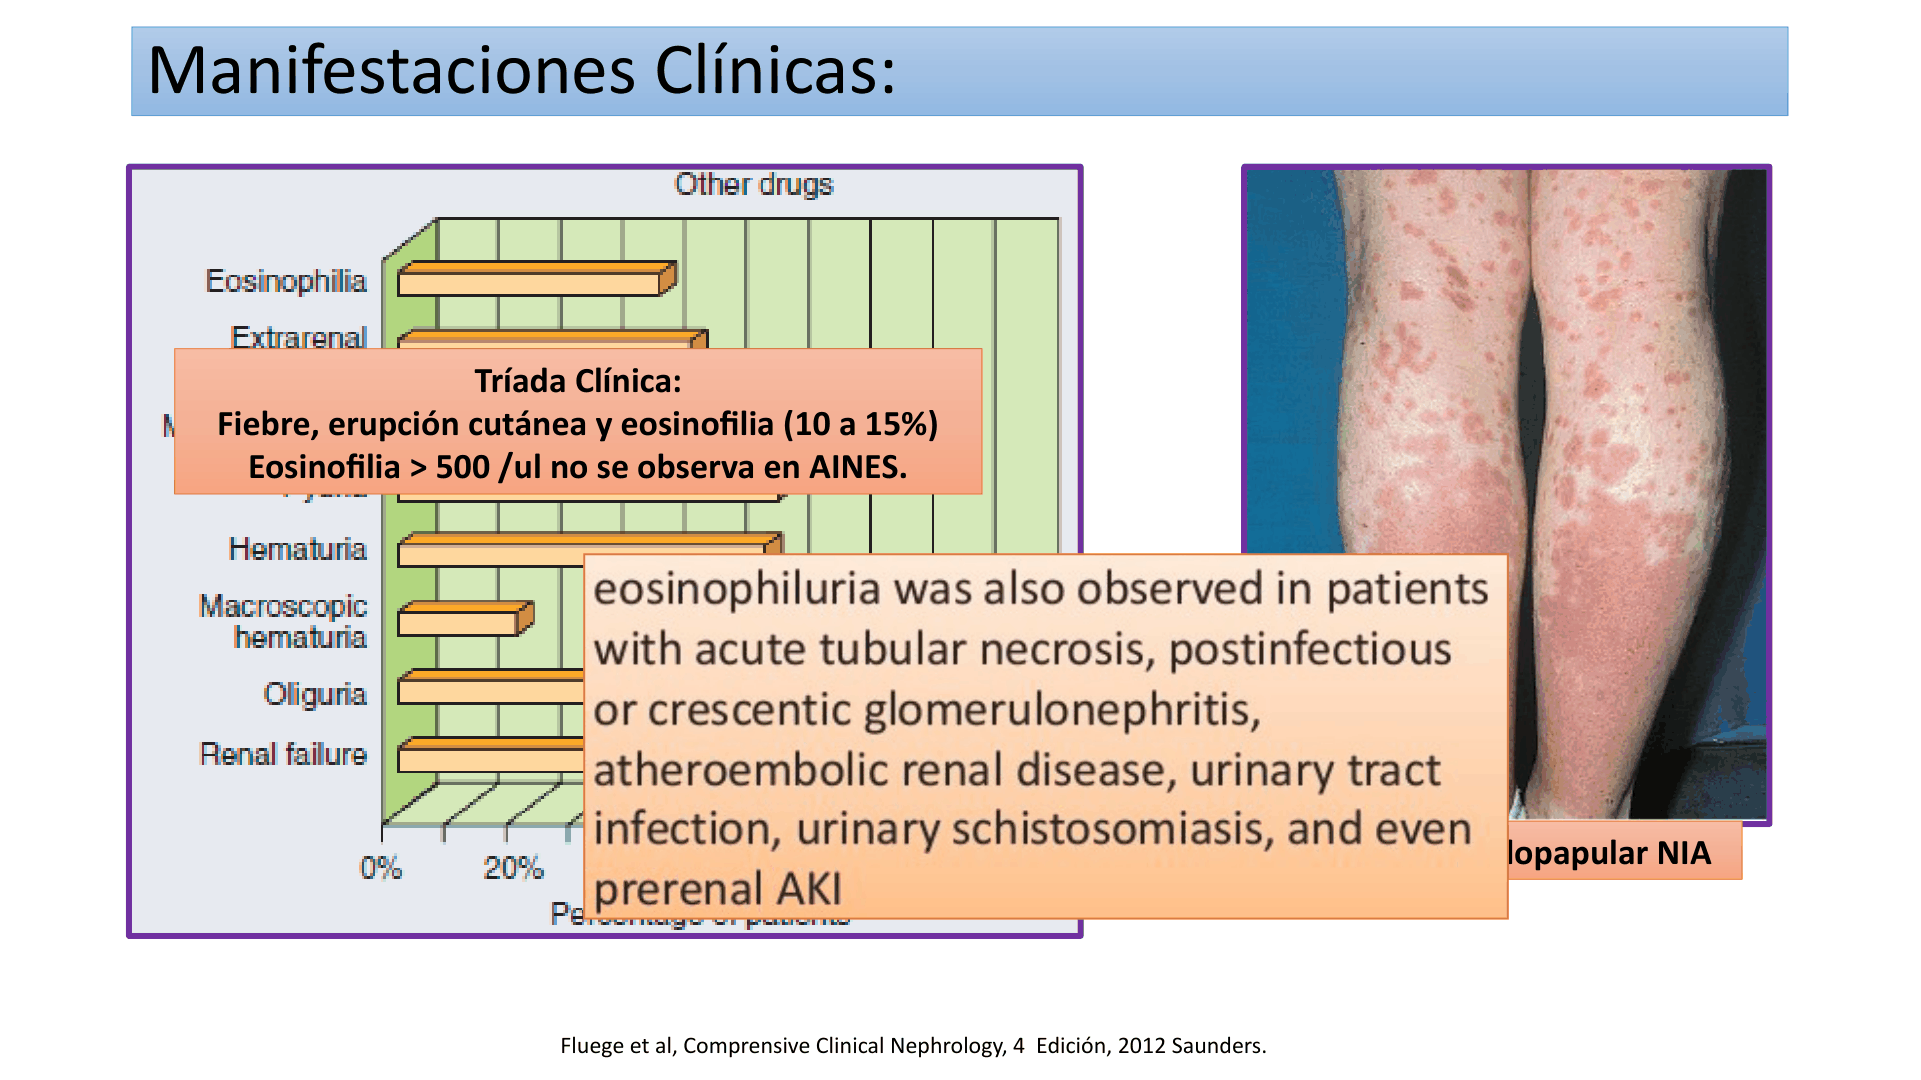
Descripción de la figura: Presenta un rash maculopapular y una gráfica de manifestaciones (incluye eosinofilia, hematuria macroscópica, oliguria e insuficiencia renal). Un recuadro advierte que eosinofiluria también aparece en varias entidades, incluida necrosis tubular aguda, GN postinfecciosa/con semilunas, ateroembolia, infección urinaria, esquistosomiasis urinaria y lesión prerrenal. Parte de barras/porcentajes está cubierta y no debe cuantificarse.
Histología
Se describe infiltrado inflamatorio intersticial compuesto principalmente por PMN, linfocitos CD4 y CD8 y eosinófilos; distribución en parches, con predilección por corteza profunda y médula externa; edema tubular e infiltración de linfocitos a través de la membrana basal tubular (tubulitis). También se menciona infiltración por leucocitos y células plasmáticas. La presencia de granulomas orienta a proceso infeccioso, Sjögren o granulomatosis de Wegener (denominación usada en la lámina).
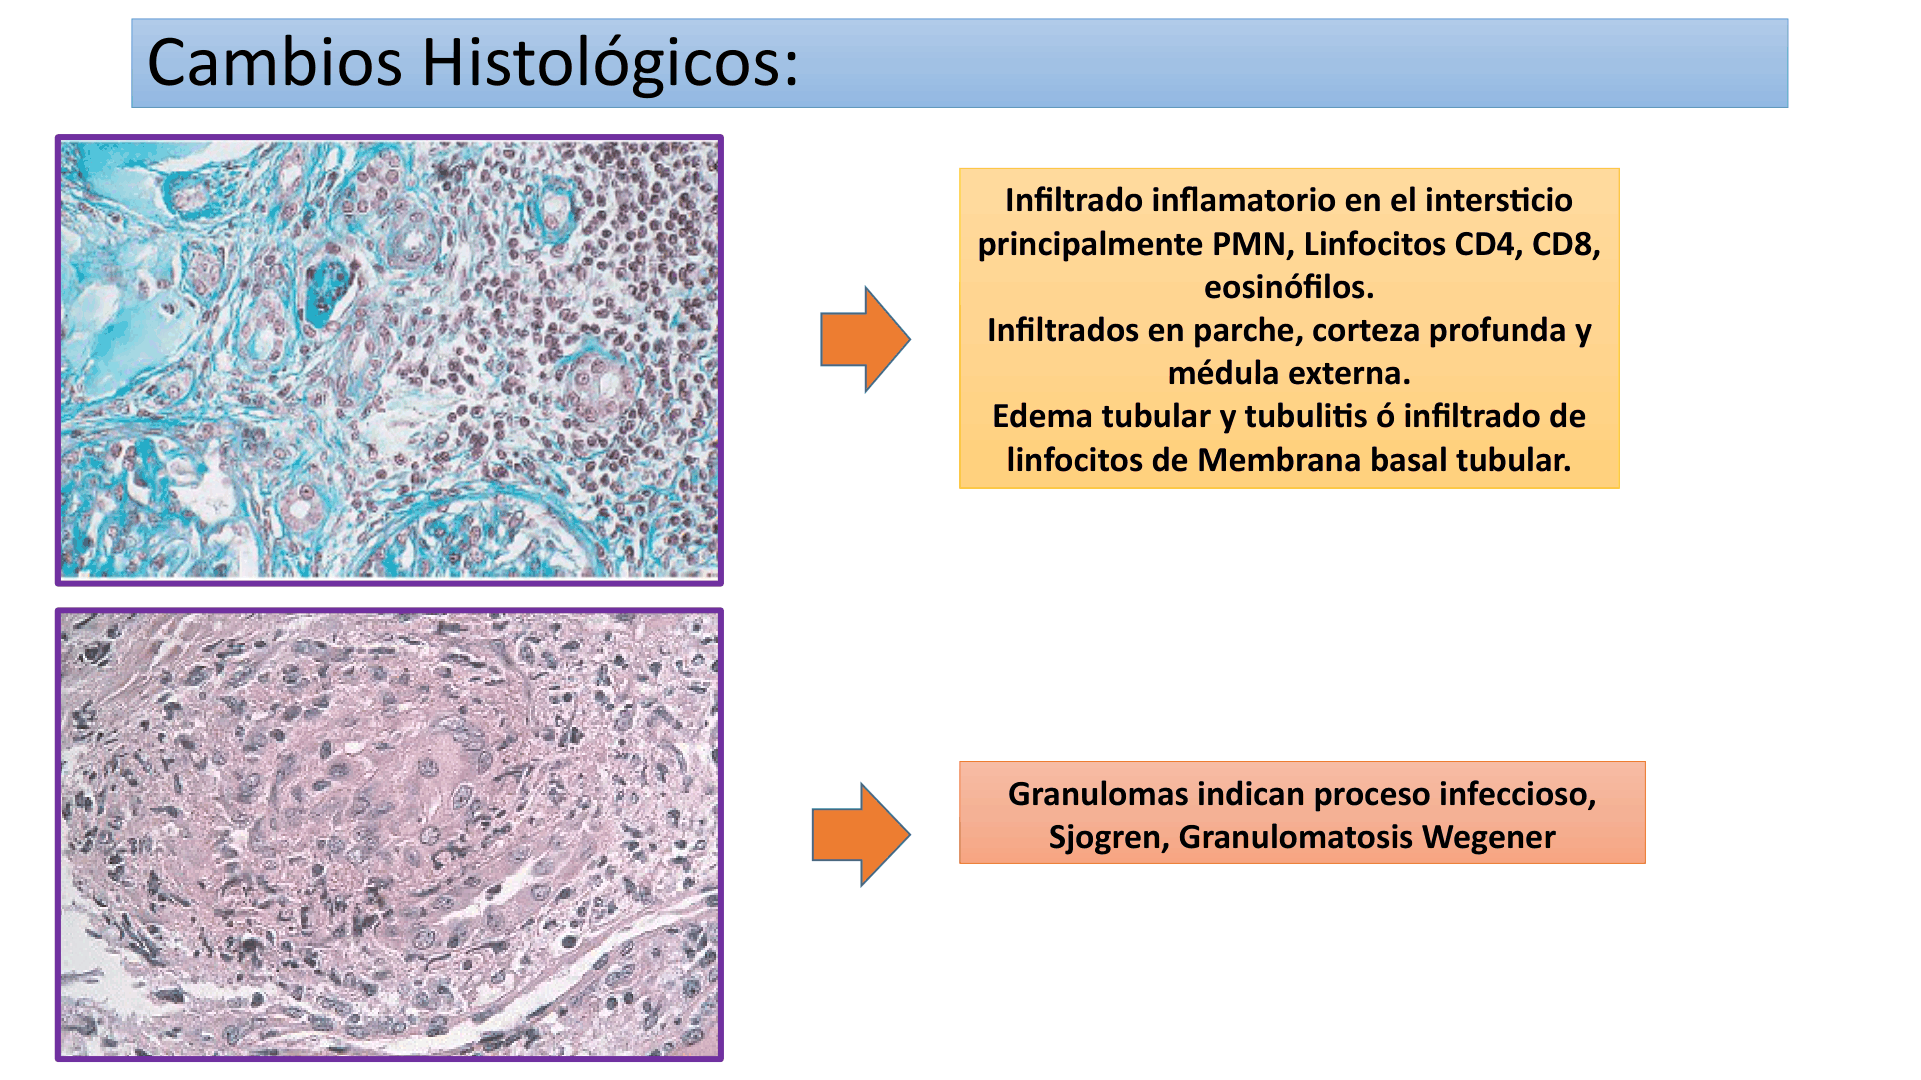
Descripción de la figura: Microfotografías acompañadas por la descripción de infiltrado intersticial parcheado con PMN, CD4/CD8 y eosinófilos en corteza profunda/médula externa, edema y tubulitis con células que atraviesan la membrana basal. Un granuloma se asocia en la lámina a infección, Sjögren o granulomatosis de Wegener.
Tratamiento consignado para NIA
- Retirar el fármaco desencadenante y dar soporte clínico.
- Si la causa es infecciosa, el esquema indica tratar con el esquema antibiótico correspondiente a la infección.
- La diapositiva presenta glucocorticoides como base para NIA por fármacos, idiopática, asociada a enfermedad sistémica autoinmune y sin respuesta: 3 bolos de metilprednisolona 250 mg/día, seguidos de prednisona 1 mg/kg/día durante 4 semanas, con disminución progresiva durante 4–6 semanas. La utilidad se atribuye a evitar la transformación del infiltrado intersticial en fibrosis; indica usarlos dentro de 7 días de retirar el fármaco.
- Para casos sin respuesta, se describe ciclofosfamida.
El esquema descrito utiliza 3 bolos de metilprednisolona de 250 mg/día, seguidos de prednisona 1 mg/kg/día por 4 semanas y descenso en 4–6 semanas; se plantea inicio dentro de 7 días tras retirar el fármaco. La indicación se individualiza según causa, gravedad, evolución y valoración nefrológica.
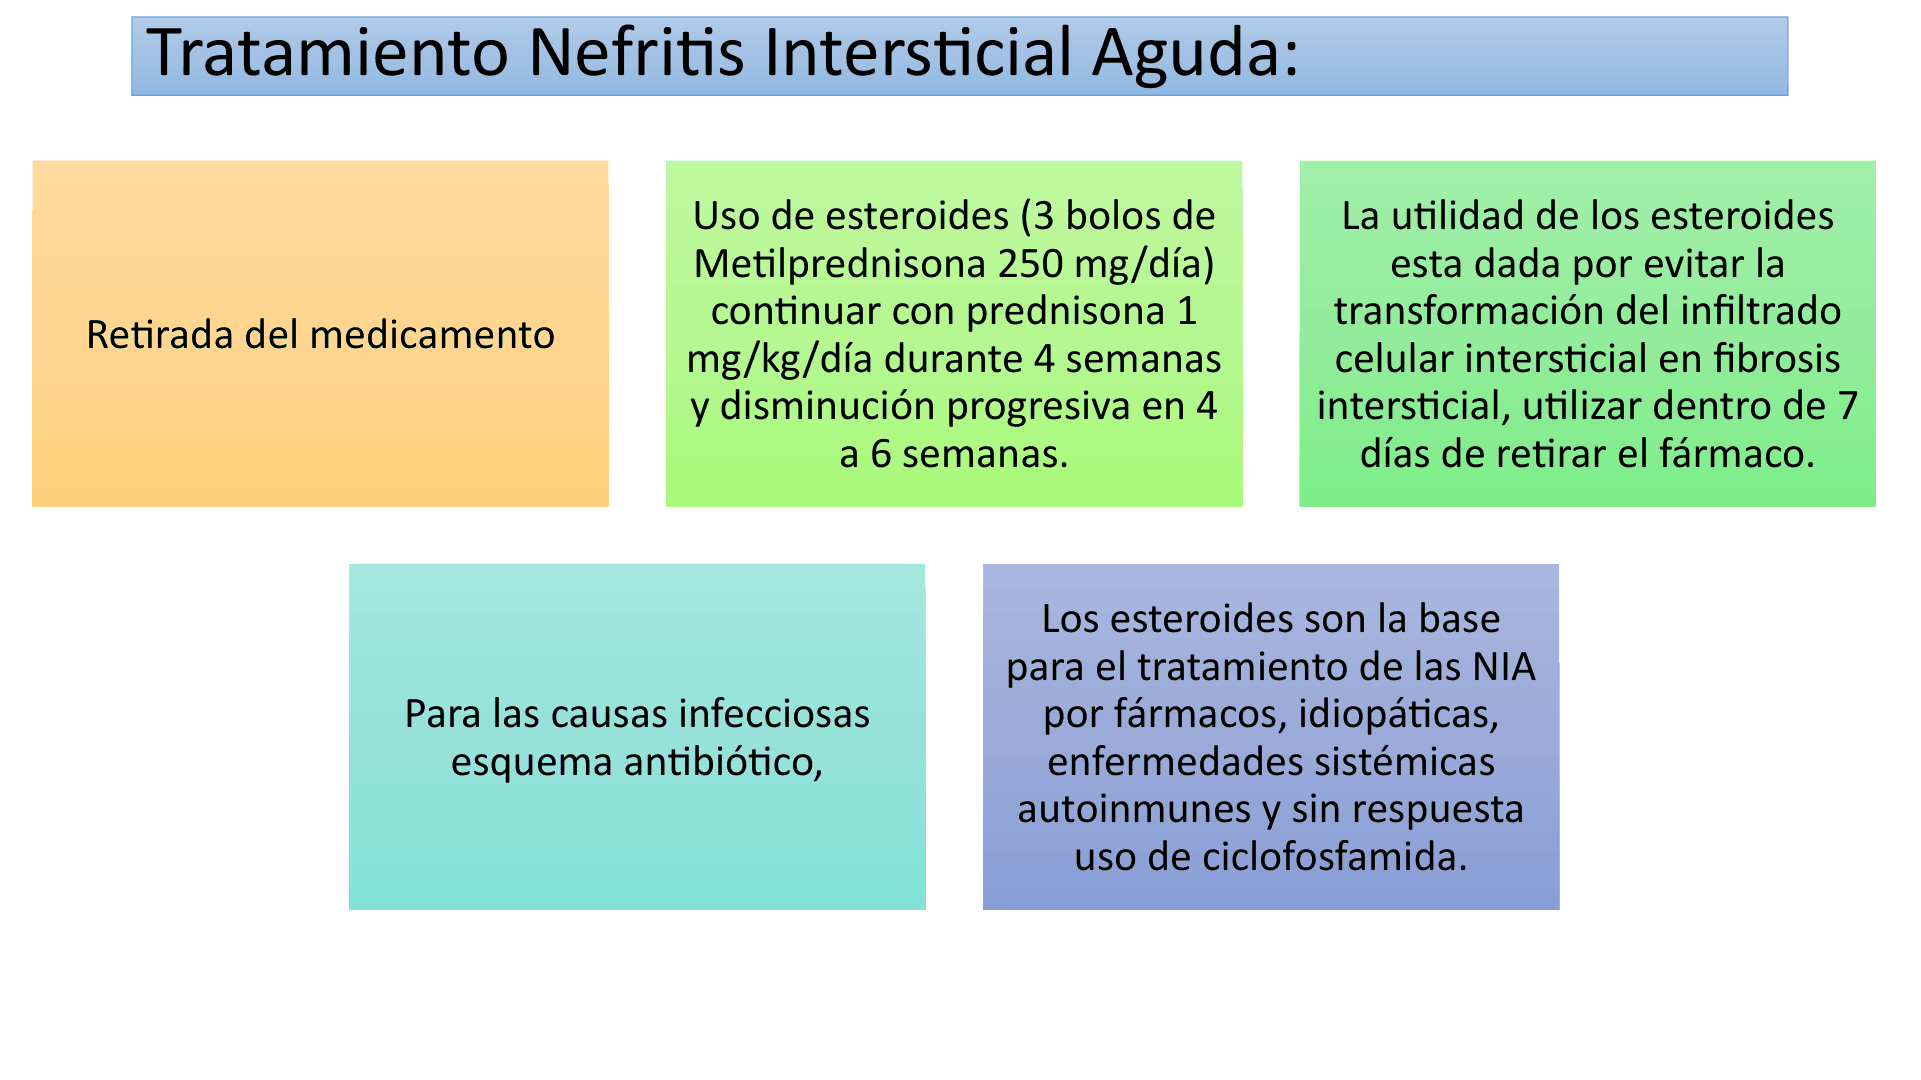
Descripción de la figura: Resume retirada del medicamento, soporte, tratamiento antibiótico si la causa es infecciosa y corticosteroides de la lámina (tres bolos de metilprednisolona 250 mg/día, después prednisona 1 mg/kg/día por cuatro semanas y descenso progresivo de cuatro a seis semanas, idealmente dentro de siete días tras retirar el fármaco); menciona ciclofosfamida en falta de respuesta.
Nefritis intersticial crónica (NIC)
Etiologías
Las causas pueden agruparse según el aspecto macroscópico de los riñones:
| Riñón macroscópicamente normal: causa/grupo | Ejemplos |
|---|---|
| Fármacos y tóxicos | Ácido aristolóquico, litio, ciclosporina, tacrolimus, indinavir, cisplatino. |
| Metabólicas | Hiperuricemia, hipopotasemia, hipercalcemia, hiperoxaluria, cistinosis. |
| Metales pesados | Plomo, cadmio, arsénico, mercurio, oro y uranio. |
| Otras | Radiación; nefropatía de los Balcanes. |
| Mediadas por inmunidad | LES, Sjögren, sarcoidosis, granulomatosis de Wegener y otras vasculitis. |
| Vascular/trasplante | Enfermedad renal ateroesclerótica; rechazo crónico del trasplante. |
| Hematológicas | Mieloma múltiple, enfermedad por depósito de cadenas ligeras, linfoma, enfermedad de células falciformes y hemoglobinuria paroxística nocturna. |
| Enfermedad renal progresiva | Enfermedad glomerular progresiva de cualquier etiología, incluidas glomerulonefritis, diabetes e hipertensión. |
| Sin causa precisada | Idiopática. |
| Riñón macroscópicamente anormal | Nefropatía por analgésicos; obstrucción crónica; enfermedad hereditaria —nefronoptisis, enfermedad quística medular, nefropatía familiar juvenil hiperuricémica, poliquistosis autosómica dominante y recesiva—; infección —pielonefritis crónica, malacoplaquia y pielonefritis xantogranulomatosa—. |
La lámina “Principales causas de NIC” también destaca nefropatía por analgésicos (acetaminofén), uropatía obstructiva, plomo, litio, mieloma múltiple, radiación, causas metabólicas (hipercalcemia, hiperuricemia, hipopotasemia) y enfermedad glomerular.
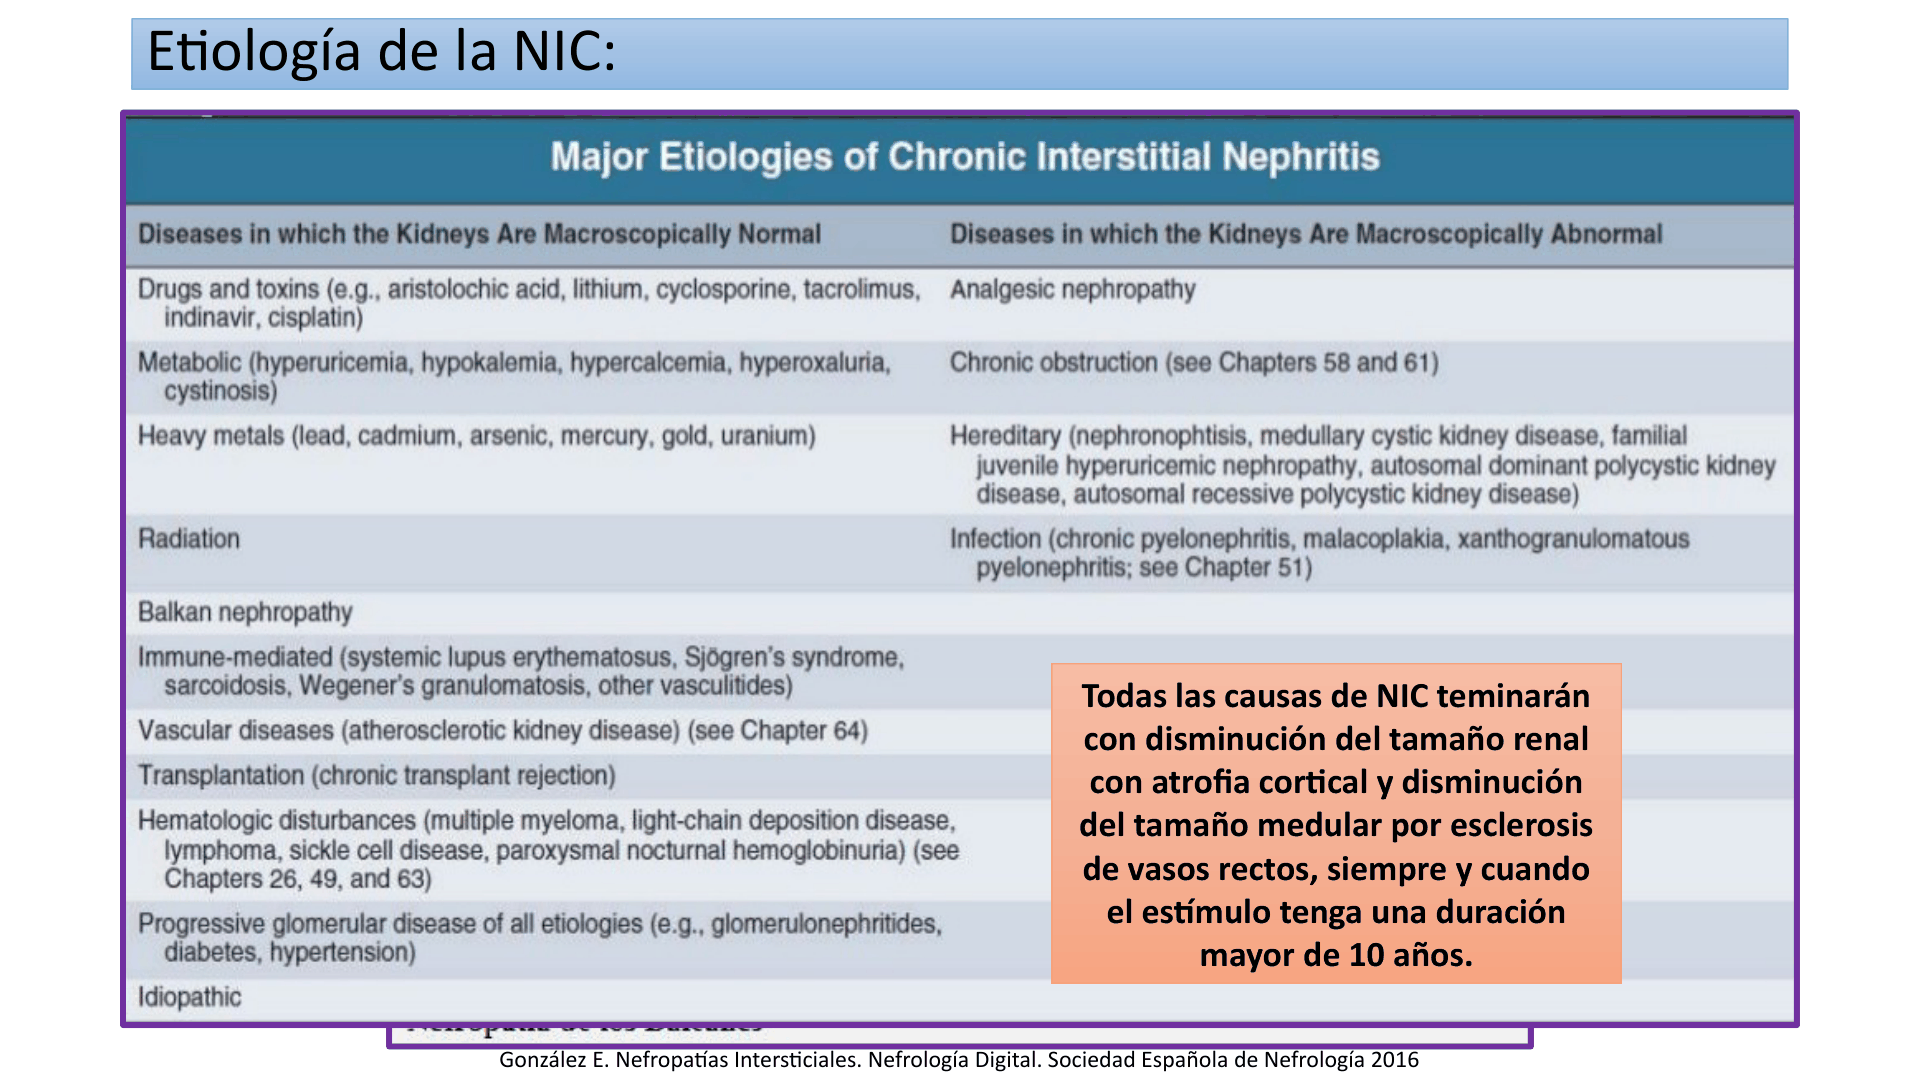
Descripción de la figura: Tabla de principales etiologías de nefritis intersticial crónica divididas por aspecto macroscópico renal. Incluye fármacos/tóxicos, alteraciones metabólicas, metales, radiación, nefropatía de los Balcanes, enfermedad inmunitaria/vascular, trasplante, causas hematológicas, enfermedad glomerular, idiopática y las causas de riñones macroscópicamente anormales (analgésicos, obstrucción, hereditarias e infecciones crónicas).
Fisiopatología, histología y progresión
La histología de NIC incluye fibrosis intersticial con colágeno tipo I y II, infiltración mononuclear (macrófagos y linfocitos), dilatación tubular con atrofia y, en algunas etiologías, granulomas intersticiales. Con progresión se describen fibrosis periglomerular y glomeruloesclerosis global, además de engrosamiento fibroso de la íntima en arterias arcuatas, interlobulillares y arteriola aferente.
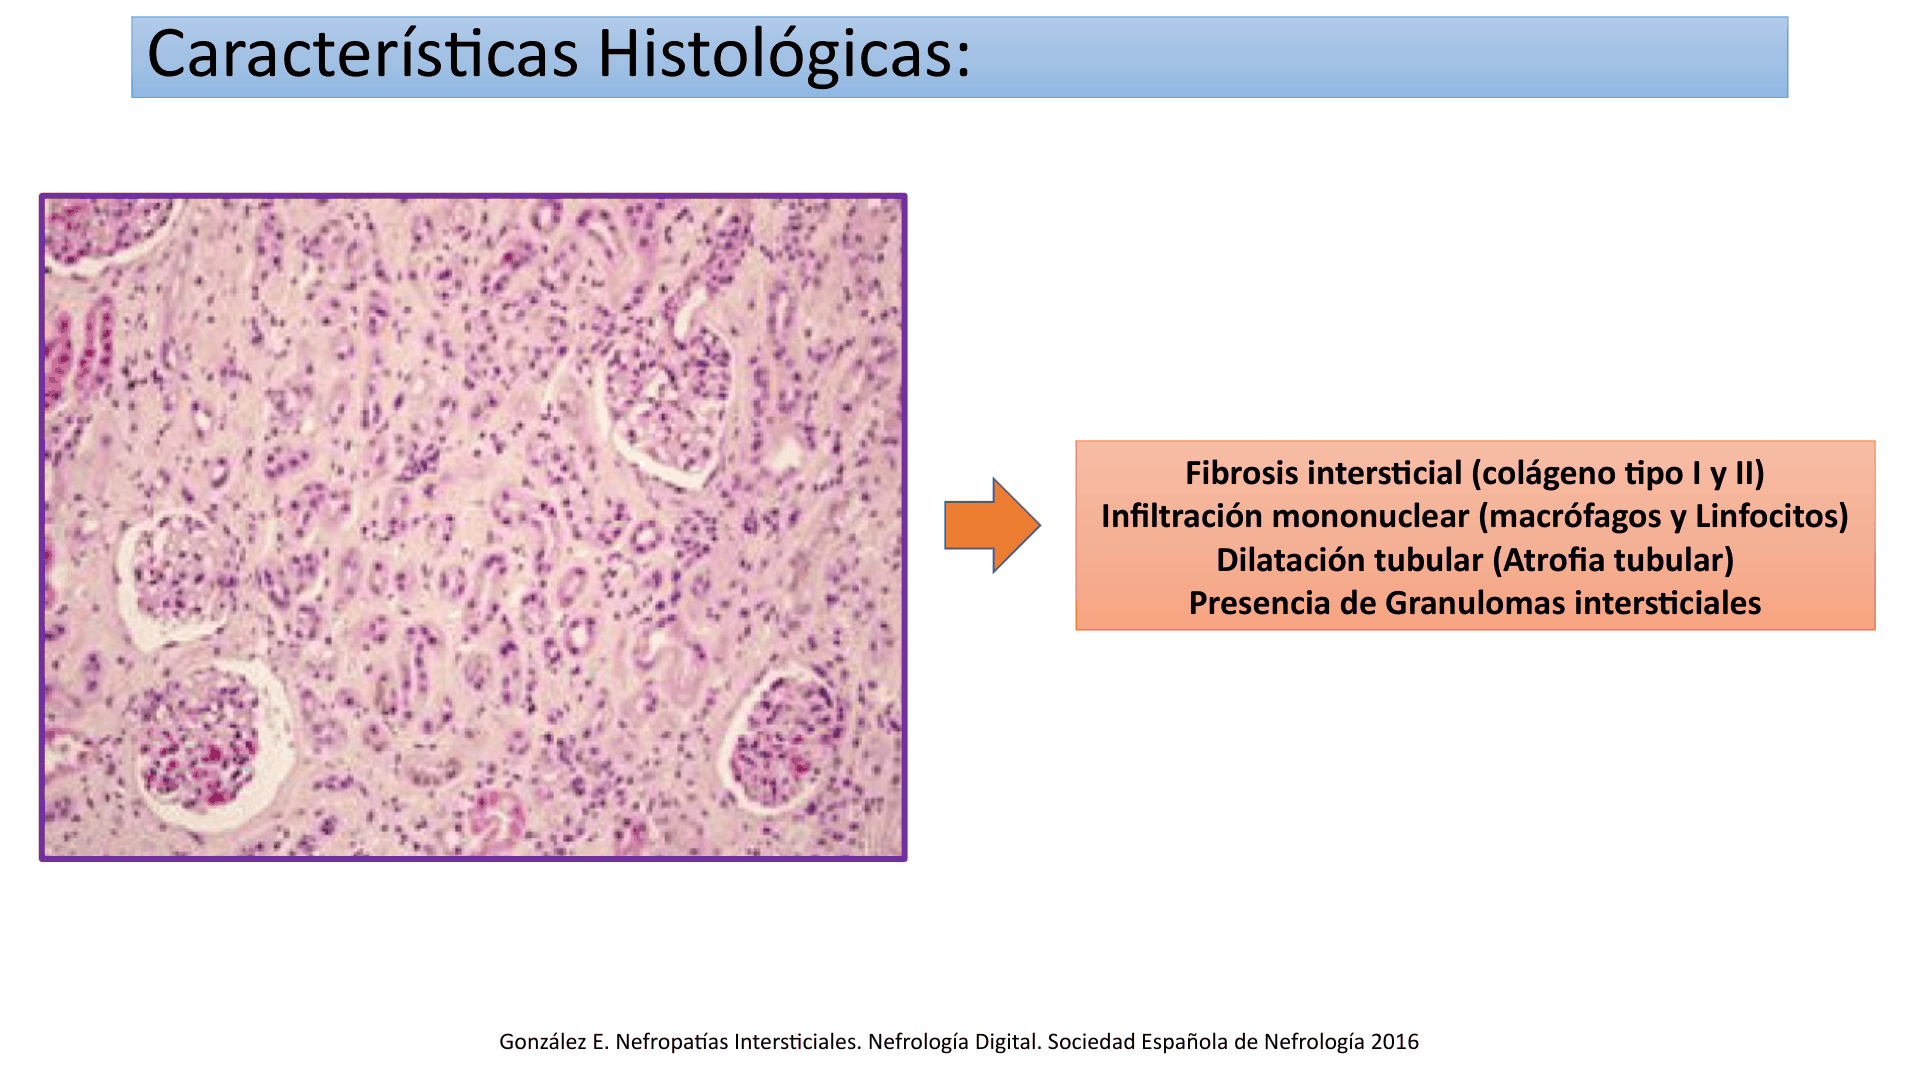
Descripción de la figura: Imagen histológica de lesión crónica con fibrosis intersticial (colágeno I/II), infiltrado mononuclear de macrófagos y linfocitos, túbulos dilatados/atróficos y posibles granulomas intersticiales.
El daño tubulointersticial persistente puede producir riñones pequeños, atrofia cortical y reducción medular por cicatrización y esclerosis de vasos rectos. Una exposición de más de 10 años representa cronicidad prolongada, no un plazo obligatorio ni una evolución idéntica para todas las causas.
Manifestaciones funcionales y disfunción por segmento
La NIC suele causar deterioro insidioso de TFG; proteinuria tubular compuesta sobre todo por proteínas de bajo peso molecular (habitualmente <1 g/día en la tabla); sedimento urinario inactivo; anemia renal relativamente temprana; pérdida de capacidad de concentración, poliuria, polidipsia y nicturia; pérdida de sodio y, en ocasiones, hipertensión sensible a sal.
| Sitio de lesión | Causas enumeradas | Disfunción tubular indicada |
|---|---|---|
| Corteza: túbulo proximal | Metales pesados, mieloma múltiple, enfermedades inmunológicas y cistinosis. | Menor reabsorción de sodio, bicarbonato, glucosa, ácido úrico, fosfato y aminoácidos. Se relaciona con aminoaciduria, fosfaturia, acidosis tubular proximal y síndrome de Fanconi. |
| Corteza: túbulo distal | Enfermedades inmunológicas, granulomatosas o hereditarias; hipercalcemia; obstrucción urinaria; hemoglobinopatía falciforme; amiloidosis. | Menor secreción de hidrógeno y potasio; menor reabsorción de sodio. En la tabla clínica se menciona ATR tipo IV. |
| Médula | Nefropatía por analgésicos, hemoglobinopatía falciforme, trastornos del ácido úrico, hipercalcemia, infección, trastornos hereditarios y granulomatosos. | Disminuye capacidad de concentración urinaria y reabsorción de sodio. |
| Papila | Nefropatía por analgésicos, diabetes mellitus, infección, obstrucción urinaria, hemoglobinopatía falciforme y riñón trasplantado. | Disminuye capacidad de concentración urinaria y reabsorción de sodio. |
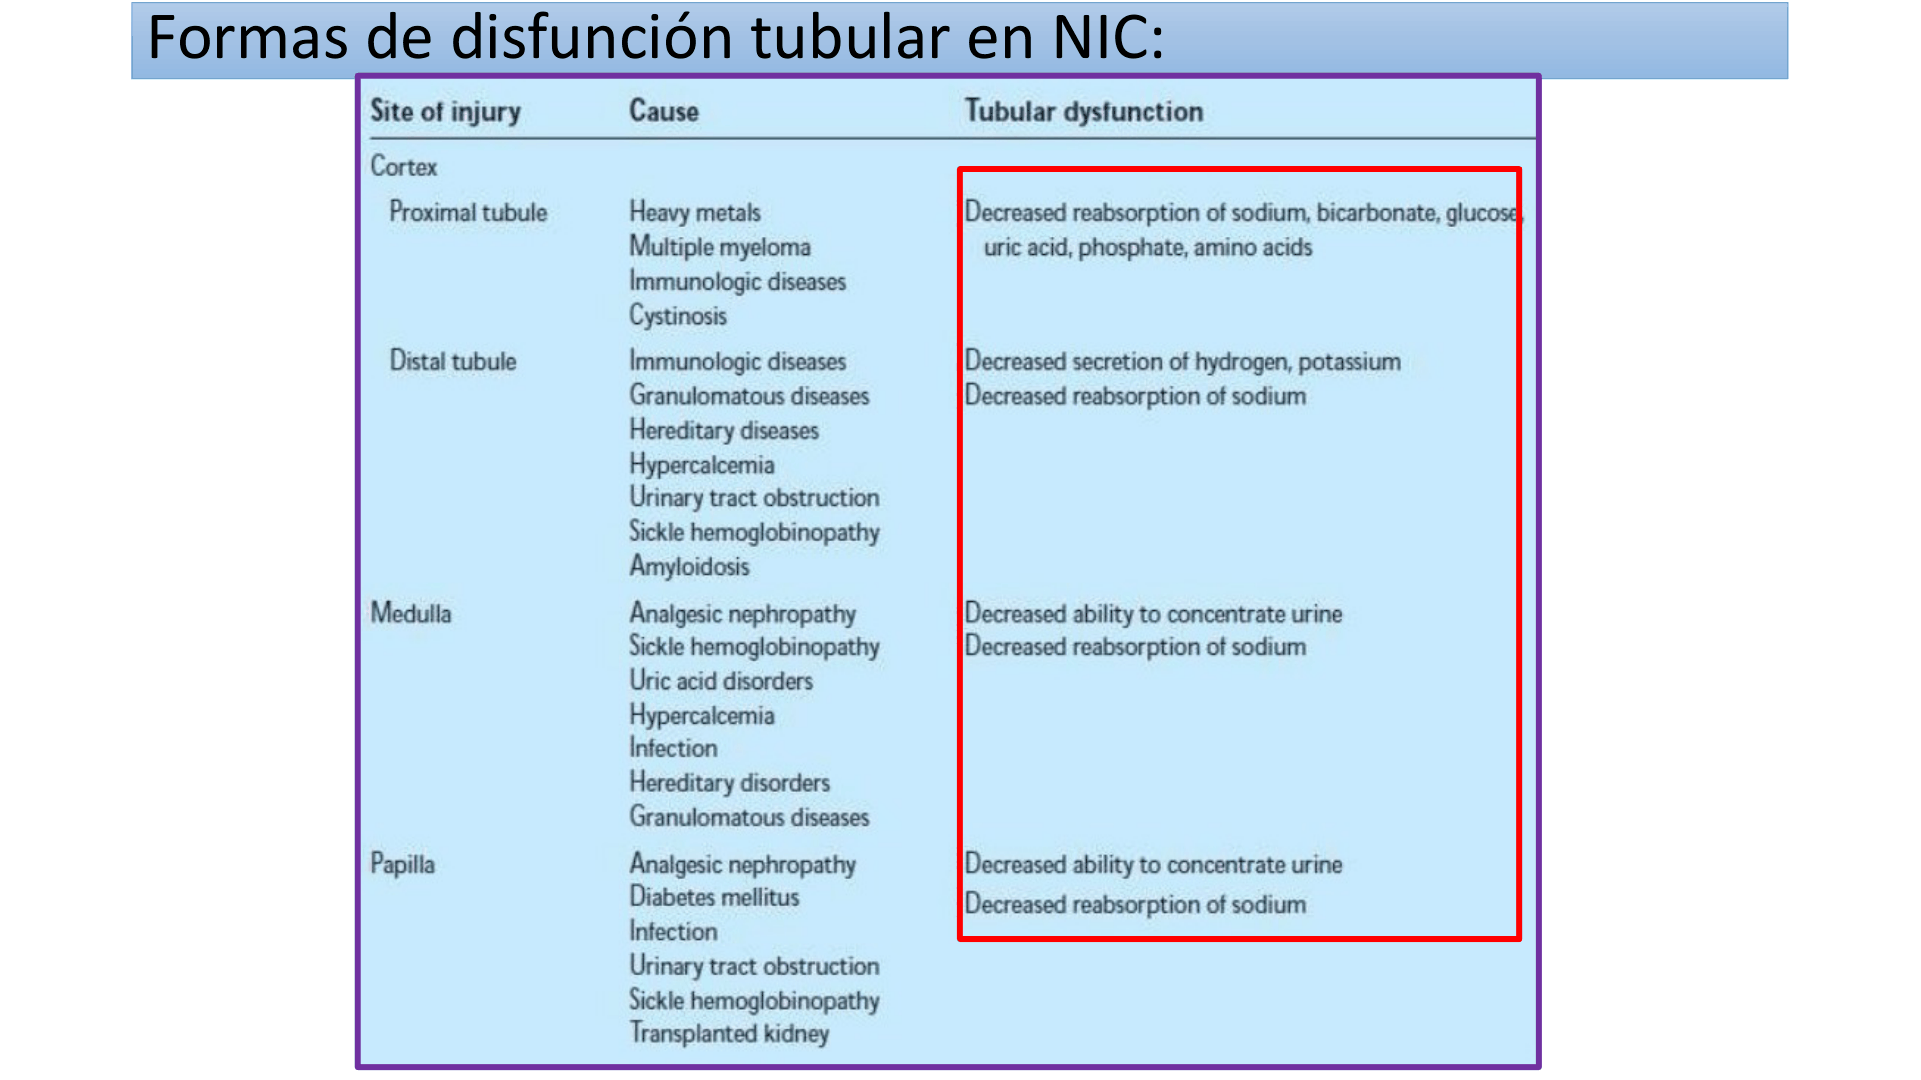
Descripción de la figura: Tabla por sitio de daño (túbulo proximal, distal, médula y papila) que relaciona causas con reabsorción/secreción alterada. El túbulo proximal pierde reabsorción de Na, bicarbonato, glucosa, urato, fosfato y aminoácidos; el distal pierde secreción de H/K y reabsorción de Na; médula y papila pierden concentración urinaria y reabsorción de Na.
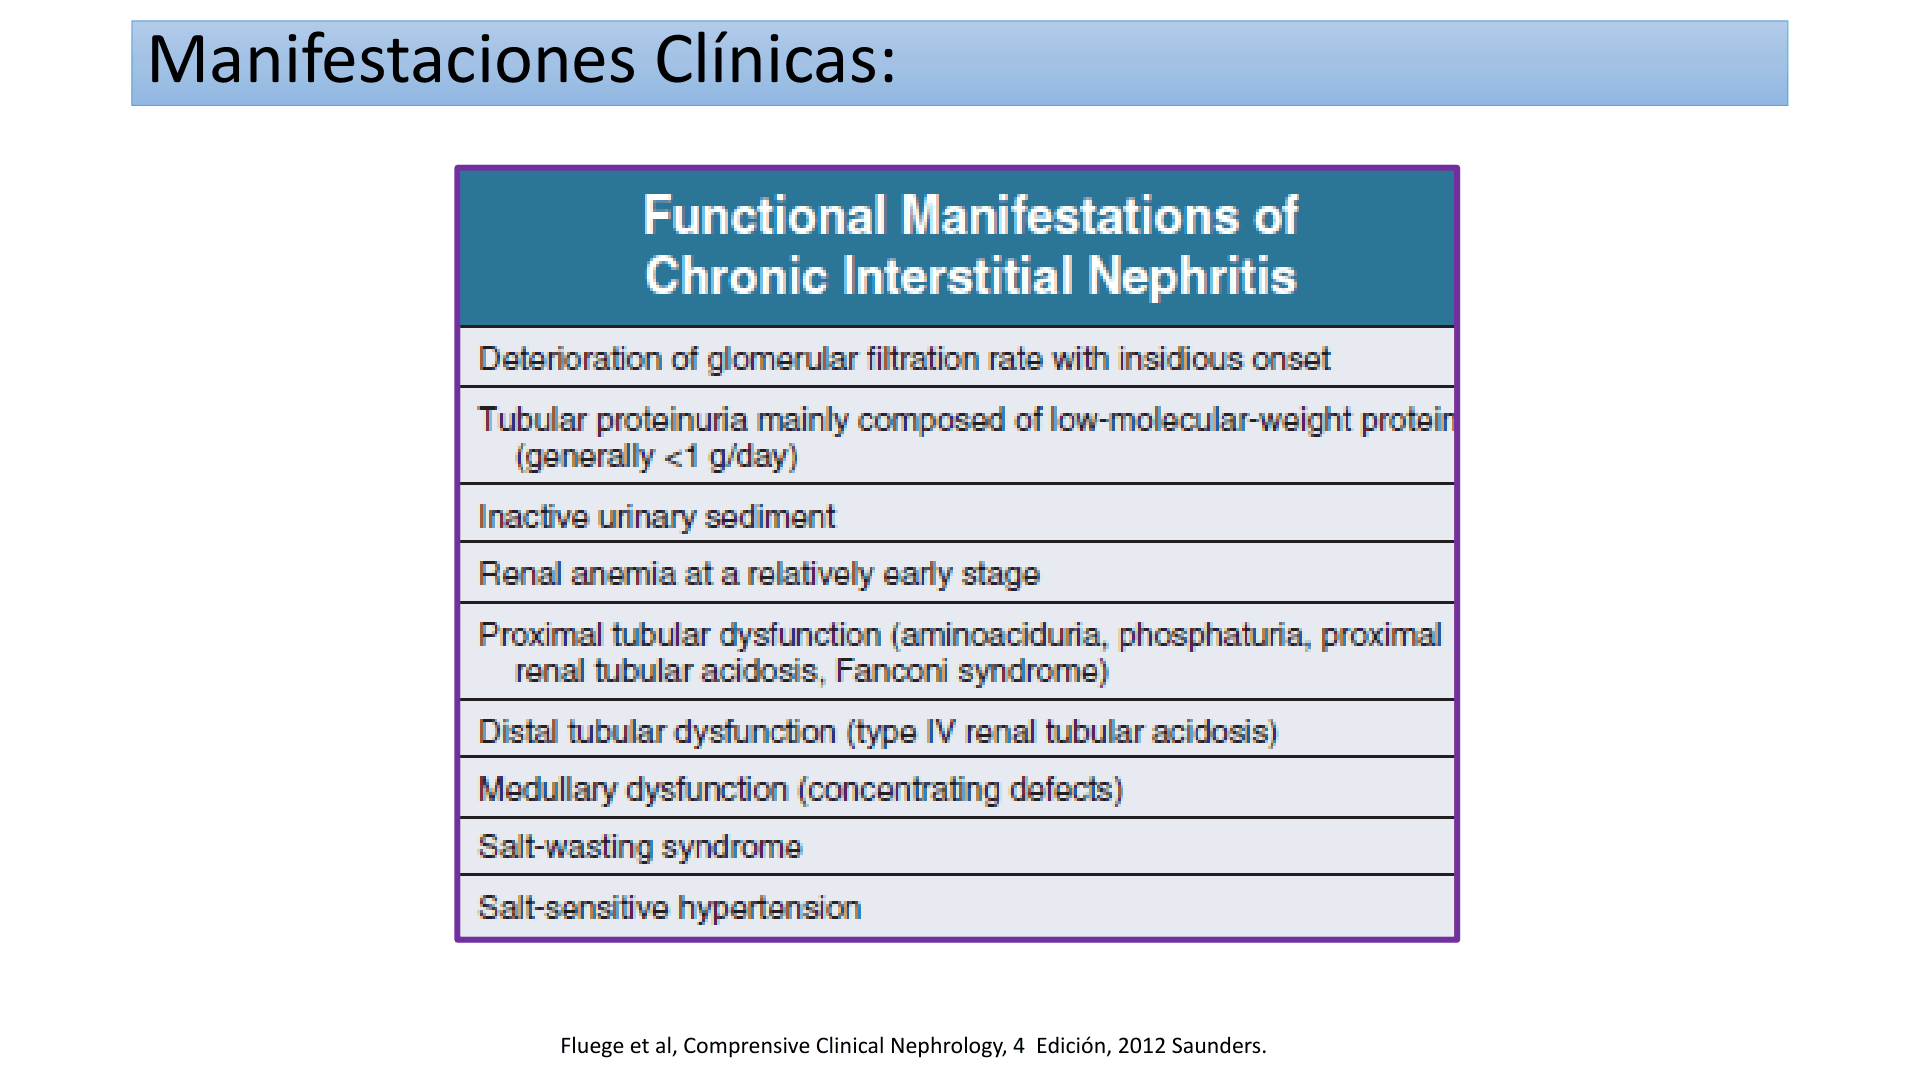
Descripción de la figura: Resume manifestaciones funcionales de NIC: descenso lento de TFG, proteinuria tubular de bajo peso molecular (generalmente <1 g/día), sedimento inactivo, anemia renal relativamente temprana, disfunción proximal (aminoaciduria, fosfaturia, ATR proximal, Fanconi), disfunción distal (ATR tipo IV), defecto de concentración medular, pérdida de sal e hipertensión sensible a sal.
Diferencial clínico con lesión glomerular
| Dato | Predominio glomerular | Predominio tubulointersticial |
|---|---|---|
| Diuresis | Oliguria | Poliuria y defecto de concentración (en patrón crónico) |
| Sedimento | Hematuria y cilindros hemáticos | Leucocituria y cilindros piúricos |
| Proteinuria | Principalmente albúmina | Tubular, de bajo peso molecular |
| Presión arterial | Hipertensión frecuente en el cuadro comparativo | Puede ser normal o coexistir pérdida renal de sal. En NIC también puede aparecer hipertensión sensible a sal. |
| Ácido-base/electrolitos | Acidosis metabólica si progresa a ERC | Acidosis metabólica y alteraciones iónicas, incluida alteración del potasio; ATR tipo IV consignada como frecuente en el resumen. |
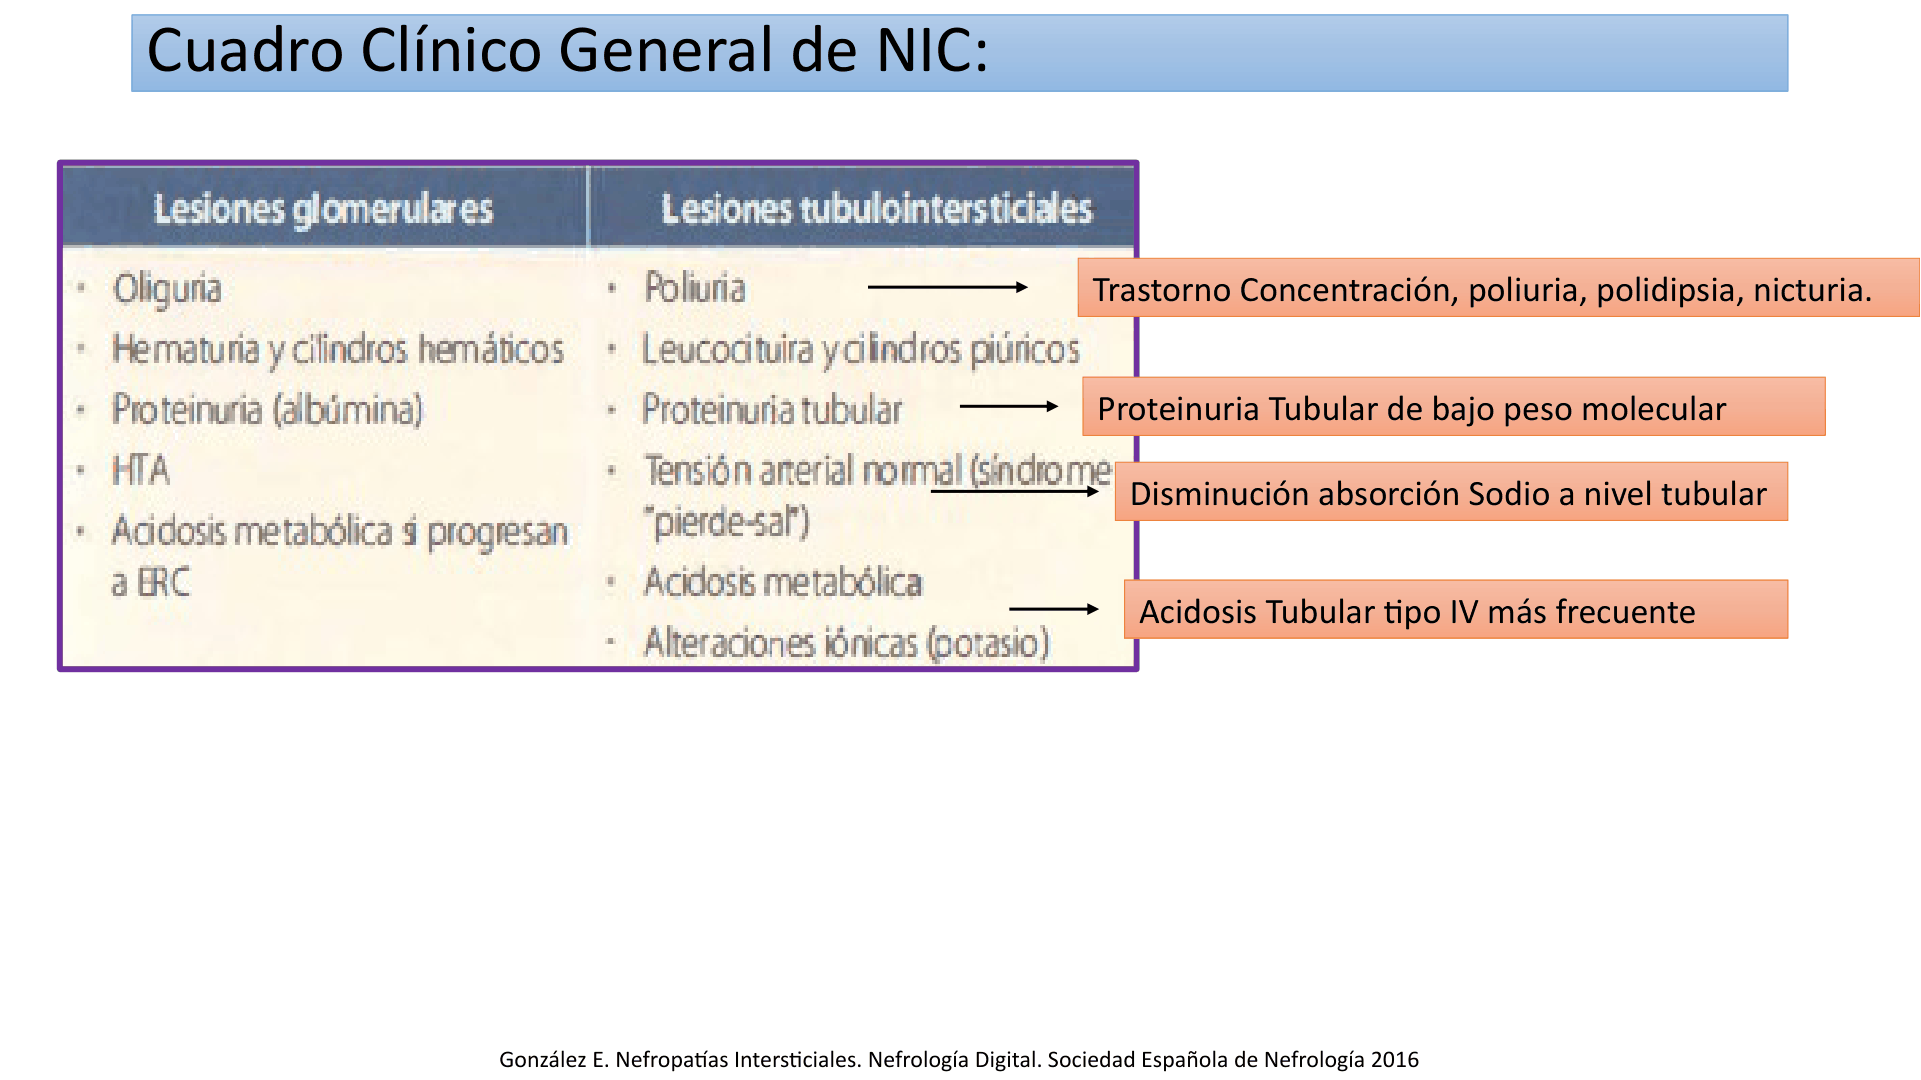
Descripción de la figura: Comparación entre lesión glomerular e intersticial. Contrasta oliguria, hematuria/cilindros hemáticos, albúmina e hipertensión con poliuria, leucocituria/cilindros piúricos, proteinuria tubular, tensión normal/pérdida salina, acidosis y alteraciones del potasio. Las anotaciones laterales destacan trastorno de concentración, polidipsia/nicturia, pérdida tubular de sodio y ATR tipo IV.
Cambios de tamaño renal
La tabla de diagnóstico diferencial de la presentación contrasta riñones discretamente agrandados en NIA con riñones pequeños en NIC. El cambio depende del contexto y no sustituye la evaluación clínica; el dato de “más de 10 años” se mantiene como afirmación de la lámina, no como regla universal.
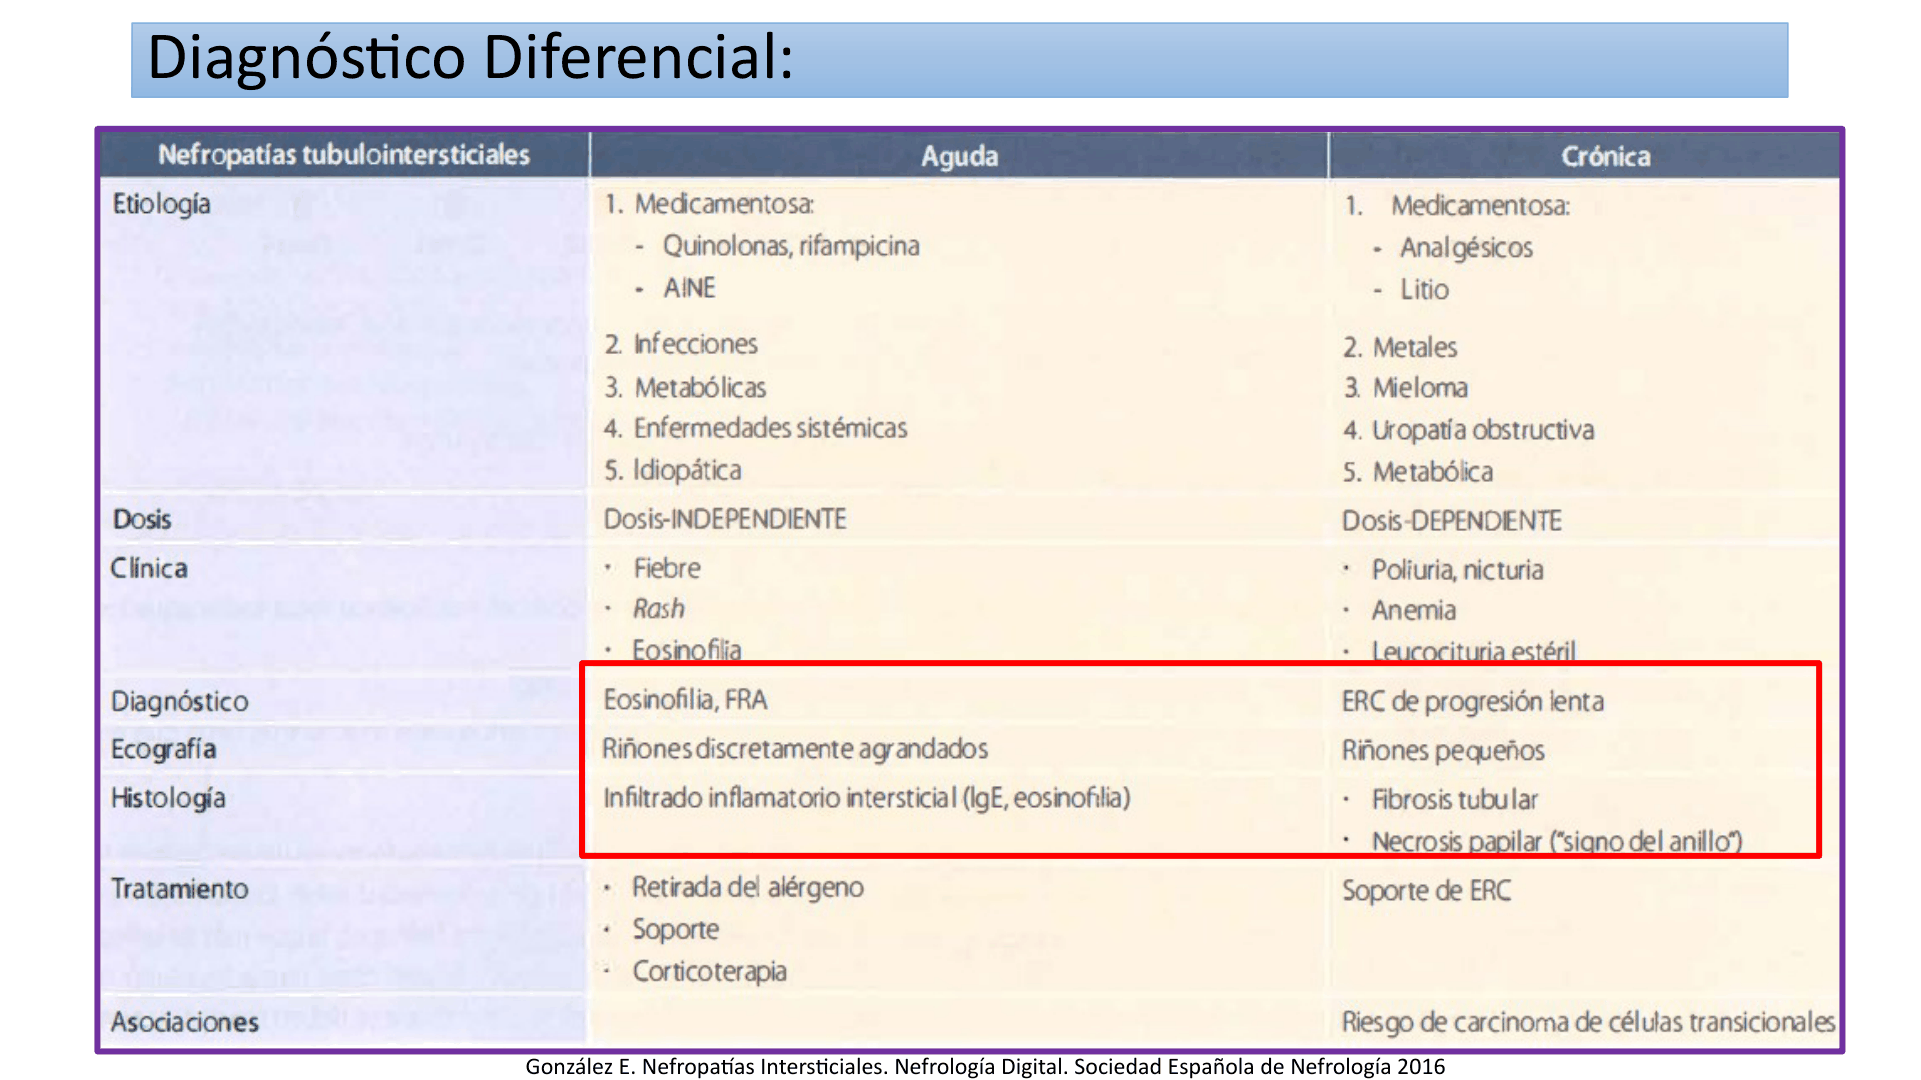
Descripción de la figura: Tabla comparativa NIA/NIC: fármacos (quinolonas, rifampicina, AINE) e infecciones/metabólicas/sistémicas/idiopática frente a analgésicos, litio, metales, mieloma, obstrucción y causas metabólicas; contrasta dosis-independiente frente a dosis-dependiente como patrones generales, fiebre/rash/eosinofilia frente a poliuria/nicturia/anemia/leucocituria estéril, riñones algo grandes frente a pequeños, infiltrado frente a fibrosis/necrosis papilar y tratamiento agudo frente a soporte de ERC. La asociación a carcinoma urotelial se desarrolla en nefropatía por analgésicos.
Nefropatía por analgésicos y necrosis papilar
Lesión y manifestaciones
Se asocian a nefropatía por analgésicos isquemia medular, fibrosis tubulointersticial, glomeruloesclerosis, necrosis papilar y ateroesclerosis acelerada de vasos peritubulares. Describe anemia, hipertensión, descenso progresivo de función renal, poliuria y nicturia por pérdida de capacidad de concentración, proteinuria subnefrótica y piuria estéril. La hematuria y el dolor cólico en flancos se relacionan con necrosis papilar, desprendimiento de papila y obstrucción ureteral.
La exposición histórica descrita incluye paracetamol 2 g/día durante 5–8 años. También se cita asociación a carcinoma de células transicionales de cálices o uréteres, con una cifra de 10 % en la serie referida. Estos valores no definen un umbral seguro ni un riesgo universal: considerar mezclas analgésicas, dosis acumulada y población estudiada.
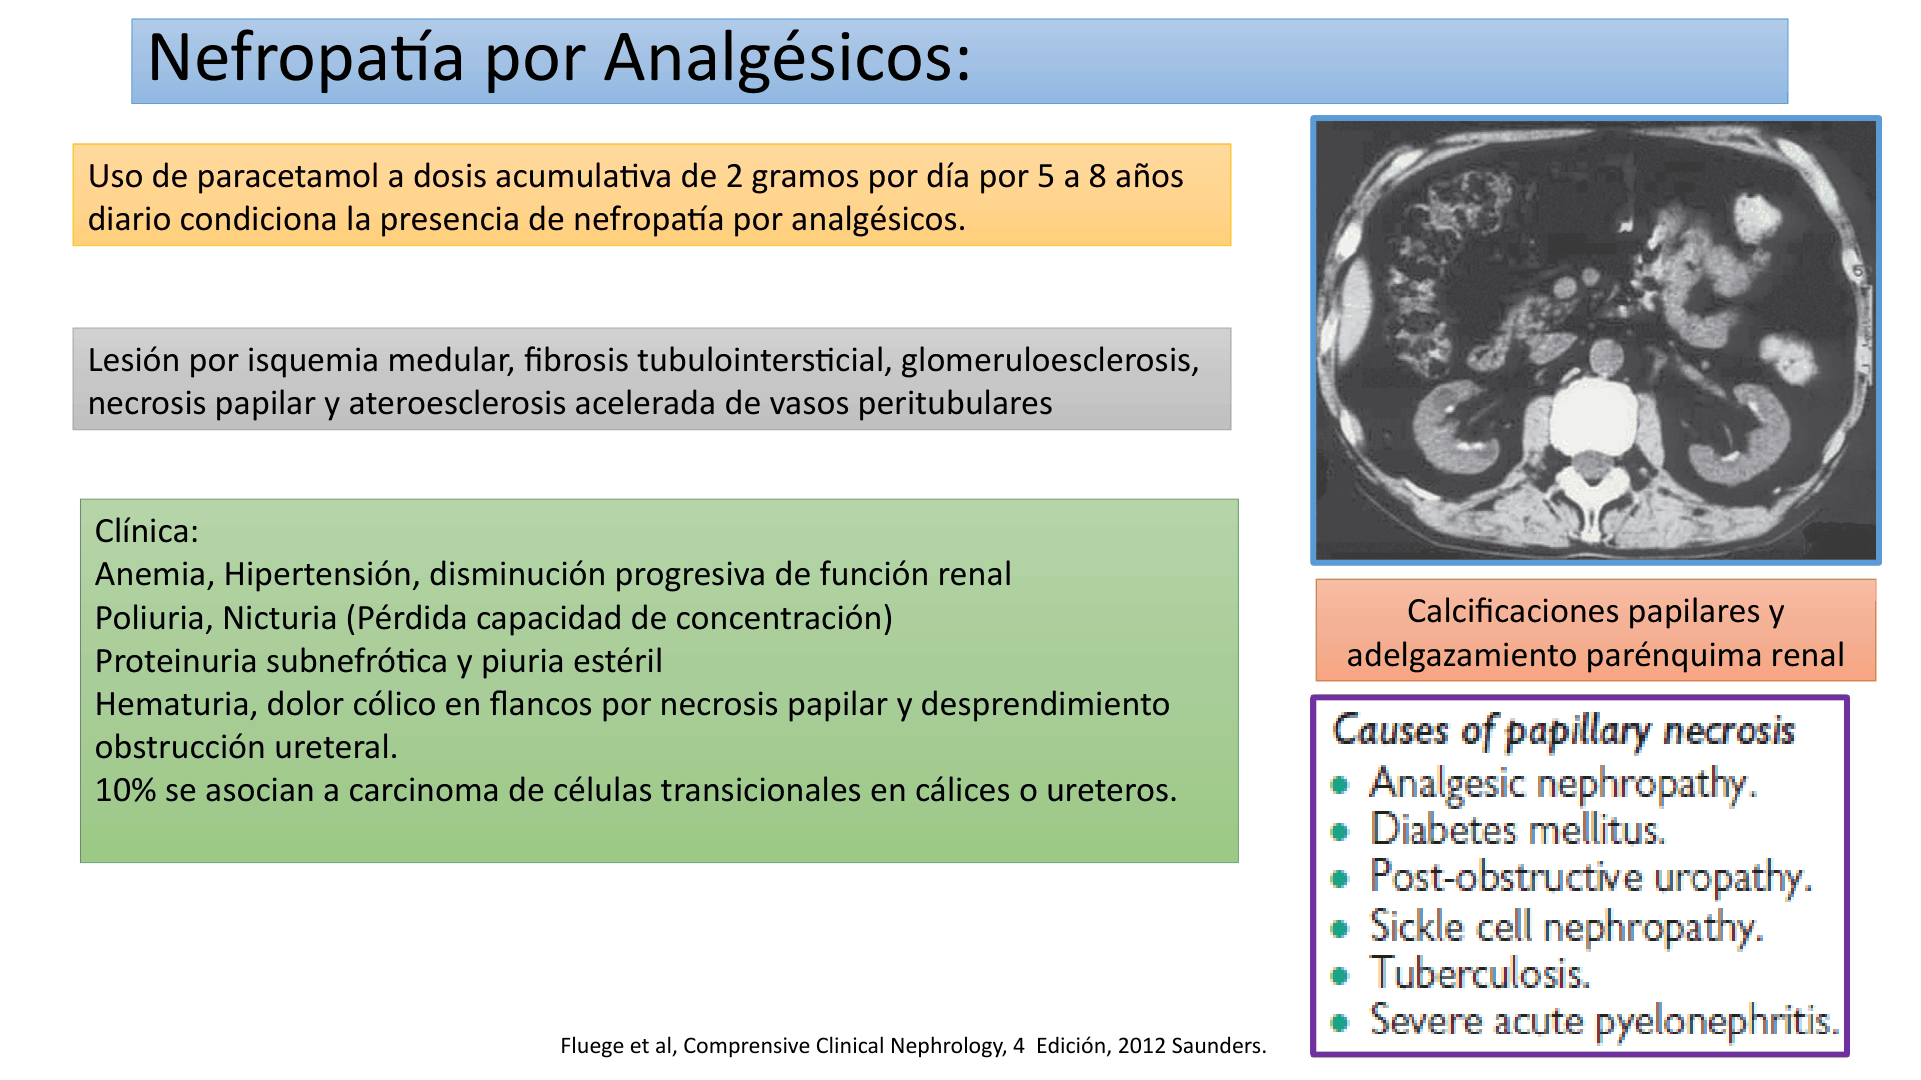
Descripción de la figura: Diapositiva clínica de nefropatía por analgésicos: consigna los datos de exposición histórica a paracetamol, isquemia medular/fibrosis/glomeruloesclerosis/necrosis papilar, síntomas urinarios, cólico, hematuria y riesgo de carcinoma urotelial asociado; incluye tomografía con calcificaciones papilares y adelgazamiento parenquimatoso. En un recuadro lista causas de necrosis papilar.
Mecanismo de toxicidad analgésica y evolución anatomopatológica
En la Fig. 35-1 se explica toxicidad sinérgica en médula interna: el acetaminofén/paracetamol sufre metabolismo oxidativo por prostaglandina H sintasa y genera una imina quinona reactiva, que se conjuga con glutatión. Si el acetaminofén se toma solo, el glutatión papilar puede detoxificar el intermediario. Si se combina con aspirina, esta se convierte en salicilato, que se concentra en corteza y papila y depleta reservas de glutatión; el metabolito reactivo del acetaminofén favorece peroxidación lipídica y arilación de proteínas tisulares, culminando en necrosis papilar. La figura enmarca la combinación con analgésicos centrales productores de dependencia en la nefropatía histórica; no generalizarla a cada exposición aislada.
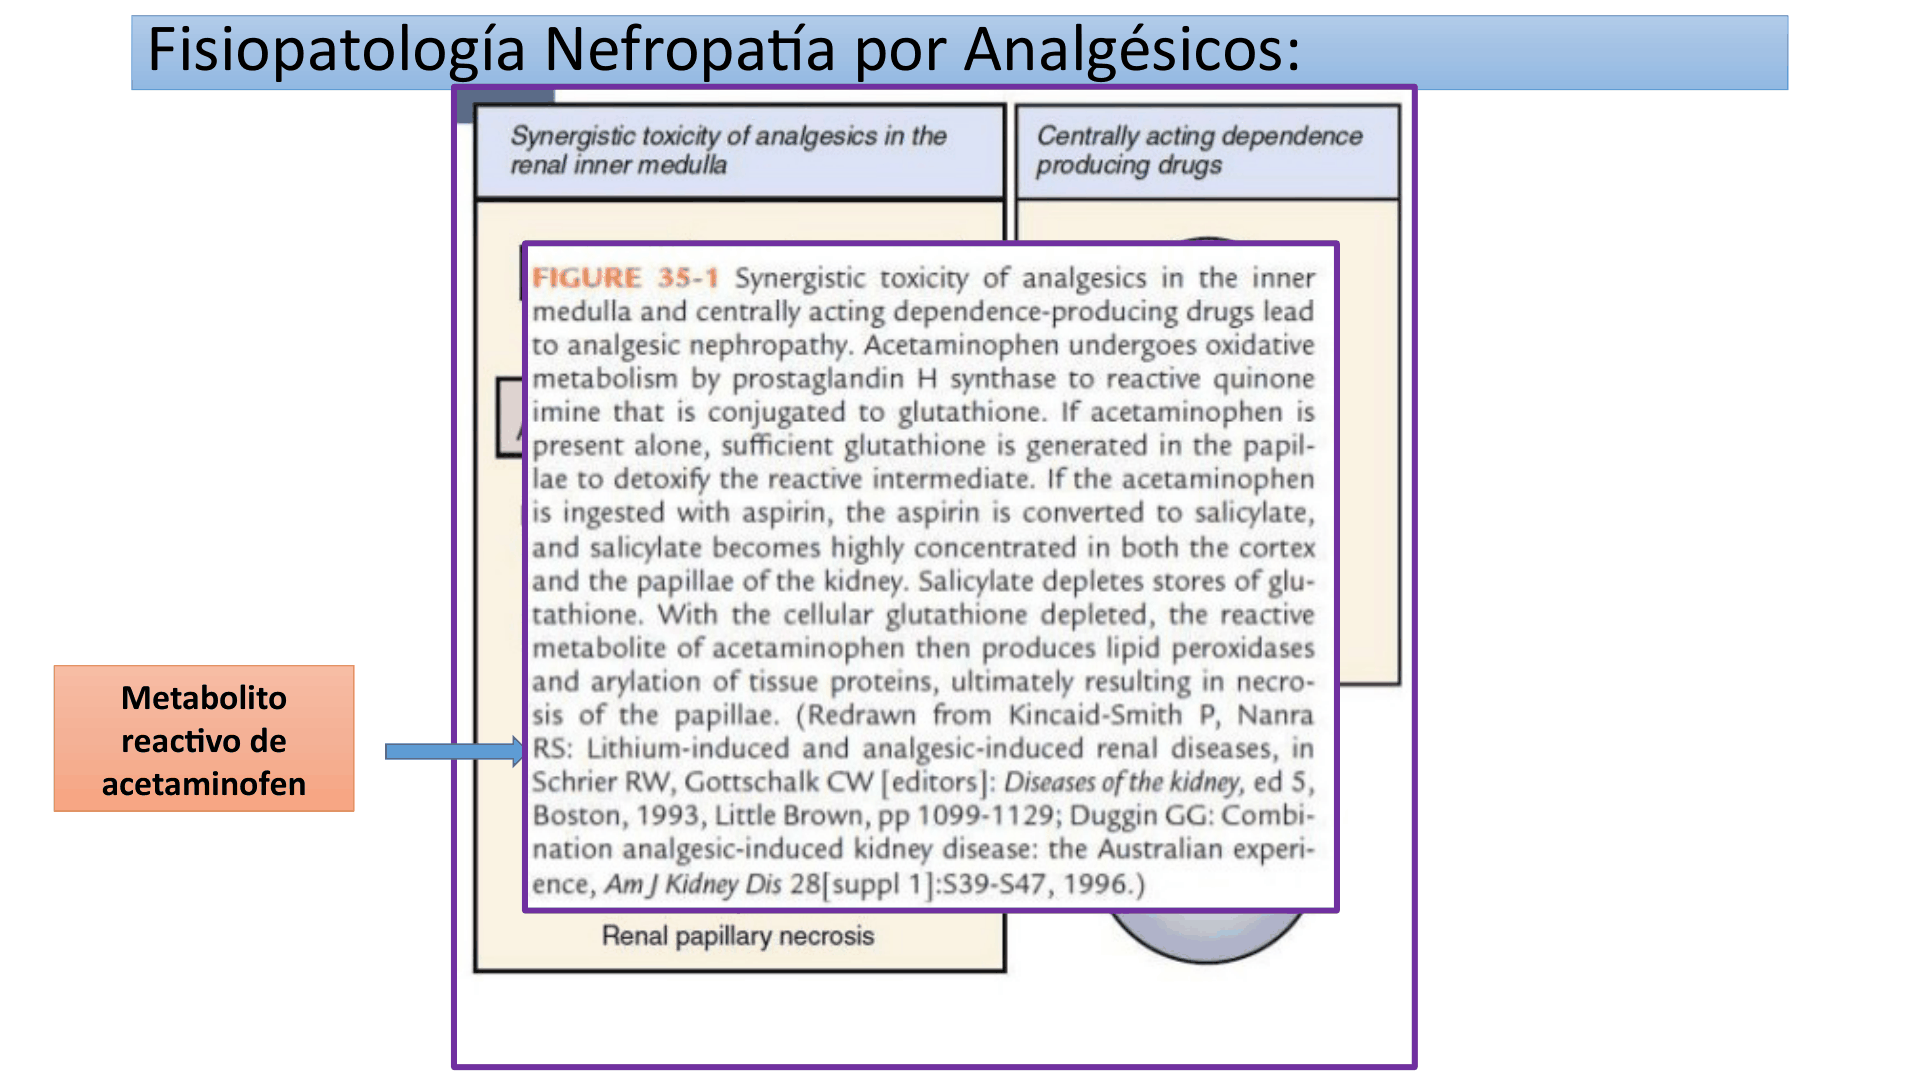
Descripción de la figura: Fig. 35-1 presenta toxicidad sinérgica en médula renal interna: acetaminofén → metabolismo oxidativo por prostaglandina H sintasa → imina quinona reactiva conjugada con glutatión; salicilato de aspirina concentrado en corteza/papilas agota glutatión y facilita peroxidación lipídica/arilación de proteínas, que culmina en necrosis papilar.
La evolución descrita en el texto anatómico de la lámina es secuencial:
- Fase inicial: lesiones parcheadas con necrosis de células intersticiales, ramas delgadas del asa de Henle y vasos rectos de la papila; los conductos colectores se preservan. Aumentan membranas basales tubulares y vasculares y sustancia fundamental. Tamaño renal y corteza aún sin alteración macroscópica.
- Exposición persistente: las lesiones se extienden a médula externa y afectan en parches células intersticiales, asas de Henle y haces vasculares.
- Daño medular avanzado: aumenta la lesión de médula interna, con esclerosis/obliteración capilar, atrofia y degeneración de asas y conductos colectores, y calcificación inicial de focos necróticos.
- Necrosis papilar establecida: papilas completamente necróticas, secuestradas y demarcadas; pueden desprenderse y eliminarse por orina o permanecer in situ, atrofiarse y calcificarse.
- Cicatriz cortical: fibrosis intersticial, atrofia tubular y fibrosis periglomerular sobre segmentos medulares necróticos. Las rayas medulares que atraviesan la corteza suelen preservarse e hipertrofiarse; esto da nodularidad cortical característica en riñones retraídos. La tomografía computarizada permite identificar estos cambios.
Descripción de la figura: Texto anatomopatológico sobre progresión: necrosis parcheada inicial de intersticio, ramas delgadas del asa y vasos rectos papilares con colectores respetados; extensión a médula externa; esclerosis capilar, atrofia/degeneración tubular y calcificación; necrosis y desprendimiento papilar; finalmente fibrosis cortical, atrofia tubular/periglomerular, hipertrofia de rayas medulares y riñón retraído/nodular. Señala utilidad diagnóstica de TC.
Diagnóstico por imagen y causas de necrosis papilar
Se describen calcificaciones papilares/nefrocalcinosis medular y adelgazamiento del parénquima renal. La Fig. 4 muestra calcificación de necrosis papilar que compromete papilas medulares; puede observarse con papila necrótica in situ —a veces el único signo pielográfico— o desprendida. La diapositiva llama signo/patrón de tenaza de langosta al aspecto en urografía excretora o fase excretora de URO‑TAC; también menciona defecto de llenado por litiasis junto a necrosis papilar.
| Causas de necrosis papilar listadas en la figura | |
|---|---|
| Nefropatía por analgésicos | Diabetes mellitus |
| Uropatía postobstructiva | Nefropatía falciforme |
| Tuberculosis | Pielonefritis aguda grave |
Descripción de la figura: Ilustra papilas medulares calcificadas/necrosadas, papila desprendida y hallazgos de imagen; conserva la leyenda “Fig. 4” sobre nefrocalcinosis medular y explica que la calcificación puede verse in situ o en papilas desprendidas. Rotula el patrón de “tenaza de langosta” en urografía excretora o URO‑TAC y un defecto de llenado por litiasis asociada a necrosis papilar.
AINE: espectro de afectación renal descrito
Las formas de lesión renal asociadas a AINE son:
- Lesión renal aguda prerrenal por alteración de la autorregulación mediada por prostaglandinas.
- Nefritis intersticial crónica con necrosis papilar.
- Nefritis intersticial aguda inmunoalérgica.
- Síndrome nefrótico secundario a enfermedad de cambios mínimos o nefropatía membranosa.
- Necrosis tubular aguda tóxica.
- Uroteliomas.
La presencia de AINE en una lista etiológica no implica que todas las lesiones por AINE compartan mecanismo, presentación o tratamiento: la lámina separa alteración hemodinámica prerrenal, NIA inmunoalérgica, lesión crónica con necrosis papilar, lesión tubular tóxica y síndromes glomerulares.
Referencias de las láminas preservadas
- Fig. VI-4-1: Drugs Acting on Eicosanoids.
- Tabla 6-1: efectos fisiológicos de glucocorticoides.
- Fig. IX-1-1: especificidad de ciclo celular de antineoplásicos.
- Tabla 72-1: fármacos de mantenimiento inmunosupresor.
- Fig. 35-1: toxicidad sinérgica de analgésicos en médula interna.
Notas Relacionadas
- Homeostasis del potasio
- Hipocalemia
- Hipercalemia
- Homeostasis del magnesio
- Hipomagnesemia
- Hipermagnesemia
- Fisiología renal
- Fisiología ácido-base
- Interpretación de gasometría
- Acidosis tubular renal
- Trastornos ácido-base mixtos
- Cetoacidosis diabética
- Intoxicación por alcoholes tóxicos
- Lesión renal aguda
- Enfermedad renal crónica
- Sedimento urinario
- Proteinuria
- Síndrome nefrótico
- Síndrome nefrítico
- Glomerulonefritis rápidamente progresiva
- Biopsia renal
- Complemento
- Inmunología renal
- Farmacología de inmunosupresores
- Nefritis intersticial
- Nefropatía por analgésicos